一、晚餐前喝一杯富含钙的饮品(如杏仁奶、无糖酸奶)
原因:钙是肌肉收缩和神经信号传递的关键电解质。夜间血钙浓度自然降低,适量补充有助于睡眠质量,并减少夜间抽筋风险。
二、今日好习惯:起床半小时内,拉开窗帘迎接阳光!
1. 调节皮质醇:晨光帮助启动正常的皮质醇节律,促进白天清醒、夜间睡眠,减少慢性压力。
2. 改善生物钟(昼夜节律):阳光中的蓝光抑制褪黑素分泌,同步体内时钟,提升白天精力与夜间睡眠质量。
3. 提升情绪与抗抑郁:刺激血清素分泌,缓解季节性抑郁(SAD)和日常焦虑。
4. 增强免疫力:适度紫外线促进维生素 D 合成,支持免疫系统和骨骼健康。
5. 促进代谢与体重管理:早晨光照可能帮助调节血糖、减少胰岛素抵抗,降低肥胖风险。
6. 提高认知功能:阳光暴露关联到更好的专注力、记忆力和工作效率。
三、 今日好习惯:增加非结构性运动(如日常活动、步行、做家务等)
1. 提升每日总热量消耗:非结构性运动虽强度低,但累积时间长,能显著增加 NEAT(非运动性活动产热),帮助创造热量缺口。
2. 弥补久坐代谢下降:减少静态时间,避免基础代谢率因久坐而降低,维持身体活跃状态。
3. 可持续性强:无需器械或特定场地,容易长期坚持,适合减脂期的生活习惯调整。
4. 改善胰岛素敏感性:频繁低强度活动有助于稳定血糖,减少脂肪堆积风险。
5. 平衡高强度训练压力:作为休息日的主动恢复,避免过度依赖高强度运动带来的疲劳或饥饿反弹。
6. 促进脂代谢效率:低强度活动主要依赖脂肪供能,间接支持减脂目标。
四、今日好习惯推荐:早起喝茶
健康益处:
抗氧化:茶(尤其是绿茶)含多酚类物质(如儿茶素),帮助清除自由基,延缓衰老。
提神醒脑:咖啡因适度刺激中枢神经,增强专注力。
心血管健康:可能降低胆固醇、血压,减少心脑血管疾病风险。
代谢调节:辅助控糖、减脂(如乌龙茶),促进消化。
免疫力:茶氨酸等成分或增强免疫调节功能。
舒缓压力:饮茶过程有助放松心情,如 L-茶氨酸可缓解焦虑。
社交媒介:茶文化促进人际交流,营造仪式感。
低卡健康饮品:无糖零脂,替代高热量饮料。
口腔健康:茶多酚抑制部分细菌(过量可能染色牙齿)。
五、今日好习惯:减少蓝光对睡眠的影响
蓝光如何影响睡眠?
1. 抑制褪黑素分泌:视网膜中的光敏细胞(ipRGCs)对蓝光特别敏感,会向大脑的松果体传递信号。
蓝光会抑制褪黑素(一种促进睡眠的激素)的分泌,尤其在夜间暴露时,可能导致入睡困难、睡眠质量下降。
2. 扰乱生物钟(昼夜节律)
人体生物钟依赖光线调节,蓝光会欺骗大脑以为仍是“白天”,延迟睡眠相位。
长期暴露可能导致慢性失眠或昼夜节律失调(如“社交时差”)。
3. 电子设备的普遍使用
手机、电脑、平板等屏幕的蓝光强度虽不如阳光,但夜间近距离、长时间使用会累积影响。
如何减少蓝光对睡眠的影响?
睡前 1-2 小时避免电子设备:改用阅读纸质书或听音乐。
开启“护眼模式”:设备上的暖色滤镜可减少蓝光比例(但效果有限)。
使用蓝光过滤眼镜:琥珀色镜片可阻断部分蓝光。
调整室内灯光:睡前使用暖色调、低亮度的灯具。
白天多接触自然光:有助于稳定生物钟,减少夜间对蓝光的敏感度。
六、今日好习惯:睡前 Theta 波(4-8Hz)助眠
1. 促进入睡:引导大脑从清醒状态快速过渡到睡眠预备阶段,缩短入睡时间
2. 深度放松:降低压力激素,提升镇静神经递质,缓解焦虑和思维活跃
3. 优化睡眠结构:帮助顺利进入深度睡眠,减少夜间觉醒
4. 调节生物钟:促进褪黑素自然分泌,改善睡眠节律
最佳使用:睡前30分钟聆听,音量轻柔,配合放松呼吸
七、今日好习惯:适当吃辣椒,提升代谢
1. 促进新陈代谢,帮助控制体重
燃烧热量:辣椒中的辣椒素能短暂提高新陈代谢率,加速脂肪氧化,有助于热量消耗。
抑制食欲:可能减少饥饿感,间接辅助体重管理。
2. 富含维生素与抗氧化剂
维生素 C:增强免疫力,促进皮肤健康。
维生素 A(β-胡萝卜素):保护视力、皮肤和黏膜。
其他抗氧化物质:如维生素 E、类黄酮,对抗自由基,延缓衰老。
3. 有益心血管健康
降低血压:辣椒素可能促进血管舒张,改善血液循环。
调节血脂:研究表明可能降低“坏胆固醇”(LDL),减少动脉硬化风险。
4. 缓解疼痛与抗炎
天然止痛作用:辣椒素能抑制疼痛信号传递,常用于缓解关节炎、神经痛等慢性疼痛(如外用止痛膏)。
抗炎效果:对炎症相关疾病(如代谢综合征)可能有改善作用。
5. 改善消化系统
促进消化液分泌:刺激胃液和唾液分泌,帮助消化(但过量可能刺激胃黏膜,需因人而异)。
肠道健康:或能抑制有害菌,调节肠道菌群。
6. 潜在抗癌特性
部分研究显示辣椒素或能抑制某些癌细胞生长(如前列腺癌、结肠癌),但尚需更多临床验证。
7. 提升情绪与缓解压力
释放内啡肽:辣味刺激引发“愉悦感”,缓解压力,类似“天然兴奋剂”。
8. 其他益处
辅助控糖:可能改善胰岛素敏感性,对糖尿病有一定好处
注意事项
适量食用:过量可能引发胃痛、腹泻或痔疮不适。
因人而异:胃溃疡、肠易激综合征患者或对辣敏感者需谨慎。适量吃辣椒能为健康加分,但需结合自身情况调整摄入量。
八、今日好习惯:训练前心理暗示
1.目标明确化:设定清晰的意图
积极指令:用简短、正向的语言暗示自己,例如:今天我会更敏捷、更有力量!我的动作会流畅而精准。(避免否定词如”不累”,大脑更容易接收正向指令)
可视化成功:闭眼想象自己完美完成训练的场景,包括动作细节、环境声音甚至身体感受,激活大脑的运动皮层。
2. 激活自信:强化自我效能感
回忆过往成功:回想过去表现优异的训练或比赛,唤醒当时的身体记忆和信心。
例如:”上次我能轻松完成 10 组,今天也能突破!”
使用”锚定词”:选择一个有力量的词汇(如”爆发”、”坚持”),在训练前重复并关联过去的成功体验。
3. 情绪调节:调动最佳兴奋度
能量匹配:根据运动类型调整心理暗示:
高强度训练:用激昂的暗示(”全力冲刺!”)+ 快节奏音乐。
耐力训练:暗示沉稳(”呼吸稳定,节奏可控”)+ 深呼吸。
身体姿势赋能:展开肢体(如叉腰、挺胸)保持2分钟,通过”高能量姿势”提升睾酮水平,降低压力激素。
4. 过程导向:专注当下任务
分阶段暗示:将训练拆解为小目标,每阶段给予不同暗示:
热身时:”我的关节灵活,肌肉充满弹性。”
疲劳时:”下一个动作,完美执行!”
疼痛重构:将酸痛感重新定义为”力量增长的信号”,例如:”这种感觉说明我在变强。”
5. 环境暗示:利用外部线索
穿戴仪式感:固定某件装备(如幸运手环)作为心理锚点,暗示自己进入”战斗状态”。
音乐触发:选择特定歌曲作为启动信号,长期关联后能快速进入专注状态。
6. 语言技巧:优化内在对话
现在时态:用”我正在”代替”我会”(如”我的速度正在提升”),增强即时性。
具象化比喻:将动作想象为自然现象(如起跳像弹簧一样爆发),激活右脑的直觉反应。
十、今日好习惯:运动前电解质补充
1. 预防脱水→ 维持体液平衡,减少疲劳。
2. 减少抽筋风险 → 钠、钾、镁帮助肌肉正常收缩。
3. 提升运动表现→ 保持神经和肌肉功能高效运作。
4. 延缓疲劳→ 避免电解质失衡导致的乏力。
5. 调节体温→ 帮助出汗散热,防止过热。
适合场景:长时间运动、高温训练、高强度间歇训练(HIIT)或易大量出汗者。
钠 (Na) 300–500 mg
钾 (K) 200–300 mg
镁 (Mg)50–100 mg
十一、今日好习惯推荐:定期冰箱清洗
一、准备工作
1. 断电或调至节能模式:安全起见,拔掉电源插头;若不便断电,可调至最低档(但清洁速度要快)。
2. 清空冰箱:取出所有食物,分类处理:易腐食物暂放冷藏箱或阴凉处,过期、变质食品直接丢弃。
3. 拆卸可移动部分:取出隔板、抽屉、蛋架、瓶架等,单独清洗。
二、清洁步骤
1. 内部清洁
天然清洁剂推荐:
小苏打水(1 升温水+2 汤匙小苏打):去污、除味、无毒。
白醋水(1:1 比例兑水):杀菌、除霉,尤其适合橡胶密封条。
医用酒精(70%浓度):顽固霉斑或油渍处擦拭。
操作要点:
用软布或海绵蘸清洁剂擦拭内壁、角落、密封条(霉点用旧牙刷轻刷)。
避免尖锐工具刮伤内壁,勿用漂白剂(腐蚀塑料)。
2. 配件清洗
隔板、抽屉用温水+中性洗洁精浸泡 15 分钟,顽固污渍用软毛刷轻刷,晾干后再装回。
3. 外部与周边
表面:用微湿布擦拭门体、把手(油渍可喷少量洗洁精水)。
冷凝器(后侧或底部):用吸尘器或软刷清除灰尘,提高散热效率。
排水孔(冷藏室后壁):用细铁丝或吸管疏通,避免积水。
三、除味与干燥
1. 自然除味:放置活性炭、咖啡渣、柠檬片或苏打粉(敞口盒装)吸附异味。
2. 彻底干燥:所有部件晾干后再装回,避免潮湿滋生细菌。
3. 通电前检查:确保冰箱完全干燥后再通电,运行1小时确认温度正常再放入食物。
四、日常维护技巧
每周检查:及时清理过期食物,擦拭 spills(液体溅出)。
每月简单清洁:用酒精棉片擦拭密封条和把手。
长期不用:清空食物,断电后门留缝防霉。
注意事项:
清洁时避免水流进电路或散热孔。若冷冻室结霜超过 5mm,需断电化霜(勿用锐器铲冰)。
十二、今日好习惯:每日黑巧
黑巧克力挑选原则:
1 可可含量 ≥70%(护肝抗氧化效果更佳)
2 成分简单(可可液块、可可脂、少量糖或无糖)
3 避免代可可脂(含反式脂肪,伤肝)
4 低糖或无糖(每 100g 含糖量<20g)
5 优先选择非碱化可可(保留更多抗氧化物质)
6 无人工添加剂(如香精、防腐剂)
7 优选有机或公平贸易认证(减少农药残留)
8 口感顺滑无杂质(品质好的黑巧融化均匀)
9 包装避光密封(防止氧化变质)
10 从小份量尝试(避免不适应高可可苦味)
额外提示:初次尝试可从 70%-85%开始,逐步适应更高浓度。
黑巧益处:
1 抗氧化能力强
2 改善心血管健康
3 降低血压
4 提升大脑功能
5 缓解压力改善情绪
6 可能降低糖尿病风险
7 促进肠道益生菌生长
8 护肝减轻炎症
9 提供矿物质如铁镁铜
10 增强运动耐力
11 保护皮肤免受紫外线伤害
12 减少胆固醇氧化
13 抑制食欲帮助控糖
14 含有少量咖啡因提神
15 延长饱腹感
十三、今日好习惯:香料腌制烤肉
多项研究表明,迷迭香、大蒜、姜黄等香料中的多酚类化合物(如迷迭香酸、大蒜素、姜黄素)可通过以下机制抑制HCAs生成:
清除自由基:抗氧化剂阻断高温烹饪时肉中肌酸与氨基酸反应产生的自由基链式反应。
金属离子螯合:减少促进 HCAs 形成的铁、铜等金属离子的活性。
形成保护层:香料成分可能在肉表面形成屏障,降低高温的直接作用。
关键影响因素:
腌制时间:1小时可能不足。多数有效研究采用4-24小时腌制,以确保抗氧化剂充分渗透。
香料形式与浓度:提取物效果>粉末>新鲜香料。家庭烹饪中实际用量可能低于实验剂量。
烹饪方式:高温(>200℃)和长时间烹饪仍会生成 HCAs,即使腌制后。烤制、煎炸比炖煮产生更多 HCAs。
肉类类型:红肉(牛肉、猪肉)比禽肉更易生成 HCAs,因肌酸含量较高。
以下香料已被研究证实能有效抑制 HCAs 形成:迷迭香(富含迷迭香酸、鼠尾草酸)— 最强效之一、大蒜(含大蒜素、硫化物)— 抗氧化、抗菌、姜黄(含姜黄素)— 抗炎、抗氧化、洋葱(含槲皮素)、黑胡椒(含胡椒碱)— 增强姜黄吸收
百里香、牛至、罗勒(含多酚类化合物)
生姜(含姜辣素)
下面我给你一份专业又通俗、适合你作为运动营养师背景理解的 HCAs(杂环胺类) 全面介绍,包括:
① HCA 是什么
② 食物中产生机制
③ 分类
④ 对人体危害(致癌性 + 神经毒性)
⑤ 如何减少摄入
一、什么是 HCA(杂环胺类 Heterocyclic Amines)?
HCAs 是高温烹调的肉类中产生的一类强致突变(mutagenic)化合物,尤其是:红肉(牛、猪、羊)、鸡肉、鱼类
它们是在 高温 >150°C 烹调时,由 蛋白质、肌酸、糖类 反应生成的 氨基杂环化合物。
HCA = 烤肉过度焦化时出现的主要致癌物之一。
二、HCA 在食物中的产生机制
HCA 的生成主要来自两个途径:
① 高温烹调下的 Maillard 反应(美拉德反应)支链产生突变物
在以下条件下:温度过高(特别是 >150–200°C)、烧烤烧黑、干煎、油炸、铁板、缺水环境
蛋白质中的 氨基酸 + 肌肉中 肌酸/肌酐 + 糖类,在高温下反应,生成 IQ、MeIQ、PhIP 等 HCAs
代表物:PhIP(多为鸡肉)、IQ、MeIQ、MeIQx
② 氨基酸热裂解(Pyrolytic HCAs)
当食物 烧焦、炭化 时,氨基酸发生热裂解产生 β-咔啉类(Harmane, Norharmane)。
这些常见于:烧焦的肉边、烟熏味重的部分、焦黑部分三、HCA 的分类(两大类)
| 类型 | 特征 | 代表 |
| IQ 型(氨基咪唑喹啉类) | 由氨基酸 + 肌酸/糖 在高温下形成 | IQ、MeIQ、MeIQx、PhIP |
| β-咔啉类(Carbolines) | 氨基酸热裂解和烟熏时形成 | Harmane、Norharmane |
人类饮食中最常见:PhIP(来自烤鸡、煎牛排)
四、HCA 对人体的危害
(1)致突变性(Mutagenicity)——改变 DNA
HCA 最突出的毒理特征是 极强的致突变性。它们在肝脏中被 CYP1A2 激活,形成 DNA 结合物(DNA adducts)。DNA adducts 是癌症前期变化。
五、致癌性(Human carcinogenicity)
国际癌症研究机构 IARC 评价:
• MeIQ, MeIQx, IQ, PhIP → 属于 2A/2B 类致癌物(可能致癌)
• 属于 红肉高温烹调的致癌贡献因素之一
证据(人体 + 动物)
动物实验:
• 引发乳腺癌、结肠癌、前列腺癌(尤其 PhIP 研究最多)
• 促进肿瘤生长,强化 DNA 突变
人体流行病学:
高摄入焦化肉类的人群:
• 结直肠癌风险 ↑
• 乳腺癌风险 ↑
• 前列腺癌风险 ↑
特别是:
• 吃“全熟、焦边、焦黑肉”的人
• 经常吃烤肉、煎炸食物
• 高蛋白 + 高温烹调习惯者
六、HCA 的神经毒性(这一点你刚问到)
研究发现:
• β-咔啉类(Harmane) 与 神经黑素 neuromelanin 有强亲和性
• 在动物实验中对 多巴胺能神经元(dopaminergic neurons) 有选择性毒性
• 可能参与 帕金森样神经损伤机制
不过人类证据不足,但作为营养师可以了解为:这是 “潜在风险”,但致癌性证据远比神经毒性更明确。
七、如何减少 HCA 的摄入(实用建议)
科学研究表明,HCA 的形成量受烹调方式影响巨大。
建议使用低温烹调:
• 汤、蒸、煮 → 几乎不产生 HCA
• 气炸锅在低温(<160°C)也较少
不要把肉煎/烤到焦黑,焦黑面积越多 → HCA 越多。
腌制可以减少 HCA(非常有效),以下腌料(含抗氧化剂)可减少高达 80–90%:
• 柠檬汁
• 醋
• 红酒
• 大蒜
• 生姜
• 洋葱
• 香草(迷迭香、百里香)
翻面频率增加 → HCA 减少,频繁翻面可减少 Shading 热点,降低 HCA 形成。
去掉焦黑部分,焦黑的部分是 HCA+PAH 最集中的部分。
八、作为运动营养师,你可以这样向客户解释:
“烤焦的肉为什么有害?”:因为在高温下,肉中的氨基酸、肌酸和糖会产生一种叫 HCA 的化合物,它会损伤 DNA、增加结肠癌和乳腺癌的风险。避免烤焦,腌制、低温烹调,可以很大程度减少这类致癌物。
下面我给你一个 专业但简明、适合你作为运动营养师直接使用 的总结:
高温烹调产生的主要致癌物(总览),高温烹调(>150–180°C),特别是 煎、炸、烤、炭烤、铁板,会产生三大类公认的致癌/促癌物质:
① HCAs(杂环胺类)
来源:肉类高温反应(150–220°C)
主要出现在:烤肉、煎牛排、煎鸡胸肉、焦边肉
产生机制:氨基酸 + 肌酸 + 糖
高温下发生美拉德反应 / 热裂解,生成 IQ、MeIQx、PhIP、β-咔啉类等 HCA
健康危害
• 强致突变
• 与 DNA 结合形成 DNA adducts
• 增加结直肠癌、乳腺癌、前列腺癌风险
• 部分具有神经毒性(Harmane 等)
② PAHs(多环芳烃)
来源:脂肪滴落到火上 → 烟熏 → 黏附在肉表面
主要出现在:炭烤、烧烤、烟熏食物、焦黑部分
产生机制:脂肪/汁液滴到明火 → 不完全燃烧 → 烟气含 PAH
典型代表:苯并芘(BaP)
健康危害
• 公认致癌物(IARC Group 1)
• 强致突变 + DNA 损伤
• 与肺癌、消化道癌、食道癌相关
• 烧焦部位的 PAHs 最多
③AGEs(高级糖基化终产物)
来源:蛋白 + 糖在高温干热时发生褐变反应
主要出现在:煎、烤、炸、奶酪表层、培根、烤鸡皮
产生机制:蛋白质和糖在高温干热下发生非酶促褐变(美拉德反应),形成 AGE(如 CML、CEL、MG-H1)
健康危害
• 增加炎症(NF-κB)
• 促进胰岛素阻抗
• 与心血管疾病、糖尿病并发症相关
• 虽非直接“致癌物”,但 促进炎症微环境 → 有助癌症发生
追加:两类较少被提但也属于高温风险
④ 丙烯酰胺(Acrylamide)
来源:富含淀粉的食物高温油炸/烘焙(180°C)
典型食品:薯条、薯片、咖啡、烘焙面包、饼干
产生机制:天冬酰胺(氨基酸)+ 糖 → 高温反应,形成丙烯酰胺
健康危害
• 动物中已致癌(人类证据有限,IARC 2A)
• 对神经系统有潜在毒性
• 含量越高越脆的淀粉食品 → 风险越高
⑤ 脂肪氧化产物 / 油炸劣化物(OXOPs)
来源:反复油炸 / 高温油使用时间过长
包括:4-HNE、MDA、极性物质(TGP)、过氧化脂质(LOPs)
健康危害
• 促进氧化应激
• 增加动脉粥样硬化风险
• 对细胞 DNA、膜蛋白有损害
• 虽不属于经典“致癌物”,但 促炎 + 促氧化 → 可能提高癌症风险
总结图(营养师可直接用于教育)
| 类别 | 代表物 | 食物来源 | 风险等级(IARC) | 危害 |
| HCAs | IQ、MeIQx、PhIP | 烤肉、煎肉、焦化肉 | 2A/2B | DNA 突变、结肠癌、乳腺癌 |
| PAHs | 苯并芘 | 烧烤、烟熏、焦黑部分 | 1 类 | 强致癌、肺癌、消化道癌 |
| AGEs | CML, CEL | 煎、炸、烤、干热蛋白食品 | — | 炎症、胰岛素阻抗 |
| 丙烯酰胺 | Acrylamide | 炸薯条、薯片、咖啡 | 2A | 神经毒性、动物致癌 |
| 油脂氧化物 | 4-HNE, MDA | 反复油炸食品 | — | 氧化应激、潜在致癌 |
作为运动营养师,你可以这样总结给客户:
“烧焦、烤焦、炸到发黑的食物,会产生多种致癌物:
• 肉类在高温下产生 HCAs;
• 烟熏焦黑会产生 PAHs;
• 干热加工的肉会产生 AGEs;
• 炸薯条饼干则会产生丙烯酰胺。
避免焦黑、避免过高温油炸,多用蒸煮炖焖,是减少癌症风险的重要饮食策略。”
那么其实HCAS/PAHS/AGES这三类物质往往会同时出现是吗,例如烧烤,即是高温,又有焦黑部分,可能也会有糖?
是的,在真实生活的高温烹调中,HCAs / PAHs / AGEs 这三类致癌或促癌物往往会一起出现。尤其是你提到的 烧烤、煎、烤箱、高温铁板等方式最容易三者同时产生。
下面我帮你做一个非常清晰的总结,让你作为运动营养师给客户讲也特别顺:
三大“高温致癌物”常常同时出现(真实烹调环境中)
1. HCAs(杂环胺)
需要三个条件:
• 肉类(含氨基酸、肌酸)
• 糖(或美拉德反应底物)
• 高温(>150°C)
所以 只要是肉类 + 高温煎烤 = 一定有 HCA
焦黑部分含量最高。
2. PAHs(多环芳烃)
形成条件:明火、烧焦、油脂滴到火上 → 烟熏 → 黏到肉上
只要有烟熏味、焦黑、滴油火焰 → PAHs 就会产生。
3. AGEs(高级糖化终产物)
形成条件:
• 高温干热(煎、烤、炸)
• 存在蛋白质 + 糖(天然或腌料)
肉类 + 高温干热 + 糖/腌制料 → 就会产生大量 AGEs。
那么三者什么时候会一起出现?
典型情境:烧烤(你提到的),烧烤 = 三类全都有
| 条件 | 产生物质 |
| 高温烤炉、烤架 | HCAs、AGEs |
| 滴油火焰、烟熏 | PAHs |
| 肉类自带糖原 + 腌料含糖 | AGEs + HCAs |
| 焦黑表面 | HCAs + PAHs |
结论:烧烤是三类风险的“叠加式暴露”。
煎牛排 / 铁板烧,也常常三者同现:
• 高温锅面(HCA)
• 烟熏与锅边焦黑(PAH)
• 蛋白 + 高温褐变(AGE)
特别是:
• 煎到全熟、焦边的肉 → HCA 量飙升
• 使用黄油或油脂 → 烟熏时产生 PAH
• 加糖调味(照烧) → AGEs 最高
烤箱烤鸡 / 烤猪肋排,温度通常 180–250°C:
• 鸡皮产生大量 AGEs
• 表层焦化处有 HCAs
• 烟熏时有 PAHs
• 腌制料中的糖加强 AGEs 形成
炸物(炸鸡、炸猪排)
主要是 AGEs + PAHs,HCA 看温度和焦度。
• 丙烯酰胺(淀粉类)也可能一起参与,成为第四类风险。
总结一句特别好用的营养师话术:“食物一旦同时具备:高温、干热、焦黑、烟熏、含糖,就会同时产生 HCAs + PAHs + AGEs,是‘三击组合’,会共同提高炎症和致癌风险。”
鸡皮会什么会产生ages,鸡皮有糖吗?
不会,鸡皮本身几乎不含糖,但它依然会产生 AGEs(晚期糖基化终末产物)。关键不是“有没有糖”,而是 “有没有蛋白质 + 脂肪 + 高温烹饪”。
下面解释原因,为什么鸡皮会产生 AGEs?
AGEs 最主要的形成方式有两类:
① 美拉德反应(糖 + 蛋白质 + 高温)
这是我们最熟知的 AGEs 来源,比如烤肉、煎牛排产生的焦香。
鸡皮几乎没糖,但肉(包括皮下组织)里有 葡萄糖、半乳糖等内源性糖分,而且鸡皮含大量蛋白质(胶原蛋白)和脂肪。
只要你高温炸、烤、煎,就会发生美拉德反应 → 产生大量 AGEs。
② 脂质氧化(脂肪在高温下氧化)
鸡皮脂肪含量很高,其中包括不饱和脂肪酸。
高温油炸或烧烤时脂肪氧化 → 同样能产生 AGEs(尤其是 ALEs,脂氧化相关的 AGE)。
鸡皮有没有糖?
鸡皮的营养成分如下:
• 脂肪:高
• 蛋白质:中(胶原蛋白为主)
• 碳水/糖:基本接近 0
鸡皮本身不需要含糖也会形成 AGEs,因为:
• 高温导致脂肪氧化 → 生成 AGEs
• 鸡皮与皮下组织中本来就有少量天然糖 → 够用来产生美拉德反应
• 烤或炸本身就让 AGE 爆炸式增加
哪些烹饪方式让鸡皮 AGE 含量最高?
从高到低:
1. 油炸鸡皮(最夸张)
2. 烤鸡 / 烧烤
3. 煎鸡皮
4. 空气炸锅(也很高)
5. 炖、煮(最低)
只要温度 >150°C,AGEs 会快速增加。
要不要完全避免鸡皮?
不需要,但建议:
• 减少油炸、炭烤频率
• 多用低温烹饪方式(蒸、煮、焖)
• 搭配富含抗氧化物的食物(柠檬、绿叶菜)可稍微减轻影响
炸物为什么会有pahs,pahs不是需要明火和烟熏吗?
很多人以为 PAHs(多环芳烃)= 明火 + 烟熏 才会产生,但其实油炸也会产生 PAHs,只是机理和烧烤不完全一样。
下面我帮你分清楚两类 PAHs 的来源
PAHs 为什么油炸也会产生?
PAHs 的形成机制分为两种:
① 高温油脂热裂解 → 形成 PAHs(油炸主要来源)
当植物油或动物脂肪被加热到 180–200°C 以上,尤其是反复使用的油,会发生:
• 脂肪酸热裂解
• 脂肪氧化(特别是不饱和脂肪酸)
• 油烟颗粒碳化
这些过程会生成 低分子到中分子的 PAHs。
不需要明火、不需要烟熏,只要油温够高,脂肪发生热裂解,就能生成 PAHs。
这就是为什么:
• 炸薯条
• 炸鸡
• 油条
• 炸春卷
都能检测到 苯并芘等 PAHs。
② 明火烧烤 / 烟熏 → PAHs(另一类更强致癌的)
烧烤、炭火、木柴烟熏产生 PAHs 的机理不同:
• 油脂滴到炭火上 → 产生高温不完全燃烧
• 生成大量烟 → 含大量高分子 PAHs(如苯并(a)芘)
• 烟再附着在食物上
这种 PAHs 种类更多、含量更高、致癌性更强。那油炸和烟熏 PAHs 有什么区别?
| 类型 | 形成方式 | PAH含量 | PAH危险度 |
| 油炸 PAHs | 脂肪热裂解 | 中等 | 中等 |
| 烧烤/烟熏 PAHs | 不完全燃烧 + 烟气沉积 | 高 | 高 |
所以油炸虽然没有火焰直接接触,但温度足够高,油脂本身就会生成 PAHs。
为什么反复使用的油 PAHs 特别高?
因为:
1. 不饱和脂肪不断被氧化 → 更多裂解物
2. 油里累积碳化物 → 更容易生成 PAHs
3. 食物残渣在油里反复碳化 → 增加 PAHs 成分
因此“老油”“地沟油”里的 PAHs 含量显著偏高。
小结(营养师角度):
油炸 = 高温脂肪热裂解
烟熏 = 不完全燃烧 + 烟气沉积
两种都会产生 PAHs,只是机制不同。
十四、今日好习惯:合理使用抽油烟机,避免油烟损伤
1. 提前开启,延迟关闭:烹饪前 3-5 分钟开启抽油烟机,提前排出燃气燃烧产生的废气(如一氧化碳、氮氧化物)。烹饪结束后继续运行 3-5 分钟,确保残留油烟完全排出,避免短时间关闭导致油烟扩散。
2. 选择合适档位
爆炒、煎炸时用最高档:高温(超过 200℃)会产生更多 PM2.5和苯并芘等致癌物,强档吸力能快速清除。
炖煮时用中低档:减少噪音和能耗,但仍需保持通风。
3. 保持通风补充
开窗辅助通风:抽油烟机工作时可稍开窗户(避免对流过大影响吸力),确保空气流通,避免负压导致废气倒灌。
避免密闭环境:单纯依赖抽油烟机可能无法完全排出油烟,需配合空气流动。
4. 控制油温与烹饪方式
减少爆炒、煎炸:油温越高,产生的多环芳烃(PAHs)等致癌物越多。建议多用蒸、煮、炖等低温烹饪。
选择烟点高的油:如花生油(烟点 230℃)优于大豆油(烟点160℃),减少高温裂解产生的有害物质。
5. 定期清洁与维护
每月清洗油网:油垢堵塞会降低吸力,导致油烟逃逸。使用中性清洁剂避免腐蚀。
每年更换一次滤芯(如有),检查管道是否畅通,老旧油烟机吸力不足时应及时更换。
6. 安装位置与高度
顶吸式:距灶台 60-75 厘米(过高吸不净,过低易碰头)。
侧吸式:距灶台 35-45 厘米,更靠近油烟源头,效率通常更高。
7. 其他防护措施
戴口罩:长期烹饪者可佩戴 N95 口罩,减少吸入 PM2.5。
使用空气净化器:辅助吸附扩散的细微颗粒物。
十五、今日好习惯:选用不锈钢水杯
一、优先选择的材质
1. 食品级 304 或 316 不锈钢
304 不锈钢(18/8):标有 SUS304 或 18/8(含 18%铬、8%镍),耐腐蚀性强,适合日常使用。
316 不锈钢(18/10):含钼元素,抗腐蚀性更强,尤其适合盛放酸性饮品(如柠檬水、咖啡)或盐分高的液体。
认准标识: 内壁通常有“304”“316”或“FOOD GRADE”钢印,无标慎买。
2. 避免非食品级材质
201/202 不锈钢:锰含量高,耐腐蚀性差,长期使用可能析出重金属,尤其不能装酸性饮料。
不锈铁(430 不锈钢):易生锈,常见于低价产品。
二、需避开的杯子类型
1. 无材质标识或虚假标注
商家宣称“304”但无钢印,或仅外包装标注(内胆实际为 201)。
检测方法:用不锈钢检测药水滴内壁,304/316 呈无色或淡红色,201/202 呈深红色。
2. 工艺粗糙的劣质品
杯口、焊缝毛刺多,易藏污纳垢;内壁凹凸不平(增加腐蚀风险)。
杯盖或配件用劣质塑料(PP 或 Tritan 更安全)。
3. 功能性噱头陷阱
宣称“保健”“磁化水”等无科学依据的功能,实为营销手段。
双层杯体若真空密封差(保温性能不达标),摇晃时有水声可能漏气。
风险提示:
勿装强酸/强碱液体:即使 316 不锈钢,长期盛放醋、碳酸饮料等可能腐蚀。
避免长时间存放盐水或奶制品:易导致金属离子迁移。
清洁禁忌:不用钢丝球或强酸清洁剂,防止破坏钝化膜。
十六、今日好习惯:蔬菜汁可以经常喝
1.搭配水果平衡口感
纯蔬菜汁可能味道苦涩(如羽衣甘蓝、芹菜),可加入少量苹果、梨、菠萝或柠檬来调和甜酸度,还能补充维生素 C。
黄金比例:蔬菜占 70%,水果占 30%,避免糖分过量。
2. 优先选高水分蔬菜
黄瓜、西芹、西红柿、白菜等含水量高,出汁率高,适合直接榨汁;根茎类(如胡萝卜)需搭配水分多的蔬菜。
3. 保留膳食纤维的小技巧
用破壁机代替榨汁机,保留更多纤维;若过滤渣滓,可将菜渣做成蔬菜饼或加入汤中。
4. 避免营养流
现榨现喝:维生素 C 等易氧化,放置超过 20 分钟营养会下降。
低温慢榨:高速榨汁机产热可能破坏酶活性,选择低速压榨更好。
5. 特殊人群注意
肠胃敏感者避免空腹喝高纤维蔬菜汁(如羽衣甘蓝),可加少量姜汁或温水稀释。
肾结石患者少用高草酸蔬菜(如菠菜、甜菜叶),或焯水后再榨
番茄汁加热后更营养:
番茄中的番茄红素是脂溶性,加热后释放更多,搭配少量橄榄油榨汁吸收率更高。
紫色蔬菜汁会变色:
紫甘蓝、甜菜根含花青素,遇酸性(如柠檬)变粉红,遇碱性(如小苏打)变蓝绿,不影响食用。
胡萝卜汁需要油脂:
β-胡萝卜素是脂溶性营养素,榨汁时加几滴亚麻籽油或椰子油,帮助吸收。
西芹汁的“钠争议”:
西芹汁的天然钠虽比自来水高,但一杯(约 500ml)的钠含量仅约 200mg,正常饮用无需担心超标。
初次尝试蔬菜汁可从温和的食材开始(如黄瓜、胡萝卜),逐步增加多样性
十七、今日好习惯:冷热浴交替
研究发现,环境温度变化(如寒冷暴露)可能通过激活棕色脂肪组织(BAT)影响肠道菌群,尤其是拟杆菌门(Bacteroidetes)比例增加,这类菌群与改善糖脂代谢、减少炎症相关。
冷热交替的间接作用:冷热交替刺激可能通过以下途径影响肠道菌群:
交感神经激活:寒冷刺激激活交感神经,促进棕色脂肪产热,间接改变肠道菌群组成。
血流变化:冷热交替引起血管收缩/舒张,可能影响肠道血流和屏障功能。
HSP(热休克蛋白)表达:热刺激诱导 HSP 生成,可能减少肠道炎症。
具体操作方法
步骤:
1. 从常规温水淋浴开始,让身体适应。
2. 30 秒冷水(10-20℃):重点冲洗背部、腹部(棕色脂肪分布区)。
3. 30 秒热水(38-42℃):避免过热以防烫伤。
4. 重复冷热交替 3-5 轮,总时长约 5-10 分钟。
5. 结束时用温水冲洗,避免骤停。
注意事项:
禁忌人群:心脏病、高血压、孕妇、皮肤敏感者慎用。
循序渐进:初次尝试可缩短冷水时间(如15秒),逐步适应。
避免饭后/空腹:饭后1小时内或空腹时不宜进行。
十八、今日推荐习惯:吃饭多咀嚼
1. 促进肠道益生菌生长:增加唾液乳过氧化物酶(LPO)释放,优化口腔菌群代谢产物,帮助双歧杆菌、乳酸杆菌等益生菌定植。
2. 提高食物营养吸收率:充分分解食物(尤其是蛋白质和纤维),减少肠道消化负担,提升维生素、矿物质吸收效率。
3. 增强饱腹感,控制体重:延长进食时间,刺激大脑饱腹信号(如CCK激素分泌),减少暴食风险。
4. 减少肠道胀气和消化不良:减少大块食物进入肠道发酵产气,降低腹胀、嗳气发生率。
5. 稳定血糖水平:缓慢释放碳水化合物,避免餐后血糖骤升,改善胰岛素敏感性。
6. 保护牙齿健康:刺激唾液分泌,中和口腔酸性环境,降低龋齿和牙周病风险。
7. 改善口腔菌群平衡:抑制有害菌(如变异链球菌),促进有益链球菌生长,减少口臭。
8. 激活脑肠轴,提升情绪:咀嚼动作刺激迷走神经,促进肠道血清素(5-HT)分泌,缓解焦虑。
9. 降低胃食管反流风险:食物颗粒更细小,减少胃酸逆流和烧心症状。
10. 可能延长寿命:动物实验显示,充分咀嚼减少氧化应激,与长寿相关基因(如SIRT1)表达增强有关。
建议:从15-20次/口开始练习,逐步增加到30次,重点咀嚼高纤维食物(如全谷物、蔬菜)。
十九、今日习惯:微塑料积累可能带来的伤害:
1 进入人体后可能引发炎症反应
2 长期积累可能影响消化系统健康
3 可能携带重金属等有毒物质进入人体
4 微小颗粒可能穿透细胞膜造成损伤
5 可能干扰内分泌系统平衡
6 可能影响免疫系统正常功能
7 孕妇接触可能影响胎儿发育
8 可能促进自由基生成加速衰老
9 可能增加患癌风险
10 可能对神经系统产生潜在影响
11 可能降低肠道菌群多样性
12 可能通过血液进入全身各器官
反渗透净水器选择要领:
1 过滤精度需达到 0.0001 微米
2 选择 NSF 认证的 RO 膜品牌,如陶氏
3 通量建议 400G 以上,减少等待时间
4 废水比优选 1:1 或 2:1 更节水
5 复合滤芯降低更换频率
6 带 UV 杀菌功能更安全
7 智能提醒滤芯寿命
8 无桶设计节省空间
9 确认安装尺寸和电源需求
10 优先大通量型号如 600G 或 800G
11 对比年换芯成本
12 避开杂牌和零废水虚假宣传
二十、今日习惯:橄榄油选择
一、橄榄油选择方法
1. 首选特级初榨橄榄油(EVOO):酸度≤0.8%,富含多酚和单不饱和脂肪酸,降低心血管风险。
2. 认准权威认证:PDO/PGI(原产地保护)或有机认证,品质更可靠。
3. 高多酚含量(>250mg/kg):苦味和辛辣感强的 EVOO 多酚更高,抗氧化效果更佳。
4. 避免精炼或混合油:精炼橄榄油(如“橄榄果渣油”)营养损失大,混合油(“Pure Olive Oil”)健康效益低。
5. 包装与储存:深色玻璃瓶/金属罐装,避光低温保存,开封后 3 个月内用完。
二、橄榄油烹饪注意事项
1. 适用烹饪方式
低温至中温(≤180℃):凉拌、蒸煮、炖菜、中小火煎炒
高温(谨慎使用):短时爆炒或煎炸可用精炼橄榄油。
2. 禁忌与误区
避免超过烟点:EVOO 烟点 190-210℃,冒烟会产生有害物质(证据等级ⅠB)。
不重复使用:油炸后极性化合物积累(欧盟标准≤25%,证据等级ⅡB)。
误区澄清:
EVOO 可炒菜,但需控制火候(非“不能炒”)。颜色与品质无关(取决于橄榄品种)。
3. 具体场景建议
凉拌:直接淋 EVOO,保留多酚(证据等级ⅡA)。
煎炒:热锅冷油,中小火短时加热(证据等级ⅡA)。
烘焙:低温(<180℃)适用,高温改用精炼油或黄油。
4. 储存与用量
避光密封,远离灶台。
二十一、今日习惯:用盐习惯建议
1. 低钠盐
特点:用氯化钾(约 30%)替代部分氯化钠,钠含量降低约20%-40%,口感略苦(钾的金属味)。
优点:
减少钠摄入,适合高血压、心血管疾病患者或中老年人。
钾有助于平衡体内电解质,对抗钠的升压作用。
缺点:
肾功能不全者慎用:钾代谢障碍可能引发高血钾症(严重时导致心律失常)。
高温作业、重体力劳动者需谨慎,低钠可能影响电解质平衡。
建议:在医生指导下使用,避免与保钾利尿剂(如螺内酯)同用。
2. 普通精制盐(加碘盐/无碘盐)
特点:氯化钠含量≥97%,加碘盐含碘酸钾(预防缺碘性疾病)。
适用人群:
加碘盐:内陆、缺碘地区居民(孕妇、儿童尤其需要)。
无碘盐:沿海地区(海产品摄入多)或甲亢患者(需遵医嘱)。
注意:过量钠摄入仍是健康风险,每日建议<5克(WHO 标准)。
3. 天然盐(海盐、岩盐、湖盐等)
特点:含微量矿物质(如钙、镁、锌),但含量极低,不足以替代膳食补充。钠含量与精制盐相近。
优点:风味更丰富,适合烹饪提味。
缺点:可能含微塑料(海盐)或重金属(需选择可靠品牌)。
代表:喜马拉雅粉盐(含铁氧化物)、夏威夷黑盐(含活性炭)。
4. 其他功能性盐
竹盐:盐焙制于竹中,碱性略强,宣称有“排毒”效果(缺乏科学证据)。
风味盐:如蒜盐、柠檬盐,含添加剂,钠含量可能更高,需看成分表。
健康用盐建议
1. 控制总量:无论哪种盐,成人每日钠摄入应<2000mg(约 5g盐)。
2. 特殊人群:
高血压/肾病:优选低钠盐(肾功能正常者)。
孕妇/儿童:加碘盐,避免低钠盐(需保证碘和钠的平衡)。
二十二、今日习惯:长期饮酒者维生素 B1 补充要点
一、核心问题
1. 吸收障碍:酒精破坏肠道 B1 吸收机制(Na⁺-ATP 酶依赖途径失效)
2. 代谢干扰:增加肾脏排泄,降低肝脏储存能力
3. 严重后果:
急性:Wernicke 脑病(危及生命)
慢性:Korsakoff 综合征(不可逆脑损伤)
二、补充方案
1. 无症状长期饮酒者
形式:苯磷硫胺(Benfotiamine)
剂量:150-200mg/日
优势:吸收率是普通 B1 的 3-5 倍
2. 出现神经症状者
形式:注射用硫胺素
剂量:500mg 肌注/静注,每日 2-3 次
关键:症状出现72小时内必须开始治疗
3. 戒酒维持期
形式:苯磷硫胺+复合 B 族
剂量:150mg/日+镁 200mg/日
疗程:至少 3 个月
三、重要注意事项
1. 饮食补充无效:酒精者无法通过食物获取足够 B1
2. 补糖危险:输葡萄糖前必须先补 B1
3. 必需补镁:镁是 B1 代谢的关键辅因子
4. 联合补充:需配合其他 B 族维生素(尤其 B6、B12)
四、紧急就医指征
出现以下症状需立即就医:意识模糊、眼球运动异常、行走不稳、严重呕吐
二十三、今日小习惯:使用木勺接触酸性食物
1. 金属与酸性反应的化学基础
金属溶出现象:酸性食物(如柠檬汁、醋,pH 通常为2-4)确实可能腐蚀某些金属,导致微量金属离子(如铁、铜、镍、铬等)溶出。
例如:
不锈钢(常见 304/316 型号):耐腐蚀性较强,但长期接触强酸(如高温炖煮)仍可能溶出铁、铬、镍。
铝制餐具:与酸反应明显,可能生成铝离子(Al³⁺),长期摄入过量铝与健康风险相关(如神经系统问题)。
银制餐:虽耐腐蚀,但遇硫化物(如鸡蛋、洋葱)会变黑,与强酸反应也可能溶出银离子。
溶出量:短期接触(如用餐时间)的金属溶出量通常极低,符合食品安全标准的餐具溶出量一般不会超标(但劣质金属制品可能存在风险)。
2. 金属离子与多酚类物质的相互作用
多酚的性质:多酚(如茶多酚、花青素)是抗氧化剂,易与金属离子(如 Fe²⁺、Cu²⁺)结合,形成络合物。
可能的影响:
颜色变化:例如,绿茶中的多酚遇铁离子会生成蓝黑色络合物,导致茶汤变色。
抗氧化性降低:部分研究指出,金属离子可能催化多酚氧化,减少其抗氧化活性(如铁离子加速维生素 C 降解)。
口感改变:金属离子可能带来涩味或金属味。
二十四、今日习惯:色盲饮食法
核心原理:通过刻意摄入平时不喜欢或较少吃的颜色食物,强迫肠道菌群适应新的植物营养素(phytonutrients),从而增强代谢灵活性和营养吸收效率。
科学依据
1. 植物颜色 = 不同的抗氧化剂
红色(番茄、红椒)→ 番茄红素(抗前列腺疾病)
橙色(胡萝卜、南瓜)→ β-胡萝卜素(护眼)
绿色(西兰花、菠菜)→ 叶绿素(解毒)
紫色(紫甘蓝、蓝莓)→ 花青素(抗炎)
白色(洋葱、大蒜)→ 硫化物(增强免疫力)
不同颜色的食物含有独特的抗氧化剂和植物化学物质,而大多数人会因口味偏好长期回避某些颜色。
2. 营养压力激活肠道菌群
肠道微生物的多样性越高,代谢能力越强。
当突然摄入陌生营养素时,某些”懒惰菌”会被迫激活新代谢通路,促进短链脂肪酸(如丁酸)的生成,有助于抗炎和肠道屏障修复。
研究发现,饮食多样性每增加一种颜色食物,肠道菌群丰富度提升约3-5%。
3. 打破”营养舒适区”
长期吃固定颜色的食物会导致某些营养素的缺乏(如讨厌绿色蔬菜的人可能缺叶酸和镁)。
刻意吃不喜欢的颜色,能弥补潜在营养缺口,减少慢性炎症风险。
具体执行方法
1. 每周选 1 天作为”彩虹挑战日”
重点吃你平时最不爱吃的颜色(比如讨厌绿色,就专吃西兰花、羽衣甘蓝、青椒)。
2. 采用”3+1″搭配法
选 3 种该颜色的蔬菜+1 种水果(如紫色日:紫甘蓝+紫薯+茄子+黑莓),确保营养素互补。
3. 改变烹饪方式降低抗拒感
如果生吃不适应,可以尝试:烤制(烤胡萝卜比生胡萝卜更甜)、混合搅拌(如紫甘蓝打成果蔬汁)、搭配喜欢的酱料(如用芝麻酱拌苦菊)
二十五、今日健康好习惯:冷藏冷冻保存油脂
核心原理:通过低温储存富含不饱和脂肪酸的油脂类食物(如橄榄油、坚果酱、亚麻籽油等),减缓氧化速度、保留营养价值,同时利用物理状态变化控制摄入量
科学依据
1. 不饱和脂肪酸的氧化问题
不饱和脂肪酸(尤其是 Omega-3、 Omega-9)化学结构不稳定,容易受热、光、氧气影响而氧化,产生自由基和醛类有害物质。
氧化后的油脂:营养价值下降(维生素 E、多酚类损失)、可能产生促炎化合物(如 4-羟基壬烯醛)
2. 低温如何保护油脂?
减缓氧化反应:温度每降低 10℃,氧化速度降低约 2 倍。
抑制微生物:冷藏(4℃)可大幅降低霉菌和酵母菌的活性(如花生酱中的黄曲霉毒素风险)。
物理状态改变:
橄榄油冷藏后会变浑浊甚至凝固(正常现象,回温即恢复),这种状态能减少与空气接触的表面积。
坚果酱冷藏后更稠,涂抹面包时不易过量
潜在好处:
延长保质期:冷藏可使特级初榨橄榄油的保质期从6个月延长至12个月。
减少热量摄入:冷藏坚果酱黏稠度增加,每次使用量减少约10-15%。
保留抗氧化剂:多酚类物质(如橄榄油中的羟基酪醇)损失减少50%。
具体执行方法
1. 橄榄油冷藏法
将橄榄油分装到小深色玻璃瓶中(减少光照和开封频率),放入冰箱门(温度较稳定)。
使用时:若凝固,放在室温 10 分钟或手握瓶身温热即可。
2. 坚果酱冷藏技巧
新开罐的坚果酱搅拌均匀后,直接放入冷藏室。
解决变硬问题:
涂抹前用勺子背面稍加热(如放在热杯壁上捂10秒)。
添加少量椰子油(冷藏后仍保持柔软)。
3. 亚麻籽油冷冻术
用冰格分装冷冻,每次取1-2块加入凉拌菜或奶昔(避免高温)。
二十六、今日好习惯:每周一次早间“菌群交响曲饮食法
1.发酵食品的”菌群指纹”理论
每种发酵食品含有独特的微生物组合:
泡菜:植物乳杆菌、短乳杆菌 产生γ-氨基丁酸(抗焦虑)
酸奶:保加利亚乳杆菌、嗜热链球菌 合成共轭亚油酸(减脂)
康普茶:酵母菌+醋酸菌共生体 产生葡糖二酸(解毒)
味噌:米曲霉 生成异黄酮苷元(调节雌激素)
2.菌群交响效应
当多种发酵菌同时进入肠道时,会产生交叉喂养(cross-feeding)现象:
酵母菌代谢产生的 B 族维生素成为乳酸菌的生长因子
醋酸菌创造的微酸性环境抑制有害菌生长
哈佛大学 2023 年研究发现,这种组合刺激可使菌群代谢短链脂肪酸的效率提升
3.24 小时窗口期现象
集中摄入后,外来菌株在肠道存活时间约 20-28 小时
在此期间,这些菌会:激活休眠的土著益生菌、分泌群体感应分子(quorum sensing)调节整个微生物组
基础版(入门)食材组合:
150g 泡菜(含活菌)
200ml 无糖酸奶(含益生菌)
100ml 康普茶(未经巴氏杀菌)
1 茶匙味噌(用 40℃温水调开)
时间安排:
1. 早晨空腹先喝味噌汤
2. 30 分钟后食用酸奶+泡菜
3. 餐后 1 小时饮用康普茶
进阶版(强化)增加以下食材:
10g 纳豆(枯草芽孢杆菌)
20g 开菲尔(含 30+菌株)
1 块黑巧克力(可可含量>85%,含肠道发酵纤维)
注意事项
1. 菌群适应反应
首次尝试可能出现:轻微腹胀(12-24 小时会缓解)、排便次数增加(菌群调节的正常现象)
解决方法:从 1/4 剂量开始,每周递增
2. 关键细节
必须选择含活菌的产品(查看标签”未巴氏杀菌”)
不同发酵食品间隔 15 分钟食用(避免菌种直接竞争)
当天避免摄入抗生素和消毒漱口水
3. 禁忌人群
严重小肠细菌过度生长(SIBO)患者
组胺不耐受者(发酵食品含高组胺)
二十七、今日好习惯:善用口香糖
抗阻训练中咀嚼无糖口香糖可增强α脑电波活动(与专注力和运动神经元募集相关),并提高训练时的肌肉激活效率,尤其在力竭组中表现更明显。
心理学研究表明,咀嚼口香糖可使焦虑情绪降低16.5%,警觉度提高18.7%,多任务工作表现提升109%。英国诺森比亚大学证实咀嚼者唾液皮质醇水平降低,反应时间缩短近10%。北京师范大学团队 2017 年测试显示咀嚼口香糖 10 分钟使考生焦虑感总体降低20%,低焦虑群体降幅达36%。美国多所学校采取考试前派发口香糖方式帮助学生缓解紧张情绪。2009 年大学生就业压力背景下,该方法因便捷性和味觉愉悦性在校园流行
可能的作用机制:
1. 三叉神经激活:咀嚼动作刺激三叉神经,向大脑传递觉醒信号,提升中枢神经系统兴奋性。
2. 血流与氧气分配:咀嚼增加颌面肌肉活动,可能改善脑血流,优化运动皮层的氧气供应。
3. 心理专注效应:规律性咀嚼动作可能降低主观疲劳感,延长高强度训练的耐受时间。
具体实践方法
1. 口香糖选择
类型:无糖(避免肠胃不适)、薄荷味(可能进一步提神)。
硬度:中等硬度(如 Extra®或 Trident®),需一定咀嚼阻力以维持神经刺激。
2. 使用时机与方式
时间:组间休息时咀嚼 30 秒,或在正式组开始时放入口中。
节奏:保持稳定、缓慢的咀嚼频率(约 1 次/秒),避免分散注意力。
3. 适用训练场景
高强度抗阻训练:如大重量深蹲、卧推、硬拉等需要高度神经募集的复合动作。
力竭组/递减组:当接近肌肉失败时,咀嚼可能延缓疲劳感知。
爆发力训练:如奥举、药球抛掷等需要快速神经反应的动作。
二十八、今日好习惯:糖水漱口法
一、核心原理:大脑与身体的“博弈”
传统观念认为,运动疲劳纯粹是肌肉能量耗尽的结果。但现代运动科学发现,大脑的中央调控在疲劳感产生中扮演了至关重要的角色。大脑就像一个谨慎的“中央处理器”,它会实时监控身体的各项生理指标(如体温、心率、血糖水平、肌肉代谢产物等)。为了保护身体免受“过度”伤害,它会在你真正力竭之前,就提前产生强烈的主观疲劳感,迫使你减速或停止。这是一种安全机制。
“口部感应”方法的原理,正是针对大脑的这一调控机制:
1. 口腔中的“能量传感器”:我们的口腔,特别是舌头上,存在对碳水化合物敏感的味觉受体。这些受体不仅能尝出甜味,其更深层的进化意义是向大脑报告:“能量即将进入体内!”
2. 欺骗“中央处理器”:当你用含碳水化合物的液体漱口时,这些受体被激活,并向大脑(特别是负责奖励和动机的脑区,如岛叶皮质和前扣带皮层)发送强烈的信号:“燃料来了! 能量补充即将到位!”
3. 大脑的反应:接收到这个“虚假”的积极信号后,大脑会暂时下调疲劳等级。它会认为身体的能量危机得到了缓解,因此允许你输出更高的功率、坚持更长的时间。你并不会突然获得更多能量,而是大脑解除了对你的一部分限制,让你能够更充分地利用体内已有的能量储备。
4. 避免肠胃不适:与传统饮用运动饮料相比,漱口后吐掉意味着几乎没有液体和碳水化合物进入胃和肠道。这在运动初期或高强度冲刺阶段尤其有优势,因为血液会集中在 working muscles,而不是分流到消化道去处理吸收问题,从而避免了可能出现的肠胃不适、 胀气或痉挛。
总结原理:碳水化合物漱口并非提供实际的能量,而是作为一种神经刺激手段,通过口腔受体向大脑传递积极信号,降低中枢神经系统对疲劳的感知,从而在短期内提升耐力表现
二、具体操作方法与指南
要使这个方法发挥最佳效果,必须注意以下几个关键细节:
1. 漱口液的配制
成分:必须含有碳水化合物。通常使用麦芽糖糊精,因为它能提供碳水化合物所需的甜味和粘度,但甜味很淡(不像蔗糖那么甜),且不易被口腔细菌分解,对牙齿更友好。
浓度:研究中使用的最佳浓度通常在 6%-8% 之间。这意味着每 100 毫升水中溶解 6-8 克的碳水化合物。
简易配方:如果你没有专业的运动饮料粉,可以用市面上常见的运动饮料(如佳得乐、Powerade) 稀释约一倍(因为它们的糖浓度通常在12%-14%),或者直接使用。也可以用果葡糖浆或稀释的蜂蜜水来替代,但要注意粘度和甜度。
味道:虽然甜味不是绝对必须,但有一点甜味似乎效果更好,因为它能更有效地激活 reward pathway。
2. 使用时机与频率
时机:在运动开始后 5-10 分钟开始使用,并在整个运动过程中定期漱口。这对于持续时间在 45 分钟至 1 小时 的高强度耐力运动或间歇性运动(如足球、篮球)最有效。
为什么不是一开始?运动初期,体内能量充足,大脑不会产生强烈的疲劳感,因此不需要“欺骗”。
为什么对长时间运动效果减弱?超过 1 小时后,身体的能量匮乏是真实存在的,大脑不再容易被虚假信号欺骗,此时实际摄入能量变得更为重要。
频率:每 10-15 分钟 漱口一次。例如,在一场 60 分钟的足球赛中,你可以在第 15、30、45、60 分钟(中场休息和补水时间)进行漱口。
正确的漱口
1. 将配置好的漱口液含入口中(约 25-30 毫升,一大口)。
2. 用力地、确保液体充分接触整个口腔内部、舌上舌下,持续5-10 秒。研究表明,5 秒就足以激活受体,但 10 秒可能效果更佳。
3. 将液体吐掉,不要吞咽。
4. 之后可以用清水漱口以清洁口腔(可选,不影响效果)。
三、适用场景与人群
最佳场景:
持续时间在 1 小时以内的高强度训练或比赛(如 5 公里、10公里跑,田径比赛,高强度间歇训练 HIIT)。
早晨空腹训练(体内糖原水平较低时)。
需要尽量减少肠胃负担的比赛(有些运动员在赛前紧张时容易肠胃不适)。
效果有限或无效的场景:
低强度或长时间(>90 分钟)的运动,此时实际能量补充是关键。
力量训练(如举重),其主要限制因素与中枢神经疲劳和肌肉纤维招募有关,而非碳水化合物可用性。
二十九、今日习惯:帮助蛋白质消化
一、习惯:餐中不大量饮水
原理 (Why):
胃酸(盐酸 HCl)和消化酶需要保持高浓度才能高效分解食物(尤其是蛋白质)并杀菌。
进餐时大量饮水会稀释胃酸和消化酶,削弱其消化能力,可能导致腹胀、消化不良和营养吸收不全。
小口润口无妨,需避免的是短时间内饮用超过200ml的液体。
执行方法 (How):
1. 主要饮水时间安排在餐前 30 分钟和餐后 60 分钟。
2. 用餐时若感口渴,可小口啜饮少量温水或室温水,总量控制在一小杯(约 150ml)以内。
3. 餐中更适合饮用的液体是无糖的温热汤品,因其本身含有的脂肪和氨基酸也能刺激消化。
二、方法:餐前腹式呼吸
原理 (Why):
消化由副交感神经系统(“休息与消化”模式)主导。
压力会激活交感神经(“战斗或逃跑”模式),抑制胃酸分泌,减少消化道血流。
腹式呼吸能强力激活副交感神经,向身体发出“安全,可以安心消化”的信号,为高效消化做准备。
执行方法 (How):
1. 时机:坐下准备进食前,进行 1-2 分钟。
2. 姿势:坐直,身体放松,双手可轻放在腹部。
3. 步骤:
吸气:用鼻子缓慢吸气,心里默数 4 秒,感受腹部向外鼓起,胸部保持不动。
屏息:吸气顶端屏住呼吸,默数 4 秒(可选)。
呼气:用嘴巴或鼻子缓慢呼气,心里默数 6-8 秒,感受腹部向内自然收回。
循环 5-10 次后,开始进食。
核心要点:通过延长呼气时间(呼气时间 > 吸气时间)来最大化放松效果。
三十、今日好习惯:善用柠檬水
柠檬水的好处
1. 补充维生素 C:提供抗氧化剂,支持免疫系统功能,促进胶原蛋白合成,有益于皮肤健康。
2. 促进水分摄入:清新的风味能鼓励人们喝更多的水,有效改善身体水合状态,支持新陈代谢和肾脏功能。
3. 可能助消化(针对部分人群):对于胃酸分泌不足的人,餐前少量饮用可能轻微刺激胃酸分泌,为消化做准备。
4. 替代不健康饮品:用无糖的柠檬水替代含糖饮料、果汁或苏打水,可显著减少糖分和热量的摄入。
柠檬水的使用注意事项(保护胃部核心要点)
1. 【绝对禁止】避免空腹饮用:空腹时胃内无食物缓冲,柠檬酸会直接刺激和侵蚀胃黏膜及食管,是导致不适和损伤的最大风险。
2. 务必大量稀释:使用一大杯温水(>300ml)冲泡一小薄片柠檬即可。浓度越低,风险越小。
3. 优选饮用时间:最佳饮用时间为餐后一小时左右。此时胃中有食物,可以缓冲酸性。
4. 使用吸管饮用:最大程度减少柠檬酸与牙齿的接触,有效保护牙釉质,防止腐蚀。
5. 倾听身体反应:饮用后若出现任何胃部灼热、反酸、疼痛或“嘈心”感,应立即停止,您的胃并不适合。
6. 胃病患者禁忌:已有胃食管反流病(GERD)、胃炎、胃溃疡等症状的患者,不建议饮用柠檬水。
7. 注意水温:建议用温水冲泡,避免过烫的水破坏维生素 C,或过凉的水刺激胃肠道。
三十一、今日饮食习惯:选择草饲牛肉
草饲牛肉的营养优势:选择草饲牛肉,不仅仅是口味上的偏好,更是一种对健康饮食的投资。它的营养优势主要体现在以下几个方面:
1. 更优质的脂肪构成:这是草饲牛肉最核心的健康优势。与传统的谷饲牛肉相比,它的总体脂肪含量较低。更重要的是,其脂肪的“质量”非常出色。它含有更丰富的 Omega-3 脂肪酸,这种抗炎脂肪酸对大脑健康和心血管系统至关重要,其含量可达谷饲牛肉的数倍。同时,它还富含一种叫做共轭亚油酸(CLA)的有益脂肪,研究表明 CLA可能有助于管理体脂、增强免疫力。
2. 更丰富的抗氧化维生素 由于牛只终生以牧草为食,牧草中富含的天然营养素会积累在牛肉中。因此,草饲牛肉是维生素 E 的极好来源,这是一种强大的脂溶性抗氧化剂,能保护细胞膜免受自由基的损害。其脂肪也因含有β-胡萝卜素(维生素 A 前体)而常常呈现淡淡的黄色,这意味着它也含有更高的维生素 A 活性。
3. 更高的矿物质含量 草饲牛肉通常含有更多的某些矿物质,如锌、铁等。这些矿物质对于免疫功能、能量代谢和红细胞生成都是不可缺少的。
4. 更天然,无额外添加 真正的草饲牛只在自然牧场中生长,遵循其天性。因此,规范的草饲牛肉生产体系通常拒绝使用额外的激素和抗生素,这使得你吃到的是一块更纯粹、更天然的肉。
如何挑选真正的草饲牛肉?
由于“草饲”概念流行,市场上难免有鱼目混珠的产品。掌握以下方法,能帮你练就火眼金睛。
第一招:学会阅读标签,寻找关键信息 这是最可靠的一步。不要只看大大的“草饲”营销字样,要仔细寻找细节证据。
认准“100% Grass-Fed”或“Grass-Finished”:这两个词是关键。
“草饲”可能只意味着牛吃过草,但“100%草饲”或“草饲育肥”则表明牛从出生到屠宰都以牧草为食,这是真正的核心。
寻找第三方认证:最权威的是美国草饲协会(AGA)的认证标志。此外,澳大利亚、新西兰等以牧场闻名的国家的产品也通常有严格的标准,可信度很高。
查看产地:明确标注了具体牧场或产区的产品,通常比来源模糊的产品更值得信赖。
第二招:观察肉质本身:在柜台前,你可以用肉眼和手感进行辅助判断。
看颜色:草饲牛肉的瘦肉部分颜色更深,呈深红色或樱桃红色。其脂肪颜色偏黄,这是β-胡萝卜素的天然颜色,是草饲的典型特征。而谷饲牛肉的脂肪则是雪白色的。
看纹理:草饲牛肉精瘦得多,肌肉纤维清晰紧实,几乎看不到谷饲牛肉那种细密、均匀分布的大理石花纹(肌内脂肪)。它的脂肪多集中在肌肉外围。
三十二、今日好习惯:利用常见且高效的富含消化酶的食物
1. 菠萝
主要酶类:菠萝蛋白酶
功能:专门分解蛋白质,有助于消化肉类、鱼类、豆类等富含蛋白质的食物,还能缓解餐后腹胀。
食用建议:作为餐后水果或做成沙拉与肉类同食。
注意:菠萝蛋白酶主要集中在菠萝的茎部(比较硬的核心),所以吃的时候不要把那部分完全丢掉。
2. 木瓜
主要酶类:木瓜蛋白酶
功能:也是一种非常高效的蛋白质分解酶,能很好地帮助消化蛋白质。在东南亚,人们常用木瓜来腌制肉类使其变嫩,正是利用了这个原理。
食用建议:确保木瓜是成熟的(外皮金黄或橙红色),未成熟的青木瓜酶含量更高,但口感苦涩,常用来做沙拉(如泰式青木瓜沙拉)。餐后食用或做成奶昔都是不错的选择。
3. 芒果
主要酶类:淀粉酶
功能:淀粉酶可以分解碳水化合物(淀粉),将其转化为麦芽糖和葡萄糖等单糖,更易于身体吸收。
食用建议:成熟的芒果淀粉酶含量更高。作为餐前或餐后水果都很适合,尤其在一餐中吃了大量米饭、面包、面条等碳水时。
4. 香蕉
主要酶类:淀粉酶、糖酶
功能:同样帮助分解复杂的碳水化合物。熟透的(带黑点)香蕉比青香蕉含有更多的糖酶和淀粉酶。
食用建议:直接食用,或加入酸奶、燕麦粥中。
5. 猕猴桃(奇异果)
主要酶类:猕猴桃蛋白酶
功能:能有效分解蛋白质,其功能与菠萝蛋白酶和木瓜蛋白酶类似。研究表明,它有助于改善消化不良和腹胀。
食用建议:对半切开用勺子挖着吃,或者切片加入沙拉中。餐后食用一两颗效果很好。
6. 生姜
主要酶类:蛋白酶(名为 Zingibain)
功能:这种蛋白酶可以帮助分解蛋白质。此外,生姜更著名的功能是促进胃肠蠕动、缓解恶心和呕吐,从多方面助益消化。
食用建议:可以磨成姜末加入菜肴中,或用新鲜姜片泡成姜茶随餐饮用。
7. 鳄梨(牛油果)
主要酶类:脂肪酶
功能:脂肪酶是分解脂肪的关键酶,能将脂肪分解为脂肪酸和甘油,便于身体吸收。身体自身会分泌脂肪酶,从食物中补充可以减轻胰腺的负担。
食用建议:制作成沙拉、酱料(如 Guacamole)或直接食用,尤其适合与高脂肪餐食(如油炸食品、肥肉)一同摄入。
8. 发酵食品(如泡菜、酸菜、味噌、开菲尔)
主要酶类:多种酶,包括蛋白酶、脂肪酶、乳糖酶等。
功能:发酵过程会产生大量有益的酶和益生菌。益生菌创造健康的肠道环境,而酶则直接帮助分解食物。
食用建议:作为开胃小菜或配菜随餐食用,既能增加风味又能助消化。
9. 生蜂蜜(未经巴氏杀菌的蜂蜜)
主要酶类:淀粉酶、蛋白酶等。
功能:蜜蜂在酿蜜过程中会添加各种酶。这些酶有助于预消化食物。
食用建议:可以用温水(注意水温不要超过 60°C,否则会破坏酶)冲调,或直接少量食用。 注意:1 岁以下婴儿切勿食用蜂蜜。
10. 木瓜叶
虽然不常见,但在传统医学中,木瓜叶茶被用于助消化,其酶含量非常丰富。
食用建议与注意事项
1. 生食为主:大多数消化酶是蛋白质,遇热(约 47°C 以上)会失去活性。因此,生吃或轻微加工这些食物才能最大程度地保留酶的活性。
2. 随餐或餐前餐后食用:为了达到最佳的“助消化”效果,最好在餐中或餐后立即食用这些食物,让酶与食物充分混合。
3. 适量即可:不需要大量摄入,比如几块菠萝、半个木瓜、一个猕猴桃就足够了。
4. 特殊人群注意:
对相应食物过敏的人避免食用。
胃溃疡或胃食管反流患者需谨慎食用菠萝、木瓜等酸性较强的水果,以免刺激胃黏膜。
如果存在严重的消化系统疾病,请先咨询医生。食物中的酶只能作为辅助,不能替代药物治疗。
三十三、今日习惯:增加胶原蛋白食物来源
对于运动员而言,补充胶原蛋白主要旨在支持结缔组织的健康、增强韧性、预防损伤并促进恢复。对皮肤则主要是提升弹性、保湿度和减少皱纹。通过特定食物(如骨汤、深海鱼皮)或补充剂摄入,并配合维生素 C,可以达到最佳效果。
一、对运动员结缔组织的好处
结缔组织包括肌腱、韧带、软骨和骨骼,它们主要由胶原蛋白构成。对于承受高强度训练的运动员来说,胶原蛋白的补充至关重要。
1. 增强肌腱和韧带的韧性
作用:肌腱和韧带需要极高的抗张强度来承受力量和冲击。补充胶原蛋白可以为身体提供合成这些组织所需的特定氨基酸(如甘氨酸、脯氨酸),从而增强其强度和韧性,降低扭伤和拉伤的风险。
2. 促进关节健康和减轻疼痛
作用:关节软骨的磨损是许多运动员常见的“磨损”问题。研究表明,补充胶原蛋白肽(尤其是水解胶原蛋白)可以聚集在软骨中,刺激身体自身产生更多的胶原蛋白和软骨细胞。
效果:这有助于改善关节灵活性、减少僵硬,并已被证明能有效缓解骨关节炎和运动引起的关节疼痛。
3. 加速损伤恢复
作用:在受伤后,身体需要大量的氨基酸来修复受损的结缔组织。提供现成的胶原蛋白肽可以为修复过程提供“建筑材料”,从而有可能缩短恢复时间。
4. 改善骨骼强度
作用:胶原蛋白是骨骼的有机基质,赋予骨骼韧性和抗冲击能力。补充胶原蛋白,结合钙和维生素 D,有助于维持骨密度和骨骼健康,对于预防应力性骨折尤为重要。
二、对皮肤的好处
胶原蛋白是皮肤真皮层的主要结构蛋白,负责皮肤的强度、弹性和水合作用。
1. 提升皮肤弹性和紧致度
作用:随着年龄增长和外部因素(如紫外线)影响,皮肤自身的胶原蛋白会逐渐流失、断裂。补充胶原蛋白可以刺激成纤维细胞产生更多新的胶原蛋白和弹性蛋白,从而帮助皮肤恢复弹性,减少松弛。
2. 增加皮肤水合度和保湿性
作用:胶原蛋白分子中含有亲水性的天然保湿因子,能帮助皮肤锁住水分。一些研究还表明,补充胶原蛋白可以促进透明质酸的合成,进一步增强皮肤的保水能力,使皮肤看起来更水润、饱满。
3. 减少皱纹和细纹
作用:通过增加皮肤的胶原蛋白密度和改善保湿能力,补充胶原蛋白可以有效平滑细纹,淡化深皱纹,改善整体的皮肤纹理和外观。
4. 支持伤口愈合和修复
作用:胶原蛋白为新的皮肤细胞生长提供了支架,对于修复皮肤损伤(如擦伤、切割伤)和减少疤痕形成有积极作用。
三、最佳食物来源
直接从食物中获取胶原蛋白是最天然的方式。胶原蛋白存在于动物结缔组织中。
1. 骨汤
说明:这是最传统和著名的来源。通过长时间(通常超过12小时)炖煮动物(牛、鸡、鱼)的骨头、骨髓和结缔组织,可以将胶原蛋白和矿物质释放到汤中,冷却后形成果冻状物质,这就是胶原蛋白的明证。
2. 猪蹄、猪皮、牛蹄筋
说明:这些部位几乎完全是结缔组织和皮肤,胶原蛋白含量极高。可以做成卤味、炖汤等多种菜肴。
3. 鸡皮和鸡软骨
说明:尤其是鸡翅和鸡脚(凤爪),富含胶原蛋白。
4. 鱼皮和鱼鳞
说明:深海鱼的鱼皮是极好的来源(如三文鱼皮)。鱼鳞也富含胶原蛋白,常被用于提取 I 型胶原蛋白补充剂。
5. 蛋类
说明:鸡蛋本身不含胶原蛋白,但蛋壳膜中含有大量的 I 型和 V 型胶原蛋白,并且蛋清中的氨基酸是合成胶原蛋白所需的重要原料。重要提示:为了使身体能有效地利用这些胶原蛋白来合成自身的胶原蛋白,必须确保饮食中同时有充足的维生素 C 和优质蛋白质。维生素 C 是胶原蛋白合成过程中的关键辅因子。
富含维生素C的食物:柑橘类水果(橙子、柠檬)、猕猴桃、草莓、彩椒、西兰花、西红柿等。
搭配建议:喝骨汤时挤点柠檬汁,或者吃完猪蹄后吃个水果,都是很好的组合。
三十四、今日好习惯:有效的心肺训练
对线粒体最有利的训练策略是“混合模式”,即结合不同强度和量的训练。线粒体对不同形式的刺激会产生不同的适应性反应,因此多样化的训练最能全面促进其健康、功能和生物合成。
详细分析:频率、时长、强度与危害
1. 频率:每周几次?
推荐范围:每周 3-5 次
证据与解释:研究表明,规律的刺激是触发线粒体生物发生(即制造新的线粒体)的关键。每周至少 3 次训练可以持续激活诸如AMPK 和 PGC-1α等关键信号通路(这是线粒体生物发生的主要调节器)。
对于初学者,从每周 3 次开始就能看到显著效果。
高水平运动员可能会达到每周 5-6 次甚至更多,但这通常结合了不同强度的训练日,并留有恢复日。
2. 时长:每次多少分钟?
推荐范围:每次 30-60 分钟
证据与解释:
中等强度稳态训练(MICT):通常建议每次进行 30-60 分钟。
这个时长足以造成足够的能量压力(如 ATP 消耗、ADP/AMP 上升),从而有效激活上述信号通路。
高强度间歇训练(HIIT):总运动时长可以短得多(例如 20-30分钟),但因为强度极高,同样能非常高效地刺激线粒体。
一次典型的 HIIT 课程可能包括 4-8 组高强度运动,每组持续几分钟。
强度:什么强度最有效?
这是最关键的部分。不同强度通过不同机制起作用:
高强度间歇训练(HIIT)-“效率之王”
强度:达到最大心率的 80-95%,或感觉“非常吃力到极度吃力”(呼吸急促,无法完整说话)。
证据:大量研究显示,HIIT 是诱导线粒体生物发生最有效、最快速的方式。它能在较短的训练时间内产生极强的细胞信号。HIIT特别能提升线粒体的质量(功能效率)和抗氧化能力。
中等强度稳态训练(MICT)-“基础保障”
强度:达到最大心率的 60-75%,或感觉“有点吃力到吃力”(可以正常说话但无法唱歌)。
证据:MICT 能有效增加线粒体的数量(密度)。它为身体提供了持续的代谢压力,虽然单位时间的效率不如 HIIT,但仍是构建有氧基础和线粒体网络的重要组成部分。
低强度稳态训练(LISS)-“恢复与支持”
强度:低于最大心率的 60%,感觉“轻松”。
证据:虽然对触发线粒体生物发生的信号较弱,但它可以促进血液循环、帮助恢复,并增加脂肪的利用效率,间接支持线粒体健康。
最佳策略:将 HIIT 和 MICT 结合。例如,每周进行 1-2 次 HIIT,搭配 1-2 次较长时间的 MICT。
三十五、今日好习惯:注意组胺不耐受
组胺不耐受(Histamine Intolerance, HIT),严格来说,并非一种真正的食物过敏(IgE 介导),而是一种“代谢失衡”。
核心问题:人体内分解组胺的能力下降,导致血液中组胺水平异常升高,从而引发类似过敏反应的症状。
关键酶:人体内分解组胺最主要的酶是二胺氧化酶(DAO)。DAO 就像身体里的“组胺降解器”,不断处理从食物中摄入和身体自身产生的组胺。
发病机制:当 DAO 酶因为各种原因(如遗传、肠道疾病、药物抑制等)活性不足或数量不够时,“组胺降解器”工作效率低下。
此时,如果再摄入大量高组胺食物,就会导致组胺在体内堆积,超过了个人的耐受阈值,从而引发一系列症状。
简单比喻:可以把 DAO 酶想象成一个处理垃圾(组胺)的工厂。正常情况下,工厂能及时处理所有垃圾。但组胺不耐受的人,这个工厂产能不足(DAO 活性低),垃圾稍微一多就处理不过来,堆在街上(血液中),造成了“环境污染”和一系列问题(症状)。
2. 发病率
组胺不耐受的确切发病率目前尚不明确,原因如下:
诊断困难:其症状与食物过敏、肠易激综合征、炎症性肠病等许多疾病高度重叠,容易被误诊。
缺乏金标准:目前没有单一、绝对可靠的检测方法可以确诊。
认知度低:过去很多医生对此病不了解。
根据现有研究,专家估计:
大约 1% 的人口患有组胺不耐受。
其中 80% 的患者为中年女性。这可能与雌激素会抑制 DAO酶活性有关,女性在月经周期中激素波动可能会影响症状。
请注意:实际受影响的人数可能远高于这个数字,因为很多轻度患者可能从未被诊断出来。
3. 症状
组胺不耐受的症状多种多样,几乎可以影响全身各个系统,通常在摄入高组胺食物后几分钟到几小时内出现。
重要提示:头痛和胃肠道不适是最具代表性的两大症状。
【高组胺食物】(严格避免)
发酵食品:酸菜、泡菜、kimchi、豆酱、酱油、醋、酸奶、开菲尔、康普茶
陈年奶酪:几乎所有硬质和软质成熟奶酪(如切达、帕玛森、蓝纹奶酪)
加工肉类:香肠、萨拉米、火腿、腊肉等
酒精饮料:尤其是红酒、啤酒、香槟(同时抑制 DAO 酶)
醋和醋制品的:如蛋黄酱、腌菜
某些鱼类:特别是鲭鱼、金枪鱼、沙丁鱼等深海鱼(如果储存不当,组胺含量会急剧升高)。即使是新鲜鱼,也要尽快食用。
酸味食物:酸奶油、酪乳、柠檬酸(对部分人有问题)
发酵豆制品:味噌、纳豆、豆腐乳
某些蔬菜:西红柿、菠菜、茄子、鳄梨
发酵茶:红茶、普洱茶(绿茶通常较低)
【组胺释放剂】(促进身体自身释放组胺)
柑橘类水果(橙、柠檬、葡萄柚等)
木瓜、菠萝、草莓、香蕉
坚果(尤其是核桃、腰果)
巧克力、可可
食品添加剂(苯甲酸钠、亚硫酸盐、味精等)
酒精(同样是强释放剂)
【DAO 酶抑制剂】(会阻碍身体分解组胺的能力)
酒精(又是它!)
红茶、马黛茶、能量饮料
某些药物(需咨询医生):非甾体抗炎药(如布洛芬)、抗抑郁药、一些抗生素等。
三十六、今日好习惯:提高代谢
1. 短暂提升代谢(生热作用)
喝 500ml 冷水(4-10°C)能让身体消耗额外能量来加热水温,代谢率可短暂提高 10-30%,持续约 30-90 分钟。
如果每天喝 2L 冷水,可能额外消耗 约 100 大卡(但效果因人而异)。
2. 帮助控制食欲
饭前喝冷水可以增加饱腹感,减少正餐的进食量,适合控制热量摄入。
3. 运动后快速降温
冷水比常温水更快帮助身体降温,适合运动后补水,提升恢复效率。
4. 替代含糖饮料,减少热量摄入
冷水是 0 热量,比果汁、碳酸饮料更健康,避免糖分带来的肥胖和血糖波动风险。
5. 提神醒脑,改善专注力
脱水会影响大脑认知功能,喝冷水比温水更能让人清醒,适合工作或学习时饮用。
注意事项
肠胃敏感的人(如容易胃痛、肠易激综合征)最好避免空腹喝冰水(<10°C),可选择 凉白开(15-20°C)。
三十七、今日习惯:避免吃烫食
1. 为什么“趁热吃”有害?
世界卫生组织(WHO)下属的国际癌症研究机构(IARC)将65℃以上的热饮列为2A类致癌物(可能对人类致癌)。这是因为:
食管黏膜损伤:食管内壁的黏膜非常娇嫩,长期接触高温食物会导致反复烫伤、炎症,甚至诱发细胞异常增生(癌变)。
修复能力下降:长期烫食会使食管黏膜处于“损伤-修复”循环,增加DNA突变风险,最终可能发展为食管癌(尤其是鳞状细胞癌)。
2. 温度如何影响健康?
65℃以上:明显烫嘴,可能直接灼伤食管(如刚煮沸的茶、咖啡、火锅汤)。
60-65℃:仍可能造成慢性损伤(如刚出锅的热粥、面条)。
40-50℃:适宜温度,不会刺激食管(接近体温)。
中国(尤其华北、潮汕地区)食管癌高发,与“趁热吃”的饮食习惯密切相关。
总结:改掉“趁热吃”的习惯,让食物降到适宜温度(40℃左右),既能保护食管,又能平稳血糖,是简单却重要的健康细节。
三十八、今日营养学小知识:【误区】水果可以无限吃,不会长胖?——其实会!
很多人觉得“水果天然又健康,随便吃没事”,但其实 水果的升糖速度快,糖含量也不低,吃多了同样会导致:
• 血糖波动大
• 总能量摄入超标
• 脂肪堆积(尤其是肝脏脂肪)
为什么?
水果中的糖主要是果糖与葡萄糖。果糖进入肝脏后更容易被转化成脂肪;而葡萄糖会引起胰岛素分泌,促进脂肪储存。
健康吃法:
• 每天 200–350g 左右(相当于一个拳头大小水果 + 一个小型水果)
• 最好放在正餐之后吃,减少血糖波动
• 选择低 GI 水果(莓类、柚子、苹果等)更稳妥
三十九、今日营养学小知识:【误区】蛋白质吃太多会“变成脂肪”?
很多人担心高蛋白饮食会让肾脏累、长胖。
其实——一般人很难因为多吃一点蛋白质而长胖。
原因
• 蛋白质的食物热效应最高(20-30%)
也就是你吃 100 kcal 的蛋白质,有 20–30 kcal 用于代谢过程就消耗掉了。
• 蛋白质更容易带来饱腹感,反而有助于控能量和体重管理。
• 在轻度到中度运动人群中,多吃一些蛋白质反而帮助维持肌肉量。
但需要注意
• 肾功能不全者不适合高蛋白饮食
• 如果蛋白质极端过量(>3 g/kg),剩余的氨基酸确实可能被用作能量或转化为脂肪,但一般人做不到吃这么多
结论:正常人适量增加蛋白质不会让你变胖,反而更有利于减脂和增肌。
四十、今日营养学小知识:【误区】代餐奶昔更健康?——其实多数只是“低热量”,不代表健康
很多市面上的代餐奶昔主打
“低卡、饱腹、不长胖”。但——问题在于:营养结构往往不完整。
常见问题包括:
• 蛋白质不足(导致饥饿和肌肉流失)
• 膳食纤维不足
• 微量营养素不全(维生素、矿物质不够)
• 长期喝易导致 代谢降低
• 糖醇或添加剂多,可能引起腹泻、胀气
正确看法:代餐可以短期控热量,但不能长期当一日三餐。
真正在减脂时更重要的是 饮食结构完整 + 热量平衡 + 蛋白质充足 + 力量训练。
四十一、今日营养学小知识:【误区】晚上吃东西一定会长胖?——关键不在时间,而在总量与代谢状态
很多人说“过了晚上 6 点不能吃东西”,其实科学上并不成立。
为什么晚上吃也不一定胖?
• 脂肪增减取决于 全天能量平衡
• 晚上吃东西,只要 当天总热量不超标,并不会自动长胖
• 健身人群晚上补蛋白对 肌肉生长反而更好
真正应该避免的是:
• 夜宵吃 高脂、高糖、高油炸
• 睡前大量进食导致 睡眠质量下降
• 白天吃得少 → 晚上暴食(真正导致变胖的原因)
结论:
能量与营养结构 > 吃饭时间
晚上适量、清淡、蛋白质足够即可。
但“晚上吃东西不一定会长胖” 是从 能量平衡 的角度说的,这并不意味着我们鼓励很晚吃。
科学上有两个部分要分开讲:
① 不一定长胖 = 取决于当天总热量和营养结构
只要你当天的热量不超标、营养结构合理,即使晚上吃,也不必然发胖。这是从“脂肪合成与能量代谢”的角度来说的。
② 但“太晚吃饭”确实对整体健康有影响,因此我们仍然不建议过晚进食。
原因包括:
1. 干扰昼夜节律(Circadian Rhythm)
身体在夜间更偏向“休息—修复模式”,而不是“消化模式”。太晚吃饭会让胰岛素、血糖、消化系统的节律被打乱。
2. 夜间胰岛素敏感性下降
晚间身体对胰岛素反应较差,同样的碳水,晚上更容易引起血糖波动。
3. 消化功能变弱
夜间胃肠蠕动速度降低,太晚吃会导致:
• 胀气
• 胃食管反流(烧心)
• 睡眠质量下降
4. 对睡眠质量不利
吃太晚会让心率、体温升高,而睡眠需要“降低体温与代谢速率”。
5. 整体饮食质量更差
很多“夜宵”的食物往往:
高脂 → 易延长胃排空
高盐 → 容易水肿
高糖 → 血糖大起伏
所以,长期有夜宵习惯的人健康风险更高。
所以综合结论是:太晚吃饭不一定导致长胖(脂肪增加看总热量),但确实对健康、睡眠、血糖、消化都有负面影响
因此整体建议:尽量不在睡前4小时内吃东西。
四十二、今日营养学小知识:【误区】维生素片吃多一点没关系?——不,脂溶性维生素会累积!
很多人觉得维生素是“营养品”,多吃无害。
但实际上:维生素分两类
• 水溶性(B 族、C):多余一般会随尿液排出
• 脂溶性(A、D、E、K):会在体内储存,长期超量会有副作用
脂溶性维生素过量可能的风险
• 维生素 A 过量:头痛、皮肤粗糙、孕妇胎儿畸形风险 ↑
• 维生素 D 过量:高钙血症、肾脏负担
• 维生素 E 过量:影响凝血
• 维生素 K 过量:干扰抗凝药物
正确做法
• 能从食物获得的尽量从食物获得
• 维生素 D、孕期叶酸等“必须补”的遵医嘱
• 不要自己随便大剂量补充多种维生素复合剂
四十三、今日营养学小知识:【误区】“饿了再吃”更利于减脂?——实际上容易暴食 & 降低代谢
很多人在减脂时会说:“我不饿就不吃,饿了再吃,这样可以减少热量。”
听起来合理,但实际上不建议长期用这套逻辑来控制体重:
① “饿到不行才吃”会导致暴食
当血糖太低、饥饿感过强时,大脑会进入“生存模式”:
• 控制力下降
• 更渴望高油高糖
• 进食速度变快
• 更容易吃过量
这才是大多数减脂失败的真正原因之一。
② 过度饥饿会让基础代谢下降
研究显示:长期让身体多次处于极度饥饿,会让身体进入节能模式,导致:
• 代谢降低
• 消耗变少
• 更容易反弹
③ 影响激素:让你更容易胖
强烈饥饿会让:
• 胃饥饿素(ghrelin)升高 → 更想吃
• 瘦素(leptin)降低 → 不容易有饱腹感
身体会倾向“吃更多”,形成恶性循环。
④ 训练表现下降
如果你是运动营养师你应该更清楚:空腹太久 → 训练质量下降 → 肌肉流失风险 ↑
这在减脂期尤其不利。
更科学的方式:规律进餐、提前规划饱腹感,而不是“饿到极点再吃”。
比如:
• 每 3–5 小时进食一次
• 每餐包含蛋白质 + 纤维 + 优质碳水
• 把饱腹感做稳,避免暴食
四十四、为什么熬夜“伤肝”?
核心其实是昼夜节律与代谢紊乱
很多人以为熬夜伤肝,是因为“肝脏半夜要排毒”,其实现代医学不这么说。
真正的机制主要是:
① 肝脏的代谢酶受昼夜节律控制
肝脏负责:
• 糖代谢
• 脂肪代谢
• 药物代谢
这些酶类(如 CYP450 系列)都受生物钟基因调控。
熬夜打乱节律 → 肝酶工作时间错乱 → 代谢效率下降
② 熬夜提升交感神经活性 → 让肝脏负担更重
熬夜时你的身体处于“高压力模式”
→ 皮质醇升高
→ 肝脏输出更多葡萄糖
→ 血糖波动加大
长期下来,会造成肝脏负荷累积。
③ 熬夜会增加炎症水平
反复熬夜会让:
• 炎症因子(TNF-α、IL-6)升高
• 氧化应激增加
肝脏本身是“解毒 + 抗氧化”中心,炎症水平高就更容易损伤肝细胞。
④ 熬夜常伴随不良饮食 → 这是伤肝的重要因素
例如:
• 夜宵(高脂、油炸)
• 糖分摄入高
• 咖啡因或能量饮料摄入多
这些比“熬夜本身”更直接伤肝。
总结:熬夜伤肝不是因为“半夜肝排毒”,而是:
昼夜节律紊乱 + 激素变化 + 炎症上升 + 不良生活习惯叠加 共同造成。
四十五、补肝或护肝药能不能与咖啡因一起服用?
大部分人关注的是:“喝咖啡影响护肝药的吸收吗?”
实际上分三种情况:
① 含咖啡因的饮料不建议与部分护肝药同服(尤其是中药类)
原因:
• 中药成分(如水飞蓟素、五味子、丹参)可能影响肝酶
• 咖啡因主要在肝脏代谢
两者一起服用时会增加肝脏代谢负担。
尤其是:
• 水飞蓟素(保肝药常用)会影响 CYP450 酶
→ 可能让咖啡因代谢变慢,导致心慌、失眠
② 含 B 族、谷胱甘肽、牛磺酸的补肝保健品 → 一般可与咖啡因同服,但不推荐同时吃
理由:
• 成分无直接冲突
• 但咖啡因加速代谢、刺激肝脏
会降低“护肝”的实际效果
所以建议:两者至少间隔 1~2 小时,保护肝脏的补剂最好在饭后吃。
③ 肝功能异常(脂肪肝、转氨酶升高)的人应减少咖啡因摄入?
适量黑咖啡(每日 1–2 杯),反而对脂肪肝有益,可以降低肝脏脂肪与炎症标记。
但请注意:
• 能量饮料
• 奶茶
• 加糖拿铁
不属于“健康咖啡因”。
小结:护肝药 / 保肝补剂
→ 最好不要和咖啡因一起服
→ 分开 1–2 小时更稳妥
→ 肝有轻度问题的人仍可适量喝黑咖啡
四十六、“生气伤肝”
这句话来自中医,但如果用现代医学来解释,其实背后是 心理压力—激素变化—代谢变化—肝脏负担增加 这样一条完整链路。
为什么生气会“伤肝”?(现代医学解释版)
① 生气=压力反应激活 → 肝脏压力瞬间上升
当你生气、愤怒、受刺激时,身体会释放大量:
• 肾上腺素
• 皮质醇
• 去甲肾上腺素
这是一种“战斗或逃跑”状态,结果就是:肝脏被迫快速释放葡萄糖
为了让身体“准备战斗”,肝脏会把储存的糖原快速分解成葡萄糖释放到血液中。肝的代谢负担急剧升高
长期生气会让肝脏的炎症水平升高
生气时压力激素上升,研究显示:
• TNF-α(炎症因子)上升
• IL-6 上升
• 氧化应激水平增加
这些都会:直接增加肝细胞的压力与炎症反应
尤其对于脂肪肝、肝功能波动的人影响更明显。
③ 生气时的交感神经持续兴奋 → 血流重新分配 → 肝脏供血下降
生气后交感神经亢奋,会让血液更多流向肌肉,而不是内脏。
结果:
• 肝脏供血不足
• 代谢效率下降
• 清除毒素效率降低
肝脏不能好好“工作”
④ 情绪波动影响饮食行为 → 间接伤肝
很多人生气后会出现:
• 暴饮暴食
• 吃油炸、高糖食物
• 喝酒
• 熬夜
• 失眠
这些行为本身就会严重损害肝脏。
所以“生气伤肝”往往是情绪带来的行为连锁反应造成的。
⑤ 长期处于愤怒 / 压力状态 → 皮质醇长期高 → 脂肪更容易堆在肝里
皮质醇长期升高会导致:
• 脂肪重新分配到内脏
• 肝脏脂肪堆积增加
• 胰岛素抵抗加剧
更容易形成脂肪肝
现代科学总结:“生气伤肝”不是迷信,它的机理可以拆成:
生气 → 激素变化 → 肝脏代谢负担增加
生气 → 炎症上升、氧化压力上升 → 肝细胞压力增大
生气 → 供血下降 → 肝脏工作效率下降
生气 → 不良饮食与行为 → 真正的严重伤肝因素
长期生气 → 皮质醇升高 → 内脏脂肪增加 → 脂肪肝风险升高
换句话说:生气本身是急性损害,而长期情绪压力是慢性损害。
四十七、外食和高盐摄入的短期/长期影响,以及实用缓解法
要点(简洁)
• 外食一般比家里做的盐多:高盐 → 血压短期上升(餐后血压波动),长期可导致高血压和心血管风险增加。
• 高盐还会造成短期水潴留(体重“虚增”),并可能加重胃黏膜负担(胃病患者需慎重)。
生理机理(简明)
• 钠离子摄入↑ → 体内渗透压上升 → 抗利尿激素/交感神经反应 → 血容量短期增加 → 血压升高。长期通过血管结构改变和肾脏负担使血压持续升高。
实用缓解法(可直接用在客户处方)
1. 外食时:点菜要求少盐、少酱、少味精;汤类尽量少喝或不喝。
2. 同餐多吃富含钾的食物(黄瓜、番茄、香蕉、豆类)帮助钠钾平衡。
3. 饭后不久喝一杯白开水(300–500 ml)并活动10–20分钟,利于短期水代谢,但不要用以“冲盐”。
4. 若已知高血压或有心肾疾病者,外食次数尽量减少,并在营养处方中写明每日钠限(常见建议 < 2000 mg 钠/日,约 5 g 食盐)。
四十八、为什么“越营养的东西吃越多越好”是误区?
核心观点:营养素都有“最佳区间”,超过不一定更好,甚至更糟。
很多人觉得营养素越多越好,尤其是维生素、矿物质、蛋白质等。但人体吸收和利用有“上限”,超过上限反而会:
① 水溶性维生素 ≠ 想吃多少吃多少
例如维生素 B、维生素 C。
超量摄入 不会被完全吸收,大部分从尿液排出,长期超量可能刺激肾脏、增加结石风险(尤其 VC)
再贵的维生素片,多吃都是浪费 + 增加负担。
② 脂溶性维生素(A、D、E、K)超量 = 真·中毒风险
因为存储在脂肪组织中,不容易排出。
维A过量:头晕、皮肤干燥、肝损伤
维D过量:高钙血症、心脏问题
维E过量:干扰凝血
不建议长期随便吃脂溶性维生素补剂(除非检查缺乏)。
③ 蛋白质吃太多会?
短期没事,但长期:肾脏滤过压力增大;脂肪摄入往往也随之增加;不会再提升肌肉合成(达到上限后浪费)
④ 微量元素(铁、锌、硒)超量危害更明显
铁过量 → 氧化应激、肝损伤(男性和绝经后女性多发)
硒过量 → 脱发、胃肠不适
锌过量 → 抑制铜吸收、免疫下降
四十九、为什么“无糖 ≠ 不升血糖”?
很多人认为包装上写“无糖(0 糖)”就可以放心吃,这是误区。
为什么无糖食品仍然会升血糖?
因为:
淀粉(如米面) → 消化后变成葡萄糖
麦芽糊精、糊精 → 虽然不标“糖”,但 GI 非常高(比葡萄糖还高)
乳糖不算“添加糖”,但仍会升血糖
很多代糖(如麦芽糖醇、木糖醇)也会升血糖,只是升得慢
所以:真正判断是否升血糖,要看 “碳水化合物总量(Carbs)” 而不是“是否添加糖”。
比如:无糖饼干
→ 不加蔗糖
→ 但面粉 + 油 + 麦芽糊精
→ 升血糖反而更快
无糖食品 ≠ 低血糖食品。
这点对糖尿病客户、控制血糖的人群非常关键。
五十、为什么人越累越容易渴望高糖高脂?(营养师必备知识)
当人:睡眠不足;熬夜;压力大;运动过量;大脑疲劳
会出现以下变化:
① 胃饥饿素(Ghrelin)↑ → 更容易饿
特别想吃“能迅速给能量”的食物:甜食、面包、炸物。
② 瘦素(Leptin)↓ → 饱腹感下降
③ 大脑奖励系统变强
疲劳状态下大脑会偏好:糖;脂肪;咸味
因为这些食物能最快刺激多巴胺。
④ 血糖调节变差
熬夜和疲劳会让细胞对胰岛素的反应下降,身体本能地想要高碳水。
所以“压力越大越想吃甜食”不是自制力差,而是生理反应。
1. 熬夜和疲劳导致胰岛素反应下降(细胞层面)
“细胞对胰岛素的反应下降”在医学上称为胰岛素抵抗(Insulin Resistance)。
胰岛素的作用:胰岛素就像一把“钥匙”,负责打开细胞上的“锁”(胰岛素受体),让血液中的葡萄糖(血糖)进入细胞内部,供能或储存。
熬夜/疲劳的影响:睡眠不足或长期疲劳会迅速影响身体的内分泌和代谢平衡:
应激激素升高:熬夜和疲劳是一种慢性应激状态。这会促使身体分泌更多的应激激素,主要是皮质醇(Cortisol)。
皮质醇的作用:皮质醇的生理作用之一是升高血糖,为身体提供“战斗或逃跑”所需的能量。高水平的皮质醇会直接干扰胰岛素受体的工作,使细胞对胰岛素的敏感度下降。
细胞信号紊乱:睡眠不足会干扰调节胰岛素信号通路的分子,导致肌肉和脂肪细胞表面的胰岛素受体“迟钝”。
结果:即使胰腺分泌了足够的胰岛素,细胞也无法有效吸收葡萄糖,导致血糖滞留在血液中,形成暂时的胰岛素抵抗状态。
2. 身体本能地想要高碳水(大脑层面)
当细胞对胰岛素反应下降时,虽然血糖水平可能很高,但细胞本身感觉“饥饿”,因为葡萄糖没有有效地进入细胞内被利用。
A. 能量缺乏的错觉
大脑是高能耗器官:大脑对能量供应非常敏感。当疲劳和压力袭来时,大脑需要大量快速的能量来维持清醒和认知功能。
细胞“挨饿”信号:由于胰岛素抵抗,葡萄糖无法高效进入细胞供能,身体的能量储备(尤其是肝糖原)可能也因为长时间工作而耗尽。身体会错误地解读这个信息,认为缺乏能量。
B. 高碳水食物的吸引力
身体对这种“能量危机”的本能反应是:快速补充能量。
多巴胺奖励:高碳水化合物(尤其是高糖食物)能最快地转化为葡萄糖进入血液。吃甜食会立即刺激大脑释放多巴胺,带来短暂的愉悦感和满足感,帮助疲劳的大脑对抗压力和困倦。
血糖快速提升:摄入高碳水食物后,血糖会迅速升高,短暂地“突破”细胞的胰岛素抵抗,为细胞提供所需的能量。
恶性循环:这种本能的渴望和摄入高碳水食物的行为,只会进一步加重血糖的剧烈波动,加剧胰岛素抵抗,从而在下一次疲劳时,身体会更渴望高碳水,形成一个恶性循环。
总结(通俗理解)
您可以把胰岛素想象成一个“快递员”,把“燃料(葡萄糖)”送到细胞的“仓库(细胞)”里。
熬夜/疲劳:身体处于压力战备状态,释放“警报激素”(皮质醇),这激素像一个干扰器,让细胞仓库的“接收系统”失灵(胰岛素抵抗)。
结果:快递员(胰岛素)来了,但仓库不收货,燃料堆积在马路上(血液中血糖升高),但仓库里(细胞内)却感觉“没油了”。
本能渴望:大脑收到“没油”的错误信号,就会本能地发出指令:“快!吃最快能转化为油的东西!”(高碳水/甜食),来试图强行给细胞补能。
五十一、长期饥一顿饱一顿,会显著影响基础代谢率
机制说明:
1. 饥饿信号增强脂肪储存倾向:身体感知能量不稳定 → 降低能耗 → 增加脂肪储存效率。
2. 甲状腺轴受影响:极端不规律进食可能略微降低 T3/T4,导致代谢率下降。
3. 胃排空节律被打乱:反复饥饿导致胃动力波动 → 饭量不稳定,容易暴饮暴食。
4. 血糖波动扩大:长时间空腹后再大量进食,引起明显血糖峰值与胰岛素反应,促进脂肪堆积。
健康建议:
• 每日 3 餐保持相对稳定时间。
• 如果晚餐不可避免延后,可增加 小份加餐(坚果/酸奶/水果) 避免暴食。
五十二、维生素 D 不仅与骨骼有关,还与肌肉力量高度相关
关键点说明:
1. VD 参与肌肉细胞的钙稳态 → 决定肌肉收缩效率。
2. 缺乏 VD 会导致肌无力、跌倒风险增加(尤其女性与老年人显著)。
3. 运动训练效果受影响:VD 不足者在力量训练中的肌力增幅往往低。
4. 肥胖者更易缺乏 VD:VD 会被脂肪组织“封存”,血液水平偏低。
建议:
• 每天 15–30 分钟户外阳光暴露。
• 食物来源:三文鱼、鸡蛋、强化牛奶。
• 必要时可评估补充 VD,尤其是久坐、少晒太阳人群。
五十三、拉完屎没力气是什么情况?
出现“拉完大便后整个人没力气”的情况,其实在营养学、生理学里是有明确解释的。常见原因分为 生理性 与 病理性 两大类,大多数都是正常现象,但也有需要注意的信号。
一、正常情况下出现“排便后乏力”的主要原因
1. 迷走神经反射(最常见)
排便时,特别是稍用力用腹压,会刺激迷走神经(vagus nerve)。
迷走神经被激活后会导致:
• 心率下降
• 血压短暂下降
• 头晕、乏力、冒汗
• 甚至短暂想坐下休息
这是身体保护机制,不属于疾病。
你可能会发现这种情况常出现在:
• 大便偏干
• 排便用力
• 上厕所时间较久
• 情绪紧张
这和吃得少没关系,是自主神经系统的反射。
2. 排便时腹压增加 → 短暂降低回心血量
排便时屏气、用力,相当于做“Valsalva动作”。
这个动作会:
• 暂时减少血液回到心脏
• 大脑短暂供血减少
• 因而出现疲乏、想休息
类似憋气搬重物后的那种乏力感。
3. 排便使副交感神经占主导(身体进入“放松状态”)
交感神经(紧张)→ 转换成 副交感神经(放松)
副交感系统被激活后:
• 肌肉放松
• 心率慢下来
• 人会突然“泄劲”感
很多人排便后立刻变得放松、困倦,也属于这个原因。
4. 排出大量粪便后肠道压力突然降低(轻微能量消耗)
排便本身就是一个需要一定肌力和能量的小任务。
大便量较多时:
• 肛门括约肌、腹部肌肉、盆底肌都参与工作
• 结束后出现“像做完短暂训练”的轻微疲劳
这也属于正常。
二、可能需要注意的情况(偏病理性)
如果以下情况重复出现,需要关注:
1. 排便疼痛 + 乏力 → 可能痔疮或肛裂
用力导致出血或疼痛,会增强迷走神经反射,使乏力更明显。
2. 大便太硬 → 容易诱发强迷走反射
长时间用力会引发:
• 出汗
• 想晕
• 全身没力气
改善方法:增加可溶性膳食纤维与水。
3. 血糖较低的人排便后更容易虚弱
尤其早上空腹排便,更明显。
4. 排便后心慌、胸闷 → 建议排查心脏与自主神经功能
不常见,但需要排除心率异常、植物神经失调。
5. 排便后马上想睡觉 → 可能是自主神经偏副交感型
压力大、焦虑、睡眠不足的人更常见。
三、如何减少“排便后没力气”
1. 最重要:让大便变软
• 喝足量水
• 增加可溶性膳食纤维(燕麦、水果、豆类)
• 适量脂肪(帮助润肠)
• 必要时使用乳果糖等益生元类产品(安全)
2. 避免“用力过度”与长时间蹲厕所
蹲太久 → 肛门受压 + 迷走神经刺激增强
3. 规律饮食与规律排便
避免积便导致一次量太多。
4. 早上空腹排便乏力明显者 → 吃点东西再排
降低低血糖风险。
5. 排便后休息 1–2 分钟
让自主神经逐渐恢复正常节律。
四、什么时候要看医生?(满足以下任意一条)
• 排便后频繁“头晕、冒汗、濒晕感”
• 排便疼痛严重
• 便血明显
• 排便乏力伴随心悸、胸痛
• 排便后长时间恢复不过来
大多数年轻健康人群的排便后乏力,本质上是迷走神经反射 + 用力排便导致的短暂血压波动,属于正常生理现象。
一、为什么迷走神经与排便密切相关?(深度解析)
迷走神经是副交感神经系统的主干,它负责“休息、消化、放松”的功能,与肠道几乎所有功能相关。
排便过程会涉及三个关键环节:
1. 直肠扩张会刺激迷走神经末梢
当粪便进入直肠:
• 直肠壁被撑开
• 牵拉感受器被刺激
• 信号传到脊髓后,再传到迷走神经
• 触发副交感神经反射
效果包括:
• 心率下降
• 血压轻微下降
• 全身放松
• 甚至出现轻微乏力或出汗
这就是为什么排便后会有一种“放松-疲乏感”混合的体验。
2. 用力排便(增加腹压)会直接触发迷走神经反应
Valsalva动作(屏气 + 用力)会:
• 增加胸腔内压力
• 降低静脉回流
• 心输出量变低
• 迷走神经调整 → 心率下降
这就是为什么一些人用力时会出现:
• 头晕
• 全身发软
• 耳鸣
• 冒汗
属于迷走神经反射的典型表现。
3. 副交感神经主导状态会带来“泄劲式疲劳”
排便完成后:
• 副交感神经持续兴奋
• 肌肉张力下降
• 心率下降
• 整体机体进入“恢复模式”
你会感觉一下子“软下来”,尤其在空腹、缺乏睡眠、压力大时更加明显。
总结一句话:排便引发的疲劳,是迷走神经把身体从“紧张”推向“放松”的副反应。
这是正常生理现象。
二、排便姿势(蹲 vs 坐)为什么会影响排便体验与疲劳?
排便姿势决定直肠角(anorectal angle),影响排便顺畅度。
1. 蹲姿(Squat position)
蹲姿可以让:
• 直肠角从约 80–90° → 拉直到 35° 左右
• 提肛肌更放松
• 更容易排出粪便
• 较少需要用力
• 更少刺激迷走神经引发疲乏
优势:
• 排便最快、最省力
• 最不容易便秘
• 减少痔疮、肛裂风险
• 排便后乏力较少(因为不太用力)
2. 坐姿(普通马桶)
坐姿时:
• 直肠角仍然较弯曲
• 需要用腹压“推”
• 迷走神经反射更强
• 更容易产生排便后疲乏
常见问题:
• 用力多 → 易便秘、易痔疮
• 上厕所时间变长
• 排便后更容易感到累
3. 如何让“坐姿排便”更接近“蹲姿”?
使用脚凳很有效:
把脚抬高,使膝盖高于臀部 → 直肠角变直。
优点:
• 排便更顺畅
• 减少用力
• 降低排便后的疲乏感
• 减少痔疮与肛裂风险
这是一个非常实用的生活干预方式。
三、一周大便几次算正常?(专业医学标准)
肠胃科与营养学界公认:
正常排便频率范围:3 次/天 到 3 次/周,均为正常。
也就是:
• 一天 3 次 → 正常
• 每天 1 次 → 最常见
• 两天 1 次 → 正常
• 三天 1 次 → 仍然正常,只要不痛不胀
关键不在次数,而在“排便质量”。
判断是否健康的四个核心指标
1. 便形状(布里斯托大便分类)
健康大便:类型 3~4(香蕉状、表面光滑)
2. 排便时间
一次排便 < 5 分钟为理想
超过 10 分钟多数是便秘的信号
3. 排便是否需要用力
越用力越不健康。
4. 排便后感觉轻松、无疲乏感
若长期疲乏,需评估迷走神经敏感性或便秘。
什么时候算不正常?
以下情况需要关注:
• 一周少于 2 次
• 大便长期偏硬(类型 1–2)
• 每次必须用力
• 排便后经常出现濒晕、出汗、极度乏力
• 排便伴随疼痛、出血
• 排便后胸闷或心悸
这些情况通常需要营养干预或医学评估。
五十四、为什么有些人受伤容易淤青?
一、淤青形成的基本机制
淤青(瘀斑)本质上是:皮下毛细血管破裂 → 血液渗到组织间隙 → 皮肤表面出现紫色、蓝色或黄绿色的色斑。
如果你“轻轻一碰就青一大片”,通常意味着:
血管壁比较脆弱(容易破)、止血机制比较弱(血不容易凝、停得慢)、代谢修复速度较慢(颜色退得慢)
二、常见导致“容易淤青”的因素(从高到低常见性排序)
1. 维生素C缺乏或不足(最常见)
作用:维C负责 胶原蛋白合成,胶原蛋白决定 血管壁强度与弹性,缺乏时毛细血管脆弱,极易破裂,轻轻碰一下就瘀青。
典型表现:刷牙出血,皮下点状出血,容易感冒,伤口恢复慢
补充来源:柑橘类、猕猴桃、辣椒、西红柿、西兰花。
2. 维生素K不足(影响凝血)
维K是凝血因子合成的关键营养素。
不足时:小伤口或轻微撞击也会淤青,月经量可能偏大或时间偏长
常见于:饮食清淡、长期不吃蔬菜者。
富含维K的食物:
绿叶蔬菜(菠菜、羽衣甘蓝、西蓝花),动物肝脏,纳豆
3. 铁缺乏或贫血
铁不足→红细胞减少→组织氧供应差→恢复慢。
表现:淤青时间特别长才消退,容易疲劳、脸色差、心慌
4. 血小板偏低或凝血功能异常
如果血小板不足或功能弱,血液更不易止住。
可能原因:
病毒感染后短暂性血小板下降
免疫因素:长期使用某些药物(见下条)
如出现以下情况,要警惕:大片淤青无明显原因,牙龈流血、鼻出血频繁,女性月经大量异常
5. 药物影响
以下药物会显著增加淤青概率:
阿司匹林,布洛芬、塞来昔布等 NSAIDs,抗凝药(华法林、肝素),部分草药/保健品(鱼油、银杏、人参、高剂量维E)
原理:影响凝血或让血小板行为减弱。
6. 皮肤偏薄、皮下脂肪少
偏瘦体质、皮肤薄的人,轻微撞击就能损伤毛细血管。
7. 糖化(AGEs)导致血管脆弱
长期高糖饮食 → 胶原蛋白糖化 → 血管壁变得脆弱 → 淤青更频繁。
8. 年龄增长
年龄越大:胶原蛋白减少,皮肤变薄,血管弹性下降,所以老年人更容易淤青。
9. 激烈运动或力量训练
运动后本来毛细血管压力提高,局部冲击(特别是硬拉、深蹲、撞击)更容易导致淤青。
三、营养学角度的改善策略(直接有效)
1. 增加维C:每天 100–200 mg
来自:猕猴桃、柑橘、辣椒、西兰花
2. 增加维K:每天吃一份绿叶菜
若长期不吃蔬菜,凝血能力必定下降
3. 补铁(如存在铁缺乏)
来源:红肉、动物肝脏,深色绿叶菜
与维C同食吸收更好
4. 增加类黄酮(强化血管壁)
如:蓝莓,黑加仑,柠檬皮(类柑橘黄酮)
5. 控糖,减少AGEs累积
让血管不那么脆弱。
四、什么情况需要就医?
如出现以下红旗信号,请及时就医:
无缘无故出现大量淤青,淤青面积越来越大,牙龈或鼻子频繁出血,尿液或大便带血,体重突然下降、持续乏力
这些可能提示严重血液问题。
五、总结一句话
容易淤青最常见的根本原因是:血管壁脆弱(维C不足)+ 凝血能力偏弱(维K或血小板问题)。
多数情况通过营养与生活方式调整即可改善。
五十五、瘦素和食欲的关系
瘦素(Leptin)是一种由脂肪细胞(脂肪组织)分泌的激素,它在调节食欲、能量代谢和体重方面扮演关键角色。简单来说,瘦素是身体用来“告诉大脑你吃饱了”的一种信号。
瘦素与食欲的关系:
1. 抑制食欲:当你体内脂肪量增加时,脂肪细胞会分泌更多瘦素。瘦素通过血液到达下丘脑(控制食欲的中枢),向大脑发出“能量充足、不需要进食”的信号。这会抑制食欲(减少饥饿感)、提高代谢率(加快能量消耗)
2. 瘦素减少时:
当你体内脂肪储备减少(比如节食、减肥或饥饿状态):瘦素分泌减少、大脑接收到“能量不足”的信号、导致你变得更饿,食欲增强、同时身体会降低代谢率,减少能量消耗以节省资源
瘦素抵抗(Leptin Resistance):
这是现代肥胖问题的一个关键:
肥胖人群虽然有高水平的瘦素(因为脂肪细胞多),但他们的大脑对瘦素信号反应迟钝。结果是:即使瘦素很多,大脑还是以为“饿了”,于是继续增加食欲、减少代谢。
瘦素抵抗和胰岛素抵抗类似,是调节系统“失灵”的表现。
总结一句话:瘦素是让你不想吃的激素。当它发挥正常作用时,它抑制食欲、维持体重稳定;但当你瘦素水平低或发生瘦素抵抗时,就容易暴饮暴食、体重上升。
五十六、甲状腺素和生长激素的关系
甲状腺素(Thyroid hormones)和生长激素(Growth hormone, GH)虽然是由不同的内分泌腺分泌的两种激素,但它们在生长发育、代谢调节、蛋白质合成等方面密切相关,存在协同作用。下面详细讲讲它们的关系:
一、基础介绍:
甲状腺素:包括 T3(三碘甲状腺原氨酸)和 T4(甲状腺素),由甲状腺分泌
主要作用:提高基础代谢率、促进蛋白质合成、影响神经系统发育
生长激素(GH):由脑垂体前叶分泌
主要作用:促进骨骼和肌肉生长、增加蛋白质合成、促进脂肪分解
二、甲状腺素与生长激素的关系:
1.甲状腺素促进生长激素的分泌与作用
T3、T4可增强垂体对促生长激素释放激素(GHRH)的反应,从而促进GH的分泌。
甲状腺素还能增强GH在周围组织(如肝脏)中诱导IGF-1(类胰岛素生长因子-1)的作用。
简单说:没有甲状腺素,生长激素的作用打折扣。
所以,在儿童中:甲状腺功能减退(甲低或者甲减)→ GH不敏感 → 生长迟缓或矮小
2. 两者协同促进身体发育
GH促进骨骼和软组织生长,而甲状腺素为这些活动提供能量、代谢基础和敏感性调节。甲状腺素促进骨骺软骨细胞的增殖,GH进一步增强这个效果。
代谢上的协作:GH主要偏向脂肪分解、保留蛋白质,T3、T4提高能量代谢、热量消耗,在增肌、减脂等方面,两者也是协同作用的。
三、如果甲状腺素不足:
即使生长激素正常,生长和代谢都受影响。
常见于儿童甲低,表现为:生长缓慢、智力发育迟缓,骨龄落后、四肢短小
总结:
| 项目 | 甲状腺素 | 生长激素 | 关系 |
| 来源 | 甲状腺 | 垂体前叶 | 协同作用 |
| 功能 | 提高代谢、促进发育 | 刺激骨骼和肌肉生长 | 甲状腺素增强GH的分泌和作用 |
| 缺乏后果 | 生长缓慢、智力迟钝 | 矮小症 | 单缺或双缺都会影响生长发育 |
五十七、ATP的来源
ATP(三磷酸腺苷)是细胞的直接能量来源,身体通过代谢一些物质来合成ATP。以下是能产生ATP的主要物质和途径:
一、三大营养物质(ATP的“原料”)
1.葡萄糖(Glucose):最直接和高效的ATP来源
代谢途径:
有氧呼吸(充足氧气):1分子葡萄糖可产生 约36~38个ATP
无氧酵解(缺氧):只产生 2个ATP
2.脂肪酸(Fatty acids)
来源:脂肪分解(甘油三酯 → 甘油 + 脂肪酸)
代谢方式:β-氧化 → 柠檬酸循环 → 呼吸链
一分子脂肪酸(如棕榈酸)可产生高达 129 个ATP,比糖高效,但反应慢,只能在有氧环境下进行
3.氨基酸(Amino acids)
来源:蛋白质分解
一部分氨基酸可转化为糖(糖异生)或进入三羧酸循环,不是主要能量来源,但在饥饿或极限运动时可用来合成ATP
二、其他物质也可以产生或促进ATP生成:
1. 乳酸(Lactic acid)
在剧烈运动时通过乳酸发酵产生(从葡萄糖),虽然本身不能直接产生大量ATP,但可以在肝脏中转化为葡萄糖,再参与ATP合成
2. 磷酸肌酸(Creatine phosphate)
是快速能量来源,在爆发性运动(如冲刺)时,1分子磷酸肌酸可快速供能生成1个ATP,它是肌肉中“应急电池”
3. 酮体(Ketone bodies)
饥饿、低碳饮食或糖尿病时由肝脏制造,可被脑和肌肉利用,进入线粒体代谢 → 产生ATP
三、ATP产生的三个主要过程(路径):
| 代谢方式 | 使用原料 | 氧气需求 | ATP产量 | 主要发生部位 |
| 糖酵解 | 葡萄糖 | 无氧 | 2 ATP | 细胞质 |
| 有氧呼吸 | 葡萄糖/脂肪酸/氨基酸 | 有氧 | 36~129 ATP | 线粒体 |
| 磷酸肌酸供能 | 磷酸肌酸 | 无氧 | 极快但短暂 | 肌肉细胞 |
五十八、什么是有机酸
有机酸(Organic acids)是指分子中既含有碳元素(有机物的基础),又具有酸性基团(如羧基–COOH)的一类酸性化合物。
一、通俗解释:
有机酸就是“带酸性的有机物”,最常见的就是我们熟悉的醋酸(食醋里的酸)。
它们可以在自然界中广泛存在,比如水果、蔬菜、人体、发酵食品中。在人体内,有机酸也参与了大量的代谢活动,比如能量生产、脂肪燃烧、解毒等过程。
二、常见的有机酸例子
| 有机酸 | 存在或用途 | 特点 |
| 醋酸(乙酸) | 食醋 | 有刺鼻味道、弱酸 |
| 柠檬酸 | 柠檬、橙子等水果 | 三羧酸,有清爽味 |
| 乳酸 | 乳制品、剧烈运动后肌肉 | 发酵产物,pH低 |
| 丙酮酸 | 葡萄糖代谢中间产物 | 能进入线粒体继续产能 |
| 草酸 | 菠菜、甜菜等植物 | 与钙结合生成草酸钙(结石风险) |
| 苯甲酸 | 某些果实、食品防腐剂 | 抗菌作用 |
三、有机酸的作用(人体与工业)
1. 人体代谢中关键角色
柠檬酸循环(TCA循环):也叫三羧酸循环,是细胞中最核心的能量生成路径。关键有机酸包括柠檬酸、琥珀酸、草酰乙酸等。
有机酸还参与:胆汁排毒、脂肪代谢、酸碱平衡调节
2. 食品与工业中的用途
食品防腐剂(如苯甲酸、丙酸)、酸味剂(如柠檬酸、苹果酸)、医药中间体、清洗剂等
四、有机酸和健康的关系
有益情况:天然水果中的有机酸可促进消化、抗氧化、帮助矿物质吸收,有机酸补剂(如苹果酸、柠檬酸镁)可缓解疲劳、调节酸碱平衡
有害情况:
某些有机酸积累过多(如乳酸、草酸)可能导致疾病,如:乳酸中毒、草酸钙结石、有机酸代谢障碍(罕见遗传病)
总结一句话:有机酸是带酸性的小分子有机化合物,在食物、代谢、工业中都很常见,是我们身体内不可或缺的一类物质,但过量或代谢异常也可能导致健康问题。
五十九、嘌呤、尿酸、痛风、果糖
尿酸的形成:
一、尿酸(uric acid)是嘌呤代谢的最终产物,它是在我们体内自然形成的。简单来说,当你分解体内或食物中的嘌呤时,就会生成尿酸。
尿酸的形成过程简述:
1. 嘌呤是什么?
嘌呤(Purine)是细胞核中的DNA和RNA的重要组成部分
来源:
内源性:身体细胞自然代谢(70%)
外源性:食物中的嘌呤(30%),尤其是:动物内脏、海鲜、啤酒、浓汤等
2. 尿酸的形成步骤:嘌呤(腺嘌呤、鸟嘌呤) → 次黄嘌呤 → 黄嘌呤 → 尿酸(通过黄嘌呤氧化酶 Xanthine oxidase 催化)这个过程主要发生在肝脏、肠道、肌肉等组织中。
二、尿酸的排出:血液中大约有90%的尿酸是通过肾脏过滤排出尿液,还有一部分通过肠道排出
三、尿酸过高的原因(高尿酸血症)
当尿酸生成过多或排出减少,就会引起血中尿酸浓度升高,常见原因包括:
| 类型 | 例子 |
| 生成过多 | 高嘌呤饮食、细胞大量破裂(如化疗)、酗酒 |
| 排泄减少 | 肾功能差、利尿剂、胰岛素抵抗、脱水 |
| 遗传因素 | 有人天生尿酸代谢效率低 |
四、尿酸高的风险:
痛风:尿酸结晶在关节沉积,引发剧烈疼痛
尿路结石:形成尿酸结石
肾脏损伤
与高血压、糖尿病、心血管病等代谢性疾病相关联
总结;尿酸是嘌呤分解代谢后的“废物”产物,由肝脏生成,经肾脏排出。饮食、遗传、肾功能、代谢状态都会影响它的水平。
果糖:
果糖(Fructose)是一种天然存在的单糖,味道比葡萄糖更甜,常见于多种水果、蔬菜和加工食品中。
一、富含果糖的常见食物:
1.水果(天然果糖的主要来源):几乎所有水果都含有果糖,但含量不一。
常见的高果糖水果:苹果、梨、葡萄、芒果、西瓜、樱桃等
2.蜂蜜:果糖含量约为 40%–50%,蜂蜜中果糖的比例甚至高于葡萄糖,是天然甜味剂中果糖含量最高之一。
3. 加工食品(高果糖玉米糖浆,国内版本叫做果葡糖浆):很多工业食品使用高果糖玉米糖浆(HFCS, High-Fructose Corn Syrup)或果葡糖浆作为甜味剂,果糖含量较高。
常见于:可乐、汽水、果味饮料、糖果、糕点、甜面包、果酱、调味酱、冰淇淋、酸奶(非原味)
二、过量摄入果糖的危害
虽然水果中的果糖在纤维、维生素的调和下影响较小,但过量摄入工业添加果糖(如含糖饮料、高果糖糖浆)则可能带来健康风险:
增加脂肪肝风险,提高血脂(尤其是甘油三酯),导致胰岛素抵抗、肥胖,过量果糖主要在肝脏代谢,易导致代谢负担
三、如何健康摄入果糖
| 建议做法 | 原因 |
| 多吃整水果,而不是喝果汁 | 水果中的果糖含量合理,且含纤维 |
| 避免含“高果糖玉米糖浆”的饮料和零食 | 加工糖是果糖摄入过量的主要元凶 |
| 控制甜食摄入 | 减轻肝脏代谢负担 |
| 阅读营养成分表 | 识别添加糖、果糖、HFCS等成分 |
痛风的可能原因:
痛风是一种由于血液中尿酸过高(高尿酸血症)而引起的代谢性疾病,当尿酸形成结晶沉积在关节或组织中,就会引发剧烈的疼痛、红肿和炎症。它属于尿酸盐结晶性关节炎。
一、痛风的直接原因:尿酸水平长期过高 → 尿酸结晶 → 引发痛风发作
尿酸是嘌呤代谢的终产物,当尿酸在血液中过多、无法及时排出时,就会在关节(如大脚趾、膝盖、踝关节)中形成晶体。
二、痛风的常见诱发因素和原因:
1. 尿酸生成过多
高嘌呤饮食:动物内脏(肝、肾、脑)、海鲜(沙丁鱼、凤尾鱼、贝类)、肉汤、浓汤、啤酒
细胞大量死亡(如肿瘤化疗),酗酒(尤其是啤酒和烈酒),高果糖饮料(如可乐、含果糖饮料)
2. 尿酸排出减少
肾功能不全、慢性肾病,高血压、糖尿病、代谢综合征,酗酒(抑制尿酸排泄)
某些药物:利尿剂(如噻嗪类)、阿司匹林(小剂量)、抗结核药(如吡嗪酰胺)
3. 遗传因素
一些人天生代谢尿酸的能力较差,有家族史的患病风险较高
4. 生活方式不当
高嘌呤饮食 + 久坐不动,肥胖(尤其是腹型肥胖),经常熬夜、压力大
5. 突发诱因(痛风急性发作的“导火索”)
暴饮暴食、喝酒,感染或外伤,突然剧烈运动,手术、脱水(如发烧、出汗过多)
三、易患痛风的人群特征:
| 特征 | 病因关联 |
| 男性,特别是30岁以上 | 男性代谢尿酸能力较差 |
| 有高尿酸家族史 | 遗传影响 |
| 高血压、糖尿病、高血脂 | 与尿酸代谢密切相关 |
| 肾功能不好 | 尿酸排出减少 |
| 爱吃肉、喝酒、喝饮料 | 嘌呤摄入多、果糖摄入高 |
总结:痛风的本质是尿酸代谢出了问题,由嘌呤摄入过多、尿酸排泄障碍或遗传因素引起,最终导致尿酸结晶沉积在关节诱发剧烈疼痛。
过量果糖摄入导致痛风的逻辑:
果糖摄入过高确实会增加痛风风险,这是近些年研究非常明确的一点。
一、果糖为何会导致痛风?
果糖(尤其是添加的高果糖玉米糖浆)进入人体后,会被肝脏快速代谢,在这个过程中:
1. 加速嘌呤合成 → 增加尿酸生成
果糖代谢会消耗细胞内的ATP,产生大量AMP(腺苷酸),AMP是嘌呤代谢的前体,进一步被代谢为尿酸
2. 抑制尿酸排泄
果糖可减少肾脏对尿酸的排泄功能 → 血中尿酸水平上升
二、研究证据:
多项大型流行病学研究显示:每天摄入含糖饮料 ≥ 2杯的人,痛风风险提高80% 以上,即使是无高嘌呤饮食的人群,果糖摄入过高本身也能显著升高尿酸
三、哪些东西含果糖高?
见上文
建议:控制每日果糖摄入,尤其要减少含糖饮料和加工食品,选择原型食物、清淡饮食、喝白水或无糖茶,若已有高尿酸或痛风风险,更要避免高果糖摄入
痛风的临床诊断指标和治疗手段:
临床上主要看三件事:有没有高尿酸、有没有尿酸盐结晶沉积、有没有典型关节炎表现
1. 痛风的临床诊断方式
① 症状与病史(最典型)
医生首先会看是否符合典型发作特点:
典型表现:突然发作、夜间痛醒常见、单侧单关节多见、疼痛剧烈、红、肿、热、痛明显
最经典部位:第一跖趾关节(大脚趾根部)、踝关节、膝关节
很多人会形容:“连被子碰一下都疼。”
② 血尿酸检测(Serum Uric Acid)
这是最常用指标,但注意:“高尿酸 ≠ 一定痛风”,“痛风发作时尿酸也可能正常”
常见参考值:男性 >420 μmol/L,女性 >360 μmol/L
为什么是 420?
因为:尿酸在血液中的饱和点大约就是 420 μmol/L、超过后更容易形成结晶
③ 关节液检查(金标准)
最准确的方法:医生抽取关节液,在偏振显微镜下看:是否存在单钠尿酸盐结晶(MSU)
如果看到:针状结晶、负双折射,基本可确诊痛风。
④ 影像学检查:超声
可看到:“双轨征”(尿酸盐沉积在软骨表面)
双能CT(DECT):可以直接识别尿酸盐沉积。
用于:不典型痛风、慢性痛风石评估
2. 痛风的核心指标
① 血尿酸(最核心)
目标值:
| 情况 | 控制目标 |
| 普通痛风患者 | <360 μmol/L |
| 有痛风石 | <300 μmol/L |
因为:低于这个值,已有结晶才会慢慢溶解。
② 肾功能
因为尿酸主要靠肾排泄。
常看:肌酐、eGFR、尿蛋白
③ 炎症指标
发作期:CRP ↑ESR ↑白细胞 ↑
但这些不是特异性指标。
3. 痛风发生的核心机制
尿酸来源:见上文
两大病因
① 排泄减少(最常见)
约占 90%
原因:肾排泄能力差、胰岛素抵抗、肥胖、高血压、肾病
② 生成过多
例如:高果糖摄入、大量饮酒、高嘌呤饮食、肿瘤溶解、高细胞更新状态
4. 痛风的治疗手段
痛风治疗分两部分:
第一部分:急性发作期治疗
目标:快速消炎止痛
注意:急性发作时通常“不突然开始强力降尿酸”,因为尿酸波动会刺激结晶脱落,加重发作。
常用药物
① 秋水仙碱
作用:抑制中性粒细胞炎症反应
特点:越早吃越有效,但容易腹泻
② NSAIDs(非甾体抗炎药)
例如:布洛芬Ibuprofen、萘普生Naproxen、塞来昔布、阿司匹林
作用:抗炎止痛
③ 糖皮质激素
例如:泼尼松/强的松Prednisone
用于:严重发作、不能用NSAIDs的人
第二部分:长期降尿酸治疗
目标:防止再次形成结晶
① 抑制尿酸生成
别嘌醇、非布司他
机制:抑制黄嘌呤氧化酶、减少尿酸生成
② 促进尿酸排泄
例如:苯溴马隆Benzbromarone
机制:抑制肾小管尿酸重吸收
但:肾结石风险增加、要保证饮水
5. 饮食与生活方式治疗
这部分非常重要。
应减少高嘌呤食物:动物内脏、浓肉汤、部分海鲜(沙丁鱼、凤尾鱼等)、酒精
尤其:
啤酒最危险
原因:酒精增加乳酸、抑制尿酸排泄
高果糖饮料
原因:果糖快速消耗ATP、增加尿酸生成
应增加饮水
目标:一般每天 >2L(无心肾限制前提)
帮助:增加尿酸排泄、控体重、肥胖和胰岛素抵抗会减少尿酸排泄。
但:不建议极端节食,因为快速减脂会升高尿酸。
6. 一个重要误区
很多人认为:“不疼了就好了”
实际上:
无症状高尿酸仍会损伤:肾脏、血管、关节
长期可能形成:痛风石、尿酸性肾病、慢性关节破坏
7. 总结
痛风本质是:“尿酸长期超过溶解度 → 形成尿酸盐结晶 → 免疫系统攻击结晶 → 剧烈炎症。”
治疗核心:
1. 急性期消炎止痛
2. 长期把尿酸稳定压到结晶溶解线以下(通常 <360 μmol/L)
痛风与基因的关系:
基因因素在痛风里非常重要,而且很多时候是“决定你容易不容易得”的底层原因。
但痛风通常不是只有基因而是基因易感 + 后天环境共同作用
可以理解成:基因决定“枪有没有上膛”,饮食、肥胖、酒精、代谢问题决定“会不会扣扳机”
1. 为什么说基因很重要
现在研究发现:痛风尤其是“高尿酸血症”,遗传性很强。
很多患者的问题并不是:“吃太多海鲜”而是:“天生尿酸排泄能力差”
2. 最核心的遗传问题:肾脏排尿酸能力
人体约:2/3尿酸靠肾排泄、1/3 靠肠道
而大部分痛风患者的问题是:尿酸排不出去,这里涉及很多基因控制的转运蛋白。
关键基因
① URAT1(SLC22A12)
负责:把尿酸从尿液“重新吸回血里”,如果这个转运蛋白活性太强,尿酸越吸越多,血尿酸升高
② GLUT9(SLC2A9)
这个名字虽然叫 GLUT,但它也参与尿酸转运。
某些基因型:尿酸重吸收更强,痛风风险明显升高
③ ABCG2
它负责:肠道排尿酸
如果功能差:尿酸排泄减少,亚洲人中非常常见。
3. 为什么有人天天喝酒吃海鲜也不痛风?
因为:他的尿酸排泄系统“天生强”,而有的人喝一点啤酒就发作本质是基因决定了“尿酸池”的容量。
4. 后天因素为什么还能诱发?
即使基因正常,如果长期:肥胖、胰岛素抵抗、高果糖饮食、大量酒精、熬夜、肾功能下降也可能把尿酸推高。
5. 为什么肥胖容易痛风
因为肥胖会导致:
① 胰岛素抵抗
胰岛素升高会:增加肾脏对尿酸的重吸收
结果:尿酸更难排
② 芳香化与炎症增加
脂肪组织本身会:产生炎症因子
慢性炎症环境更容易触发痛风发作。
③ 高果糖/高热量饮食
肥胖人群通常:高糖饮料摄入更多,而果糖是非常典型的升尿酸因素。
6. 痛风为什么男性更多
因为雌激素会促进尿酸排泄。
所以:女性绝经前痛风少,绝经后风险明显上升
7. 一个很重要的现代观点
现在越来越认为:痛风不仅是“吃出来的病”,更是:“遗传性尿酸代谢病”,饮食只是放大器。
8. 但基因不是命运
即使有高风险基因,通过:控体脂、限制酒精、减少高果糖饮料、规律运动、维持胰岛素敏感性、必要时降尿酸药物
很多人可以:一辈子不发作,或极少发作
9. 总结
痛风很大程度上是:“天生排尿酸能力偏弱”,而肥胖、酒精、高果糖、高嘌呤饮食等因素会把本来就容易超载的尿酸系统进一步推爆。
六十、男生雌化
“男性雌化”是指男性体内雄激素作用下降、雌激素相对占优势后,出现的一系列女性化表现。
医学上更接近的概念包括:男性低雄激素状态(hypogonadism)、男性乳房发育(gynecomastia)、雄激素/雌激素比例失衡
核心并不是:“雌激素绝对值一定很高”而是“雄激素作用相对不够 + 雌激素相对偏强”
1. 男性“雌化”的典型表现(临床常见)
外观表现
① 男性乳房发育
表现:乳晕增大、胸部隆起、有时按压疼痛
本质:雌激素刺激乳腺组织增生
注意:很多肥胖人群只是“脂肪胸”,真性乳腺增生需要触摸到腺体组织
② 脂肪分布女性化
例如:腰腹脂肪增加、臀腿脂肪增加、肌肉量下降
③ 第二性征减弱
包括:胡须减少、体毛减少、声音变细(青春期后一般不明显)、性欲下降
④ 肌肉与力量下降
因为睾酮是强合成代谢激素
⑤ 性功能变化
包括:晨勃减少、勃起功能下降、精子质量下降
2. 核心机制:雄激素/雌激素比例失衡
关键不是单看雌激素。
真正重要的是:雄激素/雌激素
当这个比值下降就会逐渐出现雌化倾向。
3. 肥胖与睾酮、雌激素的关系(非常关键)
这是现代男性“功能性雌化”最常见原因之一。
① 脂肪组织含有大量芳香化酶
芳香化酶:能把睾酮转成雌二醇(E2)
脂肪越多:芳香化酶越多、睾酮转化越明显
结果:睾酮下降,雌二醇相对升高
② 肥胖会抑制下丘脑-垂体-睾丸轴(HPG轴)
肥胖状态下:炎症因子↑胰岛素抵抗↑瘦素抵抗↑
都会抑制:GnRH、LH、睾丸Leydig细胞功能
最终睾酮合成下降
③ 胰岛素抵抗降低SHBG
SHBG(性激素结合球蛋白)下降后:激素平衡紊乱,游离雌激素比例可能升高
4. 雌化的过程(现代常见路径)
典型路径:
久坐 + 高热量饮食—肥胖尤其内脏脂肪增加—胰岛素抵抗—芳香化增强—睾酮下降 + 雌二醇相对升高—肌肉减少—代谢进一步恶化—更肥胖
形成恶性循环。
5. 男性雌化的后果
① 肌肉流失、基础代谢下降
睾酮低:蛋白合成下降、力量下降
② 内脏脂肪增加
低睾酮会:更容易堆积腹部脂肪
形成:低睾酮-肥胖的正反馈。
③ 性功能下降
包括:性欲下降、ED、精子质量下降
④ 情绪与精神状态改变
低睾酮常见:疲劳、动力下降、抑郁倾向、注意力差
⑤ 骨密度下降
因为:睾酮和少量雌二醇都参与男性骨代谢
严重时:骨质疏松
6. “雌化”真正的高危因素
非疾病因素(现代最常见):肥胖,尤其内脏脂肪
长期缺乏睡眠,睡眠是:睾酮分泌高峰的重要阶段
长期高压力,皮质醇长期升高:抑制睾酮轴
酗酒,尤其啤酒。
因为:酒精损伤睾丸,啤酒酒花有弱植物雌激素
极端节食,体脂过低也会:抑制睾酮
疾病因素,包括:睾丸疾病、肝硬化、甲状腺疾病、垂体疾病、某些肿瘤
药物因素,例如:外源雌激素,合成代谢类固醇停药后,非那雄胺,部分抗抑郁药,螺内酯
7. 如何预防“雌化”
核心是维持健康的雄激素/雌激素平衡。
① 控制体脂(最重要)
男性长期建议:大约 10–18% 体脂区间,尤其减少内脏脂肪
② 力量训练
可提高:睾酮水平、AR(雄激素受体)敏感性、胰岛素敏感性
③ 保证睡眠
睾酮大量分泌发生在:深睡眠阶段,长期熬夜影响非常明显。
④ 控制酒精
尤其避免长期大量啤酒
⑤ 避免极端减脂
长期低能量状态:HPG轴会被抑制
8. 如何治疗
肥胖型功能性低睾酮
最有效治疗:减脂、运动、改善胰岛素抵抗
很多人减脂后:睾酮自然恢复
真正低睾酮症
医生可能使用:睾酮替代治疗(TRT),但需要严格医学评估。
因为可能影响:生育、红细胞、心血管风险
芳香化过高
部分特殊情况才考虑:芳香化酶抑制剂(AI),但不能自行乱用。
因为雌二醇对男性:骨骼、情绪、性功能也很重要。过低同样危险。
9. 一个重要误区
很多人把:皮下脂肪多,胸部脂肪多直接等同“雌化”。
实际上:很多只是肥胖、低肌肉量、胸部脂肪堆积,不一定是真正激素异常。
真正判断需要:睾酮、游离睾酮、SHBG、LH/FSH、雌二醇(E2)等化验。
六十一、五羟色胺、多巴胺、褪黑素、内啡肽、催产素
五羟色胺:
五羟色胺(5-羟色胺,5-HT,Serotonin)是一种非常重要的神经递质和激素,在大脑、肠道和血液中都有广泛分布,参与调节情绪、睡眠、食欲、肠道蠕动、血管收缩等多种生理功能。
一、基本概念:
中文名称:五羟色胺Serotonin / 5-Hydroxytryptamine(5-HT)
来源:由色氨酸(必需氨基酸)在体内经过一系列化学反应合成
二、5-HT在人体的主要作用:
| 区域 | 功能 |
| 中枢神经系统(大脑) | 调节情绪(快乐、平静)参与睡眠(促进褪黑素生成)调控焦虑、抑郁、记忆、疼痛 |
| 消化道 | 促进肠道蠕动,控制胃排空和便意感 |
| 血液系统 | 促进血管收缩(尤其在血小板中),参与止血机制 |
三、5-HT失衡会导致:
低水平:抑郁、焦虑、失眠、暴食或厌食、情绪波动
高水平(少见):可引发5-HT综合征(通常是药物引起的,如抗抑郁药过量)
四、如何自然提升5-HT水平?
1. 摄入色氨酸丰富的食物(5-HT的前体):火鸡、鸡蛋、奶制品、豆类、坚果、香蕉
2. 运动:有氧运动能增加脑内5-HT分泌
3. 阳光照射:促进5-HT合成与转化为褪黑素
4. 保持良好睡眠与规律生活节奏
五、与药物治疗的关系:
许多抗抑郁药(如SSRIs)就是通过增加5-HT在突触间的浓度来改善情绪,例如:氟西汀(百忧解)、舍曲林(左洛复)
多巴胺:
多巴胺(Dopamine)是由酪氨酸(Tyrosine)在体内合成的,属于一种儿茶酚胺类神经递质。它主要在大脑、肾上腺髓质和某些神经元中产生。
多巴胺的合成过程:
路径简要如下:
1. 酪氨酸(Tyrosine)(酪氨酸羟化酶)
2. 多巴(L-DOPA)(多巴脱羧酶)
3. 多巴胺(Dopamine)
合成部位:
大脑中的多巴胺主要在以下区域产生:
黑质-纹状体通路(黑质):运动控制
中脑边缘系统(腹侧被盖区 VTA):情绪与奖赏
下丘脑:调节内分泌、泌乳等
多巴胺的作用:
| 作用系统 | 主要功能描述 |
| 运动系统 | 控制身体协调运动(帕金森病与其相关) |
| 奖赏系统 | 愉悦、奖励、成就感、动机(与成瘾密切相关) |
| 内分泌系统 | 抑制催乳素分泌(泌乳调节) |
| 认知与情绪系统 | 注意力、学习、计划、情绪调控(与ADHD、抑郁相关) |
多巴胺的“原料”食物来源:为了支持体内多巴胺的合成,可以摄入富含酪氨酸的食物
高蛋白类食物:鸡肉、火鸡、牛肉、鱼
奶制品:奶酪、酸奶、牛奶
豆制品:黄豆、豆腐
坚果与种子:南瓜子、芝麻、杏仁
香蕉、鳄梨等也有一定促进作用
多巴胺和糖摄入的关系:
吃糖会产生多巴胺,主要是因为糖能强烈刺激大脑的“奖赏系统”。这个机制和我们追求快乐、动机、成瘾等行为密切相关。
一、糖如何刺激多巴胺释放?
糖 → 血糖升高 → 激活大脑伏隔核(奖赏中枢)→ 伏隔核释放多巴胺(dopamine)→ 感到愉悦和满足
这个过程和我们获得奖励(比如赢了比赛、收到表扬)是一样的生理机制。
二、为什么糖的刺激特别强?
糖不仅能提供能量,还能快速引起血糖变化,从而使多巴胺释放非常迅速和明显。它是一种进化意义上的“高价值食物”,大脑对它的奖赏反应非常强烈。
三、具体过程如下:
1. 摄入糖类(如蔗糖、果糖、葡萄糖)
2. 进入血液后迅速升高血糖
3. 激活大脑的多巴胺能通路(尤其是腹侧被盖区VTA → 伏隔核)
4. 多巴胺释放 → 感到愉悦、满足
5. 脑中留下“糖 = 快乐”的记忆回路
四、长期吃糖过多会怎样?
多巴胺受体钝化:大脑变得“耐受”,需要吃更多才能获得相同的快感(类似成瘾机制)
影响情绪调节:长期高糖饮食与抑郁、焦虑有一定关联
影响学习动机:糖带来的即时奖励可能削弱人对其他“延迟满足”的追求(比如学习)
五、还有哪些食物会促使多巴胺分泌?
| 食物类型 | 原因 |
| 高糖食物 | 快速刺激奖赏系统,多巴胺大量释放 |
| 高脂高盐 | 和糖一样触发“高热量奖励”反应 |
| 咖啡因 | 刺激中枢神经,增强愉悦感 |
| 巧克力 | 含苯乙胺,也会激活多巴胺系统 |
相关疾病和抑郁症:
这几个神经递质——五羟色胺(血清素)、多巴胺、褪黑素——都属于“神经调节系统”的核心成员。它们并不是单纯“快乐物质”,而是在:情绪、动机、奖赏、睡眠、运动控制、昼夜节律中共同构成一个复杂网络。
1. 血清素(5-HT)相关疾病
五羟色胺(Serotonin)主要与:情绪稳定、焦虑控制、冲动抑制、睡眠、食欲有关。
相关疾病:
① 抑郁症
经典理论:血清素功能不足
表现:情绪低落、快感缺失、焦虑、睡眠紊乱,但现代观点认为不只是“缺血清素”这么简单。更像神经网络可塑性异常、慢性压力、炎症、HPA轴异常共同导致。
② 焦虑症
5-HT系统参与:“危险评估”、情绪稳定
很多焦虑症患者5-HT调节功能异常
③ 强迫症(OCD)
与:5-HT回路异常高度相关。
SSRIs(舍曲林、氟西汀、帕罗西汀、氟伏沙明、西酞普兰)(针对血清素再摄取,主要作用是让血清素多留一段时间)对OCD有效。
④ 偏头痛
5-HT参与:脑血管收缩/舒张
曲普坦类药物(治疗偏头痛)就是5-HT受体激动剂
⑤ 血清素综合征(危险)
如果5-HT过高:高热、肌强直、心率快、神志改变,严重可致命。
常见于:多种抗抑郁药叠加。
2. 褪黑素相关疾病
褪黑素核心作用:调节昼夜节律。
相关疾病
① 失眠
褪黑素不足或节律错乱:常见于熬夜、倒班、强光暴露。
② 时差反应
因为生物钟错位。
③ 睡眠时相延迟综合征
常见于:晚睡型人群。
④ 老年睡眠障碍
年龄增长后:松果体分泌褪黑素减少。
3. 多巴胺相关疾病
多巴胺(Dopamine)不仅是“快乐物质”。
它更核心的功能是:动机、奖赏预测、行为驱动、运动控制
相关疾病
① 帕金森病(最经典)
帕金森病与多巴胺的关系
核心机制:
大脑中黑质(substantia nigra)里的多巴胺神经元逐渐死亡。
结果:纹状体多巴胺不足。
多巴胺为什么影响运动?
正常情况下:
多巴胺负责:“启动动作”、调节运动流畅性
缺乏后:动作难以启动、肌肉僵硬、运动迟缓
典型表现
① 静止性震颤:手搓丸样震颤。
② 肌强直:动作僵硬。
③ 运动迟缓:动作慢。
④ 姿势步态异常:小碎步。
帕金森治疗原理:
因为多巴胺不能直接进入脑内。
所以使用:Levodopa左旋多巴:可通过血脑屏障、进入脑后再变成多巴胺。
通常联合:Carbidopa卡比多巴减少外周副作用。
多巴胺还与哪些疾病有关
① 成瘾
包括:赌博、游戏、毒品、短视频
都和奖赏通路过度刺激有关。
② ADHD
部分机制:前额叶多巴胺/去甲肾上腺素功能不足。
③ 精神分裂症
经典理论:中脑边缘系统多巴胺过强。
所以抗精神病药:多数是D2受体阻断剂。
7. 抑郁症药物有哪些
现代抗抑郁药很多。
核心目标:调节神经递质系统与神经可塑性。
8. SSRIs(最常见)
选择性5-HT再摄取抑制剂。
例如:Fluoxetine氟西汀、Sertraline舍曲林、Escitalopram西酞普兰
原理:神经元释放5-HT后原本会被再摄取。
SSRIs:阻止再摄取。
结果:突触间5-HT增加。
特点
优点:相对安全、焦虑抑郁都有效
缺点:起效慢(2–6周)、性功能副作用常见、初期可能焦虑加重。
9. SNRIs
同时增加:5-HT、去甲肾上腺素(NE)
例如:Venlafaxine文拉法辛、Duloxetine度洛西汀
更适合:低动力、疼痛型抑郁。
10. NDRI
代表:Bupropion安非他酮
增加:多巴胺、去甲肾上腺素
特点:更偏“提升动力”、性副作用少、有时用于戒烟。
11. NaSSA
代表:Mirtazapine米氮平
特点:镇静强、增食欲明显
适合:失眠型抑郁。
12. MAOI(较老)
抑制单胺氧化酶。
提高:5-HT、DA、NE
但饮食限制多,副作用较大。
13. 抗抑郁药效果怎么样?
有效,但不是“快乐药”
真正作用是:提高情绪调节能力、降低情绪波动、改善神经可塑性,不是吃完立刻快乐。
有效率大约:50–70%患者有效、往往需反复调整药物。
起效慢的原因是因为真正改变的是:神经网络适应、受体调节、BDNF与神经可塑性,不是简单“补充递质”。
14. 一个现代重要观点
现在精神医学越来越认为:抑郁症不是“单纯缺血清素”而是神经可塑性下降、慢性压力、炎症、HPA轴异常、奖赏系统功能障碍共同导致,神经递质只是其中一层。
内啡肽、催产素、多巴胺、五羟色胺血清素四个快乐激素的关系:
“快乐激素”其实是大众化说法,严格来说:
| 物质 | 本质 |
| 多巴胺 | 神经递质 |
| 五羟色胺(血清素) | 神经递质 |
| 内啡肽 | 内源性阿片肽 |
| 催产素 | 神经肽/激素 |
它们并不是简单“让人快乐”,而是分别调节:奖赏、情绪稳定、镇痛、社会连接、安全感、动机、压力缓冲,真正的情绪体验,其实是它们共同构成的网络结果。
1. 内啡肽(Endorphin)
① 内啡肽是什么
“内啡肽”名字来自:endogenous(内源性),morphine(吗啡)
意思是:“人体自己制造的吗啡样物质”,它属于内源性阿片肽系统。
2. 内啡肽如何产生
主要由:下丘脑、垂体、中枢神经系统产生。
来源前体:POMC(促黑皮质素原)
POMC还能裂解出:ACTH(促肾上腺皮质激素),β-内啡肽,所以压力系统和内啡肽系统本身就是联动的。
3. 什么情况下会释放内啡肽
① 疼痛
身体遭受疼痛时:内啡肽释放、降低痛觉,属于“天然止痛系统”。
② 长时间运动
经典:跑步高潮(runner’s high)
长时间有氧运动后:情绪愉悦、疼痛下降、放松感增强与内啡肽、内源性大麻素系统共同有关。
③ 强烈情绪刺激
包括:大笑、哭泣、音乐高潮、宗教体验
④ 性行为
会同时激活多巴胺、内啡肽、催产素
4. 内啡肽的作用
镇痛(最核心):通过μ阿片受体抑制痛觉传导。机制和吗啡类似。
情绪缓冲:降低痛苦感、焦虑感
抗压力:压力越大内啡肽系统越活跃。
属于:“生存缓冲机制”
5. 内啡肽相关疾病
① 慢性疼痛
可能存在内源性镇痛系统功能不足。
② 成瘾
毒品(海洛因、阿片类)会强力激活阿片受体,远强于天然内啡肽。
长期后天然奖赏系统失衡。
③ 自伤行为
部分理论认为:自伤可诱发内啡肽释放、暂时缓解情绪痛苦。
6. 内啡肽的医学应用
因为发现了内啡肽系统才发展出大量阿片类止痛药。
例如:Morphine吗啡、Fentanyl芬太尼
它们本质是模仿内啡肽作用。
7. 催产素(Oxytocin)
① 催产素如何产生
主要由下丘脑视上核、室旁核合成,然后储存在垂体后叶释放。
8. 催产素的作用
它的核心不是“快乐”,而是安全感、亲密感、社会连接。
生理作用:
① 分娩
促进子宫收缩。
② 哺乳
促进乳汁射出。
心理作用:
① 增强亲密关系
包括母婴连接、恋爱依恋、信任感
② 降低压力反应
催产素可抑制部分HPA轴活动。
③ 增强社交归属感
因此被称“拥抱激素”
9. 催产素相关疾病
① 社交障碍
例如孤独感、部分ASD(自闭症谱系),曾研究催产素鼻喷剂,但效果有限。
② 产后问题
催产素系统可能参与产后抑郁、母婴依恋异常
10. 催产素医学应用
用于:引产、加强宫缩、产后止血
11. 四大“快乐系统”的区别
| 系统 | 核心体验 |
| 多巴胺 | “想要” |
| 血清素 | “稳定满足” |
| 内啡肽 | “痛苦缓解” |
| 催产素 | “安全连接” |
12. 多巴胺 ≠ 快乐
这是最大误区。
多巴胺更像:“追求奖励的动力”
例如:想刷短视频、想赌博、想得到奖励
主要是渴望而不一定真正快乐。
13. 血清素更像“情绪稳定器”
它不制造兴奋。
而是:减少焦虑、增加稳定感、提高满足感,像“情绪刹车系统”
14. 内啡肽更像“止痛缓冲”
它核心是:减轻痛苦,所以很多“爽感”其实是痛苦下降后的释放感。
15. 催产素是“安全感系统”
它强化:信任、陪伴、归属感,所以拥抱、抚摸、亲密关系会让人安心。
16. 四者如何共同作用
真实情绪体验往往是四套系统共同工作。
举个例子:恋爱
初期激情:
多巴胺↑:兴奋、期待、上瘾感
亲密接触:
催产素↑:安全感、依恋
陪伴稳定后:
血清素↑:满足、稳定
拥抱、性行为后:
内啡肽↑:放松、镇静、缓解压力
17. 为什么现代人容易“多巴胺过载”
现代环境:短视频、赌博、游戏、高频刺激会不断瞬间激活多巴胺系统。
但血清素式满足感、催产素式连接、内啡肽式深层舒缓未同步建立。
于是容易:空虚、焦虑、成瘾、动机紊乱,这也是现代精神问题高发的重要背景之一。
18. 一句话总结
这四套系统可以粗略理解为:
多巴胺:让我去追
血清素:让我满足稳定
内啡肽:让我不痛苦
催产素:让我感到安全与连接
真正长期稳定的幸福感,通常不是单纯多巴胺刺激,而是四套系统较平衡地共同运作。
六十二、人体常见激素分类
人体内的常见激素种类繁多,涉及生长、代谢、生殖、应激、情绪等多个方面。为了帮助记忆,我们可以把这些激素分成几个系统,再搭配口诀辅助记忆。
一、按功能分类常见激素 + 记忆口诀
① 下丘脑-垂体轴激素(调控全身其他内分泌腺)
| 激素 | 来源 | 作用 |
| TRH | 下丘脑 | 刺激垂体分泌TSH |
| TSH(促甲) | 垂体前叶 | 刺激甲状腺分泌T3/T4 |
| ACTH(促肾上) | 垂体前叶 | 刺激肾上腺皮质分泌糖皮质激素 |
| GH(生长激素) | 垂体前叶 | 促进生长,调节代谢 |
| PRL(催乳素) | 垂体前叶 | 刺激乳腺泌乳 |
| LH/FSH | 垂体前叶 | 调节性腺功能 |
| ADH(抗利尿) | 垂体后叶 | 保水,调节血压 |
| OT(催产素) | 垂体后叶 | 子宫收缩、促进母婴情感 |
口诀:“促甲促肾促成长,泌乳催产别忘忙。”(促甲状腺、促肾上腺、生长激素、催乳素、催产素等)
② 甲状腺与旁腺激素
| 激素 | 来源 | 作用 |
| T3/T4 | 甲状腺 | 增强代谢 |
| 降钙素 | 甲状腺C细胞 | 降低血钙 |
| 甲状旁腺素PTH | 甲状旁腺 | 升高血钙 |
口诀:“甲状管代谢,旁腺保钙价。”
③ 胰腺激素(调节血糖)
| 激素 | 来源 | 作用 |
| 胰岛素 | β细胞 | 降低血糖 |
| 胰高血糖素 | α细胞 | 升高血糖 |
| 生长抑素 | δ细胞 | 抑制胰岛素与胰高血糖素分泌 |
口诀:“胰岛降糖α升,δ细胞负责刹车声。”
④ 肾上腺激素
| 激素 | 来源 | 作用 |
| 糖皮质激素(皮质醇) | 肾上腺皮质 | 抗应激,升糖,抗炎 |
| 盐皮质激素(醛固酮) | 肾上腺皮质 | 保钠排钾,调节水盐 |
| 肾上腺素/去甲肾上腺素 | 肾上腺髓质 | 提高血压、心率,快速应急反应 |
口诀:“肾皮管应激,肾髓战斗急。”(皮质是慢调节,髓质是快反应)
⑤ 性腺激素
| 激素 | 来源 | 作用 |
| 雌激素 | 卵巢 | 女性第二性征,子宫发育等 |
| 孕激素 | 卵巢 | 妊娠维持 |
| 睾酮 | 睾丸 | 男性第二性征,生精等 |
口诀:“性腺分泌两激素,睾酮雌孕各持主。”
⑥ 松果体激素
| 激素 | 来源 | 作用 |
| 褪黑素 | 松果体 | 调节昼夜节律,帮助睡眠 |
口诀:“褪黑催眠晚安送。”
总结口诀一览(浓缩记忆):
主轴控制记住“垂体七剑客”:促甲、促肾、生长、催乳、促性、抗利尿、催产素
代谢调节口诀:“胰岛降糖,甲状加速,肾上抗压又保盐。”
生殖调节口诀:“卵巢雌孕调周期,睾丸睾酮促刚毅。”
睡眠调节口诀:“松果体中褪黑素,夜间来临好入眠。”
总结:
| 激素名称 | 分泌部位 | 主要功能 | 记忆口诀/联想法 |
| 生长激素 GH | 垂体前叶 | 促进生长、代谢 | “长高靠生长” |
| 促甲状腺激素 TSH | 垂体前叶 | 刺激甲状腺分泌甲状腺素 | “催甲状腺醒来干活” |
| 甲状腺素 T3/T4 | 甲状腺 | 提高代谢、促进发育 | “甲状腺掌控能量引擎” |
| 促肾上腺皮质激素 ACTH | 垂体前叶 | 刺激肾上腺皮质分泌皮质醇 | “ACTH叫醒皮质醇” |
| 肾上腺素 | 肾上腺髓质 | 紧急应激反应(战斗/逃跑) | “打架逃跑靠肾上腺素” |
| 皮质醇 | 肾上腺皮质 | 抗炎、升血糖、抗压 | “压力激素” |
| 胰岛素 | 胰腺 β 细胞 | 降血糖、促进糖分储存 | “胰岛素=糖仓管理员” |
| 胰高血糖素 | 胰腺 α 细胞 | 升血糖、调节肝糖原分解 | “胰高血糖素=拆糖工具” |
| 催乳素 PRL | 垂体前叶 | 促进泌乳 | “哺乳靠催乳素” |
| 催产素 | 垂体后叶 | 子宫收缩、母婴情感联系 | “生孩子靠催产素” |
| 雌激素 | 卵巢 | 女性性征、月经周期 | “女性气质靠雌激素” |
| 黄体酮 | 卵巢黄体 | 维持妊娠、调节子宫内膜 | “怀孕守护神” |
| 睾酮 | 睾丸 | 男性性征、促进肌肉生成 | “阳刚激素=睾酮” |
| 松果体素(褪黑素) | 松果体 | 调节昼夜节律 | “入睡催眠灯” |
| 5-羟色胺(血清素) | 脑、肠道等 | 情绪、食欲调节 | “快乐平衡素” |
| 多巴胺 | 中枢神经系统 | 愉悦、动机、奖励机制 | “成就感制造机” |
六十三、摄入碳水的同时如何避免产生腹腔型肥胖
在通过多吃碳水来增重的过程中,如果你不想变成“肚子先胖”,而是优质增重(增肌+控制脂肪),你需要注意碳水种类、摄入时间、训练配合和整体饮食结构。
目标:增重但不变“肚子胖”,也就是——不长内脏脂肪和腹部皮下脂肪,而是更偏向于肌肉和全身均匀分布的体重增长。
关键原则一:吃对碳水,而不是乱吃糖
| 类型 | 推荐 | 原因 |
| 低GI复合碳水 | 糙米、全麦面包、燕麦、红薯、藜麦 | 升糖慢,不易囤脂 |
| 高GI简单糖 | 白面包、白米饭、糖果、饮料、甜点 | 升糖快→胰岛素飙升→易转成脂肪 |
原则二:碳水和蛋白质“成对出现”
多吃碳水时一定配合蛋白质摄入,如鸡胸肉、鸡蛋、鱼、豆腐、酸奶等。
这样做的好处:减缓血糖上升速度、提高胰岛素敏感性、把碳水优先送到肌肉,而不是变脂肪储存进肚子
原则三:最该吃碳水的黄金时间
特别适合多吃碳水的时间:训练后30-60分钟内(胰岛素敏感性高)、下午训练前2小时
不建议:临睡前吃大量碳水 + 静坐,容易转成腹部脂肪
原则四:训练必须跟上
你必须配合力量训练,否则碳水热量无处安放:一周至少3-4次力量训练(三分化、Push Pull Legs 或全身训练)、每次训练后碳水 + 蛋白质组合补充、有氧训练适量即可(不要大量有氧,否则会阻碍增重)
原则五:少量多餐,避免暴食
把每天的碳水和总热量分成4-6餐,而不是一两餐猛吃。暴饮暴食尤其高糖高脂组合,最容易让肝脏转化脂肪囤积到腹部。
加分小技巧:
| 方法 | 描述 |
| 加醋调味 | 减缓碳水吸收速度,控制餐后血糖 |
| 冷藏后再吃的淀粉(如冷饭) | 会转化一部分为“抗性淀粉”,不易转成脂肪 |
| 加点蔬菜 | 膳食纤维可延缓糖吸收、减少脂肪积聚 |
| 多喝水 | 碳水储存需要水,多喝水有助于代谢,防止水肿或脂肪堆积 |
六十四、食物消化的物理形态变化 + 化学成分变化
进入小肠的是已经被“胃处理过”的糊状混合物(称为“胃糜”),其中淀粉大部分仍是未完全分解的多糖,并不是原样的米饭颗粒。
更详细地拆解:
1. 你吃的是“米饭颗粒”
食物进入口腔 → 被咀嚼成碎块
唾液+咀嚼 → 形成食团,含唾液淀粉酶(开始分解淀粉)
2. 进入胃后 → 物理+化学处理
胃强力搅拌、胃酸+胃蛋白酶作用
食物颗粒变成细小颗粒,混合消化液形成一种稠稠的半流质
这东西叫:胃糜(chyme)
含有:食物残渣(没完全分解的淀粉、脂肪、蛋白等)、胃酸、消化酶(主要是蛋白酶)、水和少量糖类(如果有分解)
3. 从胃进入小肠(十二指肠)
进入的是:“胃糜”——完全没有原始米饭颗粒的样子了,而是一种乳糜状的粘稠物
其中的碳水:部分是残余的多糖(如淀粉)、部分已被初步分解为麦芽糖、寡糖、这些才是胰淀粉酶、小肠刷状酶的底物
举个比喻:米饭颗粒 = 原始砖头,口腔+唾液 = 锤子,砸碎一点,胃 = 水泥搅拌机,把碎砖搅成泥浆(胃糜),小肠 = 精密分解工厂,把砖泥化为“糖原子”(葡萄糖)
总结一句话:进入小肠的不是完整米饭,而是被胃搅碎+初步化学处理过的“胃糜”,淀粉仍在其中,但形态和结构已不同。
总结:被小肠吸收的是营养素(如葡萄糖、氨基酸、脂肪酸、维生素、水等),剩下的是人体无法消化或不需要的残渣(如膳食纤维、死细菌、脱落细胞、少量水等),最终形成大便。
人体消化吸收的全过程拆解如下:
小肠吸收了什么?(营养吸收主战场)
| 吸收物质 | 来自 | 最终形态(被吸收) |
| 碳水化合物 | 米饭、面、淀粉 | 葡萄糖(单糖) |
| 蛋白质 | 肉、豆类 | 氨基酸 |
| 脂肪(三酯) | 油、肉、蛋黄 | 脂肪酸 + 甘油 |
| 水和电解质 | 所有食物 | 直接吸收 |
| 维生素与矿物质 | 各类食物 | 分别被特定机制吸收 |
| 有益菌代谢产物(如短链脂肪酸) | 膳食纤维发酵 | 被肠道吸收,调节代谢 |
这些都通过肠壁进入血液或淋巴系统,供全身使用。
剩下什么被排出?(大便主要组成)
| 排出物质 | 来源/原因 |
| 膳食纤维 | 人体无法分解(如纤维素) |
| 死细菌(微生物) | 肠道菌群生命周期终结 |
| 脱落的肠道细胞 | 上皮细胞不断更新脱落 |
| 未完全消化食物残渣 | 比如某些植物壳、果皮、结缔组织 |
| 少量水和电解质 | 回收不完全 |
| 胆色素代谢产物 | 如胆红素代谢的粪胆素(决定粪便颜色) |
在大肠,这些残渣被脱水、浓缩、压缩,形成固体粪便
大便中主要成分(大致比例):
| 成分 | 比例(干重) |
| 水 | ~75% |
| 膳食纤维 | ~10% |
| 死菌体 | ~10-15% |
| 脱落细胞等杂质 | ~5% |
总结口诀:小肠吸营养,血里来运输;大肠脱水干,剩下成便便。
六十五、左旋肉碱与减脂
“左旋肉碱”是一种在营养学、运动营养和代谢研究中非常重要的物质。
定义:左旋肉碱(L-carnitine)是一种天然存在于人体和食物中的类似氨基酸的物质,主要作用是帮助脂肪转运进入线粒体中燃烧产生能量。
名字解释:
| 术语 | 含义 |
| 左旋(L-) | 指的是分子构型,L型是天然生物活性的形式,D型几乎无效 |
| 肉碱(Carnitine) | 来自拉丁语“carnis”(肉),因为它最早在肉类中被发现 |
化学本质:肉碱不是一个真正的氨基酸,但结构上类似氨基酸,是由人体自身合成的(从赖氨酸和蛋氨酸合成而来)
存在形式:L-carnitine 是生物活性型
功能与作用:
| 作用 | 简要说明 |
| 运输脂肪酸进线粒体 | 它是“搬运工”,把长链脂肪酸送进“能量工厂”燃烧 |
| 辅助脂肪燃烧产能 | 尤其在运动或禁食状态下有助于动用脂肪储备 |
| 对大脑和心脏有保护作用 | 心肌特别依赖脂肪酸供能,肉碱很重要 |
| 健身减脂辅助补剂 | 有些人用于“辅助减脂”,但效果因人而异 |
来源:
| 来源 | 含量说明 |
| 动物性食物 | 红肉(尤其是牛羊肉)中含量最丰富 |
| 植物性食物 | 含量极低,不足以满足高需求者 |
| 合成或补充剂 | L-肉碱胶囊、液体等,常用于健身人群 |
注意事项:
| 问题 | 说明 |
| D-肉碱无活性 | L型才有生理作用,D型无用甚至有害 |
| 并非万能减脂药 | 必须配合运动、热量控制才可能有辅助效果 |
| 有些人有轻微副作用 | 如胃肠不适、体味改变(汗臭偏“鱼腥”) |
总结一句话:左旋肉碱 = 天然的脂肪搬运工,帮助脂肪进入线粒体燃烧,是减脂过程中的一个“助力工具”,但不是魔法药。
左旋肉碱为什么必须配合运动?
左旋肉碱(L-carnitine)之所以常说“必须配合运动”,核心原因是:它不是“燃脂开关”,而更像“脂肪运输工具”。
它本身不会直接把脂肪“烧掉”,而是帮助脂肪酸进入线粒体。
真正决定脂肪会不会被消耗的,是:身体有没有能量需求、线粒体是否在大量产能、是否存在热量缺口,而运动正是最强的“脂肪氧化启动条件”。
1. 左旋肉碱到底是什么
左旋肉碱本质上是一种:类氨基酸物质
主要存在于:肌肉、心肌、肝脏
人体可以自己合成:原料:赖氨酸 + 蛋氨酸
2. 左旋肉碱真正作用
它最核心作用是:把长链脂肪酸搬运进线粒体。
因为:长链脂肪酸本身不能直接穿过线粒体内膜。
而线粒体才是:“脂肪燃烧炉”。
3. “肉碱穿梭系统”
这是生化核心。
流程:脂肪酸↓与CoA结合↓CPT-1把脂肪酸转交给肉碱↓形成“脂酰肉碱”↓穿过线粒体膜↓CPT-2再转回脂酰CoA↓β氧化供能
所以左旋肉碱像“摆渡车”。
4. 为什么不运动效果很有限
因为:
① 不运动时,身体不缺能量
人体优先原则:“够用就不烧脂肪。”
如果久坐,热量过剩,身体根本不需要大量脂肪氧化。
即使肉碱把脂肪运进去:线粒体也未必大量燃烧。
② 运动时脂肪氧化需求暴涨
尤其:中低强度有氧、长时间运动
这时:ATP需求大、糖原逐渐下降、身体开始提高脂肪供能比例
于是:肉碱运输系统利用率增加。
③ 肉碱不是“分解脂肪”
它只是:提高“进入燃烧炉”的效率。
但:不决定是否点火。
运动才是:“点火信号”。
5. 为什么很多人觉得左旋肉碱没用
因为绝大多数人:
① 本身并不缺肉碱
正常饮食的人:肌肉中肉碱已经接近饱和。
尤其常吃:红肉、动物食品的人。
所以额外补充:效果有限。
② 体脂下降核心仍是热量缺口
决定减脂的是:消耗 > 摄入
不是:有没有吃左旋肉碱。
③ 很多“燃脂感”来自咖啡因
很多减脂产品里:真正让人兴奋、出汗、心率升高的是咖啡因,不是肉碱本身。
6. 左旋肉碱可能在哪些情况下有一定意义
① 肉碱缺乏人群
例如:某些遗传病、透析患者,医学上确实会用Levocarnitine
② 长时间耐力运动
部分研究认为可能改善脂肪利用效率,延缓糖原耗尽,但效果并不巨大。
③ 老年人
可能对线粒体功能、疲劳感有一定帮助。
7. 为什么很多减脂博主强调“空腹有氧+左旋肉碱”
因为空腹状态下胰岛素较低、脂肪动员增加
而有氧运动:提高脂肪氧化需求
于是:肉碱系统更可能参与。
但即使如此:真正核心仍是运动与总热量赤字。
不是肉碱本身。
8. 一个常见误区
很多人以为:“左旋肉碱 = 脂肪切割机”
实际上它更像:“脂肪运输物流系统”。
如果工厂(线粒体)没开工,物流再强也没意义。
9. 一句话总结
左旋肉碱需要配合运动,因为它只能帮助脂肪进入线粒体,而运动才会真正提高线粒体对脂肪的燃烧需求。
六十六、胆汁的主要功能
胆汁的主要功能是帮助脂肪的消化和吸收。虽然它本身不含消化酶,但它能显著促进脂肪被身体利用。
总结:胆汁的核心作用是“乳化脂肪”,让脂肪更容易被消化酶分解吸收。
胆汁的主要功能如下:
| 功能 | 解释 |
| 1. 乳化脂肪 | 胆汁中的胆盐像洗洁精一样,把大块脂肪分散成微小颗粒,增加与脂肪酶的接触面积 |
| 2. 促进脂肪吸收 | 胆盐帮助脂肪酸、甘油、胆固醇、脂溶性维生素(A、D、E、K)进入肠细胞吸收 |
| 3. 排出代谢废物 | 把肝脏分解的胆红素、胆固醇、多余激素、药物代谢产物排出体外 |
| 4. 有助于调节肠道pH值 | 胆汁是弱碱性,有助于中和胃酸,保护小肠 |
胆汁的组成:
| 成分 | 功能说明 |
| 胆盐 | 最核心的活性成分,负责乳化脂肪 |
| 胆固醇 | 胆汁中含有过量胆固醇,多了会形成胆结石 |
| 胆红素 | 来自红细胞破坏,是胆汁的黄色来源 |
| 水、磷脂、无机盐 | 辅助溶解、运输和稳定 |
胆汁分泌过程:
1. 肝脏制造胆汁(每天约500–1000 ml)
2. 储存在胆囊里,浓缩后备用
3. 吃油脂食物时,小肠分泌胆囊收缩素(CCK) → 胆囊收缩
4. 胆汁通过胆总管流入小肠(十二指肠)参与消化
如果胆汁分泌异常会怎样?
| 胆汁问题 | 可能后果 |
| 胆汁分泌不足 | 脂肪消化困难,腹泻、脂肪便 |
| 胆道堵塞(如胆结石) | 胆汁无法流入肠道,可能引起黄疸 |
| 胆盐循环异常 | 胆固醇过高、胆结石风险上升 |
六十七、人体主要器官及其功能
下面是一个简单清晰的人体主要器官及其功能总览,适合快速记忆和理解。
人体主要器官及其功能总表:
| 器官 | 主要功能 |
| 大脑 | 控制思维、意识、情绪、记忆、语言和运动等;是神经系统的核心控制中心 |
| 心脏 | 像泵一样将血液输送到全身,供应氧气和营养,清除二氧化碳和废物 |
| 肺 | 吸入氧气、排出二氧化碳,进行气体交换 |
| 胃 | 初步消化食物,分泌胃酸和酶,杀菌并开始蛋白质分解 |
| 小肠 | 食物主要消化和养分吸收的部位(包括碳水、脂肪、蛋白、维生素等) |
| 大肠 | 吸收水分、电解质,形成并排出粪便 |
| 肝脏 | 解毒、合成胆汁、代谢营养、储存糖原、合成蛋白质 |
| 胆囊 | 储存和浓缩胆汁,帮助脂肪消化 |
| 胰腺 | 分泌胰酶(帮助消化三大营养物)及胰岛素、胰高血糖素(调节血糖) |
| 肾脏 | 过滤血液、排出废物和多余水分,调节电解质、血压、酸碱平衡 |
| 脊髓 | 连接大脑与全身神经,是神经传导“高速公路” |
| 骨髓 | 造血(制造红细胞、白细胞、血小板) |
| 骨骼 | 支撑身体、保护器官、协助运动、储存矿物质 |
| 肌肉 | 负责运动、姿势、产生热量 |
| 鼻子 | 呼吸、嗅觉、过滤空气 |
| 舌头 | 辅助咀嚼、吞咽、说话,感知味觉 |
| 眼睛 | 感知光线和图像,是视觉器官 |
| 耳朵 | 听觉和平衡器官 |
| 皮肤 | 最大的器官,保护身体、防止水分流失、感知温度和触觉、调节体温 |
| 下丘脑 | 内分泌控制中心,调节体温、食欲、水分、电解质、激素分泌 |
| 垂体 | 分泌多种激素,调控其他内分泌腺(甲状腺、性腺、肾上腺等) |
六十八、常见的减肥药的机制、效果、副作用、适宜人群、注意事项
减肥药本质上主要通过几类机制发挥作用:
1. 减少食欲
2. 延缓胃排空
3. 减少营养吸收
4. 提高代谢/兴奋中枢
5. 改变肠促胰素信号
现代真正主流、循证证据较强的减肥药,核心已经逐渐转向:GLP-1受体激动剂(如司美格鲁肽),而很多传统“减肥药”效果有限、副作用明显,甚至已经被淘汰。
1. 奥利司他(Orlistat)
机制:它不是作用于大脑,而是:在肠道里阻止脂肪被消化。
原理:抑制胃脂肪酶、胰脂肪酶,甘油三酯无法被分解成脂肪酸,无法吸收,最终随粪便排出
大约:可减少约30%的脂肪吸收。
效果:通常1年减重约 5–8%
属于:中等偏弱,但对高脂饮食人群更明显。
副作用(非常典型):因为脂肪没吸收产生胃肠道反应
最常见:油便、大便失禁、放屁带油、腹泻、肛门渗油,吃得越油副作用越明显。
脂溶性维生素缺乏可能影响:维生素A/D/E/K吸收
因此常建议:补充复合维生素。
适合人群:BMI超重、高脂饮食人群、不愿打针的人
不适合:慢性腹泻、胆汁淤积、吸收不良综合征
2. 司美格鲁肽(Semaglutide)
这是近几年减肥领域变化最大的药。
3. GLP-1到底是什么
GLP-1:胰高血糖素样肽-1
属于:肠促胰素,进食后肠道释放。
4. 司美格鲁肽机制
它模仿GLP-1。
核心作用有四个:
① 抑制食欲(最关键)
作用于:下丘脑食欲中枢。
很多人会出现:“不太想吃”,“容易饱”,“对高热量食物兴趣下降”
② 延缓胃排空
食物在胃里待更久:饱腹感持续时间更长。
③ 增强胰岛素分泌
但属于:葡萄糖依赖性,所以低血糖风险相对较低。
④ 降低胰高血糖素
减少肝糖输出。
5. 司美格鲁肽效果
目前属于:减重效果最强的一线药物之一。
研究中:平均减重10–15%以上,部分人更高,已经接近代谢手术部分效果。
6. 司美格鲁肽副作用
最常见:
胃肠道反应包括:恶心、反胃、胃胀、呕吐、便秘,因为胃排空被延缓。
肌肉流失:减重太快时不只是脂肪下降,肌肉也会下降,所以必须配合蛋白质和力量训练。
胆囊问题:快速减重增加胆结石风险。
胰腺炎风险(少见):有争议,但需警惕。
7. 适宜人群
尤其适合:肥胖 + 胰岛素抵抗
例如:2型糖尿病、高胰岛素血症、暴食倾向、强食欲型肥胖
很多人真正的问题是:食欲驱动太强。
GLP-1药物对此效果明显。
8. 不适合人群
包括:妊娠、严重胃轻瘫、部分甲状腺髓样癌风险人群、严重胃肠疾病
9. 为什么司美格鲁肽效果远超传统减肥药
因为它第一次真正较强地作用了:“食欲神经系统”
过去很多减肥失败不是:不懂热量差,而是饥饿感太强。
GLP-1类药物能明显降低:饥饿驱动力,食物奖励感。
10. 替尔泊肽(Tirzepatide)
这是更新一代。
机制:同时激活 GLP-1 + GIP,减重效果甚至可能超过司美格鲁肽。
部分研究:可达20%以上减重。
11. 中枢兴奋类减肥药
例如过去一些:安非他命类,西布曲明(很多国家已限制)
原理:提高NE/DA、抑制食欲
问题:成瘾、心血管风险、焦虑失眠
所以很多已淘汰。
12. 二甲双胍为什么也有人用于减重
它不是标准减肥药。
但可:改善胰岛素抵抗、略降低食欲
减重效果通常较弱。
更适合:胰岛素抵抗型肥胖。
13. “减肥药”的真正局限
这是非常重要的一点。
药物只能改变:食欲、吸收、代谢
但不能自动建立:饮食结构、运动习惯、睡眠、心理调节,停药后反弹很常见,尤其GLP-1类。
因为:食欲抑制消失后,生理驱动力会回来。
14. 为什么很多人减肥后反弹
因为人体存在:“体重稳态系统”
减重后:瘦素下降、饥饿激素升高、基础代谢下降
身体会尝试:把体重拉回去。
这也是肥胖越来越被认为:是慢性代谢疾病,而不是单纯“自制力差”。
15. 一个现实结论
现代减肥医学越来越认为:对于中重度肥胖:单纯“少吃多动”长期成功率有限。
GLP-1类药物的意义在于:首次比较有效地干预了“生物性食欲驱动”。
16. 简单总结对比
| 药物 | 核心机制 | 减重效果 | 最大问题 |
| 奥利司他 | 阻止脂肪吸收 | 中等 | 油便、腹泻 |
| 司美格鲁肽 | 抑制食欲+延缓胃排空 | 很强 | 恶心、停药反弹 |
| 替尔泊肽 | GLP-1+GIP双激动 | 更强 | 胃肠副作用 |
| 二甲双胍 | 改善胰岛素抵抗 | 较弱 | 胃肠不适 |
| 兴奋剂类 | 提高中枢兴奋 | 短期强 | 成瘾、心血管风险 |
六十九、淋巴系统功能与水肿
1. 淋巴系统是什么
淋巴系统(lymphatic system)本质上是人体的:“组织液回收系统 + 免疫运输系统 + 脂肪运输系统”,它和血管系统是并行存在的。
如果把:动脉理解为“送货”,静脉理解为“回收”
那么淋巴系统更像:“负责回收遗漏液体与垃圾的下水道系统”。
2. 淋巴系统由什么组成
主要包括:
| 结构 | 作用 |
| 淋巴毛细管 | 回收组织液 |
| 淋巴管 | 输送淋巴液 |
| 淋巴结 | 免疫过滤 |
| 胸导管 | 回流入静脉 |
| 脾脏 | 免疫与血液过滤 |
| 扁桃体 | 局部免疫 |
| 胸腺 | T细胞成熟 |
3. 淋巴液是什么
血液流经毛细血管时:
会有部分液体被“挤”出血管:水、电解质、少量蛋白进入组织间隙。
这叫:组织液。
大部分会重新进入静脉端,但仍有一部分无法直接回去。
这部分:被淋巴毛细管回收,成为“淋巴液”。
4. 淋巴系统的核心作用
① 回收组织液(最重要)
人体每天会有数升液体漏出毛细血管,如果没有淋巴回收,人会迅速严重水肿。
所以淋巴系统本质是:“防水肿系统”。
② 回收蛋白质
蛋白如果长期滞留组织:会提高组织渗透压、吸更多水、加重水肿。
淋巴能把这些蛋白带回血液。
③ 免疫防御
淋巴结像:“安检站”。
可以过滤:细菌、病毒、异常细胞。
④ 吸收脂肪
小肠乳糜管会吸收:长链脂肪酸、乳糜微粒
先进入淋巴,再回到血液,所以一部分脂肪吸收并不是直接进血。
5. 为什么会水肿
水肿本质是:组织间液体过多堆积。
6. 水为什么会跑到组织里
毛细血管存在两种力量:
① 静水压(往外推)
血压会把水推出毛细血管。
② 胶体渗透压(往回拉)
血浆蛋白(尤其白蛋白)会把水拉回血管。
正常情况下:推出与回收平衡。
剩余部分:淋巴系统处理。
7. 淋巴系统与水肿的关系
如果:
① 淋巴回流差
液体无法回收。
就会:堆积在组织间隙、出现水肿。
② 蛋白无法回收
组织渗透压升高:吸更多水进入组织,水肿进一步加重。
8. 为什么久坐容易水肿
这是一个经典机制。
9. 小腿为什么被称“第二心脏”
因为:静脉和淋巴回流都严重依赖小腿肌肉泵。
10. 下肢回流的困难
下肢液体回流必须对抗重力,尤其小腿距离心脏远。
而:静脉压力本身不高、淋巴系统更没有“中心泵”,所以需要外力帮助。
11. 肌肉如何帮助回流
当小腿肌肉收缩时会挤压静脉、淋巴管,把液体往上推。
而静脉和淋巴管内有:单向瓣膜。
所以液体:只能向心脏方向流,不容易倒流。
这叫:肌肉泵(muscle pump)。
12. 久坐为什么导致水肿
久坐时:
① 肌肉长期不收缩
肌肉泵停工。
于是:静脉血淤积、淋巴液回流减慢。
② 下肢静脉压升高
血液堆积后:毛细血管静水压升高。
结果:更多液体被压进组织。
③ 淋巴回收跟不上
组织液逐渐堆积。
于是:脚踝肿、小腿肿、鞋袜勒痕明显。
13. 为什么站太久也会肿
原理类似。
长期站立:重力持续作用、下肢静脉压高,回流效率下降。
14. 为什么运动后水肿改善
因为运动时:肌肉泵恢复
小腿反复收缩:回流增强。
呼吸泵增强
深呼吸时,胸腔负压变化会帮助:静脉血、淋巴液向胸腔回流。
15. 为什么抬腿能消肿
抬腿后:重力阻力下降,回流更容易。
所以:下肢水肿减轻。
16. 哪些疾病会导致严重水肿
心衰
心脏泵不动:静脉压升高。
肾病
蛋白尿导致:白蛋白下降,胶体渗透压下降。
肝硬化
白蛋白合成不足。
淋巴阻塞
例如:肿瘤、淋巴结切除、丝虫病,会出现淋巴水肿。
这种水肿往往:很硬,不容易消。
17. 为什么肥胖也容易水肿
因为:脂肪压迫静脉和淋巴
尤其腹压高时:下肢回流受阻。
慢性炎症:
肥胖伴随毛细血管通透性增加。
久坐更多:
肌肉泵不足。
18. 一个关键总结
人体液体循环其实有三套系统共同工作:
| 系统 | 作用 |
| 动脉 | 送出去 |
| 静脉 | 回大部分 |
| 淋巴 | 回收剩余液体和蛋白 |
而小腿肌肉相当于:帮助静脉与淋巴“往上抽水”的机械泵。
所以:久坐、久站、缺乏肌肉活动
都会导致:回流变差、液体堆积、下肢水肿。
七十、脂肪肝
脂肪肝(fatty liver)本质上是:肝细胞内脂肪(主要是甘油三酯)异常堆积。
正常肝脏也有少量脂肪,但如果:肝细胞脂肪含量明显升高、或 >5% 肝细胞出现脂肪变就属于脂肪肝。
临床上主要分为:
1. 酒精性脂肪肝(AFLD/ALD)
2. 非酒精性脂肪性肝病(NAFLD,现在越来越常叫 MASLD)
它们最终结果很像:肝脏脂肪堆积 → 炎症 → 纤维化 → 肝硬化,但成因不同。
1. 酒精性脂肪肝(Alcoholic Fatty Liver)
核心成因:长期大量饮酒。
乙醇主要在肝脏代谢:乙醇→乙醛→乙酸
关键问题是:酒精代谢会严重改变肝脏的氧化还原状态。
机制(核心)
① NADH大量增加
酒精代谢会产生大量:NADH
结果:脂肪酸氧化被抑制,肝脏“不愿烧脂肪”,甘油三酯合成增加,脂肪更容易堆积。
② 肝脏大量合成脂肪
乙醇代谢促进新生脂肪合成
③ VLDL输出受损
肝脏无法顺利把脂肪运出去。
于是:脂肪堆积在肝细胞里。
④ 乙醛毒性
乙醛本身:强氧化应激、损伤线粒体、损伤细胞膜
⑤ 肠道通透性增加
酒精会:破坏肠屏障
内毒素进入门静脉:激活肝脏炎症。
2. 非酒精性脂肪肝(NAFLD / MASLD)
这是现代最常见脂肪肝。
核心不是酒精,而是:代谢紊乱。
尤其:肥胖、胰岛素抵抗、高热量饮食、内脏脂肪过多
核心机制
① 胰岛素抵抗(最关键)
正常情况下,胰岛素会:抑制脂肪分解。
但胰岛素抵抗后,脂肪组织大量释放:游离脂肪酸(FFA)进入肝脏。
② 肝脏脂肪输入过多
肝脏被迫处理大量FFA。
超过处理能力:甘油三酯堆积。
③ 新生脂肪合成增加
高糖尤其果糖:强烈促进肝脏脂肪生成。
果糖几乎直接在肝脏代谢。
④ 线粒体氧化能力下降
脂肪烧不掉。
⑤ 慢性低度炎症
肥胖脂肪组织会释放:TNF-α、IL-6进一步损伤肝脏。
3. 两者的共同结局
无论酒精性还是非酒精性:
都可能经历:脂肪肝、脂肪性肝炎、肝纤维化、肝硬化、肝癌
4. 脂肪肝的症状
最麻烦的是:很多人完全没症状,常常体检才发现。
可能症状包括:乏力、右上腹隐痛、食欲下降、肝区不适
严重时:肝功能异常、黄疸、腹水
5. 检测指标
① 肝功能(最常见)
ALT(谷丙转氨酶)
肝细胞损伤时升高。
脂肪肝常见:ALT升高。
AST(谷草转氨酶)
酒精性肝病常:AST > ALT
尤其:AST/ALT > 2,比较提示酒精因素。
GGT
酒精相关常明显升高。
② 影像学
肝脏超声(最常见),会提示:“肝脏回声增强”,“脂肪肝改变”
MRI-PDFF:可更准确量化脂肪。
FibroScan福波看
可评估:肝脂肪、肝纤维化
③ 血脂与代谢指标
常伴:甘油三酯↑、空腹血糖↑、胰岛素抵抗、尿酸↑
6. 危害
很多人低估脂肪肝,实际上:它是全身代谢病的信号。
肝脏危害:
肝炎
脂肪导致:氧化应激、炎症。
肝纤维化
长期炎症:肝细胞死亡、纤维组织增生。
肝硬化
不可逆。
肝癌
即使未发展到肝硬化,脂肪肝也会增加肝癌风险。
全身危害
NAFLD很多时候:死于心血管病,不是肝病。
因为它和:胰岛素抵抗、动脉粥样硬化、高血压高度相关。
7. 治疗(最核心)
酒精性脂肪肝
核心:戒酒。
这是最关键治疗。
早期脂肪肝:戒酒后可明显逆转。
继续喝:极易进展。
非酒精性脂肪肝
核心:改善代谢。
最有效方法
① 减重(最重要)
研究显示:
减重:5% → 脂肪明显减少、7–10% → 炎症改善、10% → 纤维化可能改善
② 运动
尤其:有氧 + 力量训练
可改善:胰岛素敏感性、肝脂肪氧化。
③ 控制果糖与精制糖
非常关键。
尤其:含糖饮料、果葡糖浆,对脂肪肝影响明显。
④ 控制总热量
根本还是:摄入 > 消耗,导致脂肪堆积。
8. 药物治疗
目前没有真正“万能特效药”。
部分会使用GLP-1类,如:Semaglutide
因为:减重效果强,改善胰岛素抵抗。
吡格列酮
改善:胰岛素抵抗,但可能增重。
维生素E
部分NASH人群可能获益。
9. 如何预防
最核心四点
① 控制体脂
尤其:腹部脂肪。
② 少喝含糖饮料
特别:高果糖饮料。
③ 少酒或不酒
酒精没有“护肝剂”能完全抵消。
④ 保持运动
改善:胰岛素敏感性、线粒体功能。
10. 一个重要误区
很多人认为:“瘦人不会脂肪肝”
其实存在:瘦型脂肪肝。
常见于:内脏脂肪高、久坐、高糖饮食、肌肉量低的人。
所以:体重正常 ≠ 代谢健康。
11. 总结
酒精性脂肪肝:本质是酒精毒性 + 脂肪代谢紊乱。
非酒精性脂肪肝:本质是胰岛素抵抗 + 代谢综合征在肝脏的表现。
而两者共同核心都是:“肝脏处理脂肪的能力,长期被输入量压垮了。”
酒精代谢产生NADH和脂肪酸氧化抑制的关系:
这是酒精性脂肪肝最核心的生化机制之一。
关键点在于:酒精代谢会把肝细胞内部的 NADH/NAD⁺ 比值严重拉高。
而脂肪酸氧化(β氧化)本身需要:足够的 NAD⁺ 作为“电子接受体”。
当 NADH 太多时,细胞会认为:“能量已经很多了,不需要继续烧脂肪了。”
于是脂肪酸氧化被抑制。
下面按机制展开。
1. 先理解 NAD⁺ 和 NADH 是什么
它们本质上是:细胞里的电子运输工具。
可以理解为:
| 形式 | 状态 |
| NAD⁺ | 空车 |
| NADH | 装满电子的车 |
2. 酒精如何产生大量 NADH
酒精代谢主要两步:
第一步
乙醇-乙醛
酶:酒精脱氢酶(ADH)
同时:NAD-NADH
第二步
乙醛-乙酸
酶:乙醛脱氢酶(ALDH)
再次:NAD-NADH
结果:大量酒精代谢后,NADH/NAD+比例暴涨。
3. 为什么这会抑制脂肪酸氧化
脂肪酸氧化本身需要 NAD⁺
β氧化过程中:脂肪酸不断被拆解。
其中多个步骤都需要:NAD-NADH
也就是说:脂肪氧化需要“空车” NAD⁺ 来接电子。
4. 但酒精已经把 NAD⁺ 大量占满了
此时细胞里:NADH太多,NAD⁺太少
于是脂肪氧化缺少:电子接受体。
相当于:工厂已经堆满成品,仓库塞满,新的生产线只能停工。
5. 细胞为什么会“主动停止烧脂肪”
因为高 NADH 状态意味着:“现在能量非常充足。”
这是细胞的一种代谢信号。
细胞会自动:抑制分解代谢、促进储能代谢
包括:被抑制的β氧化和三羧酸循环部分步骤
被促进的:甘油三酯合成和脂肪储存
6. 为什么会促进甘油三酯合成
这里还有一个重要点。高 NADH 会导致:DHAP-甘油-3-磷酸增加。
而甘油-3-磷酸是:合成甘油三酯的重要骨架。
于是:脂肪酸 + 甘油骨架——甘油三酯进一步增加。
7. 为什么肝脏特别容易中招
因为:酒精主要在肝脏代谢。
所以:NADH升高最严重的地方就是肝细胞。
于是:肝脏最容易脂肪堆积。
8. 酒精导致脂肪肝的完整逻辑链
可以串起来:酒精代谢↓大量 NADH 产生↓NADH/NAD⁺ 比值升高↓脂肪酸氧化受抑↓脂肪烧不掉↓甘油三酯合成增加↓脂肪输出下降↓肝细胞脂肪堆积↓脂肪肝
9. 为什么酒精还容易低血糖
这也是 NADH 过高导致的。
因为糖异生也需要:NAD⁺参与。
高 NADH 会抑制:乳酸-丙酮酸
导致:糖异生下降。
所以:空腹大量饮酒可低血糖。
10. 一个本质总结
酒精代谢造成的核心问题并不只是“热量高”。
真正关键的是:它强行改变了肝细胞内部的氧化还原状态。
而 NADH 过高会向细胞发出:“能量已经过剩”的信号。
于是肝脏:停止燃烧脂肪、开始储存脂肪
最终形成酒精性脂肪肝。
七十一、碳蛋脂在人体内的转化过程
一、整体框架
人体三大供能营养素:
| 营养素 | 本质 |
| 碳水化合物 | 快速供能 |
| 脂肪 | 高密度储能 |
| 蛋白质 | 结构与功能优先,必要时供能 |
它们之间并不是完全独立,人体代谢核心特点是:三大营养素最终会汇入少数几个共同代谢枢纽。
最核心的几个“交通枢纽”是:
| 核心中间产物 | 地位 |
| 葡萄糖 | 碳水核心 |
| 丙酮酸 | 糖代谢十字路口 |
| 乙酰辅酶A(Acetyl-CoA) | 最大代谢核心 |
| 草酰乙酸(OAA) | 三羧酸循环关键 |
| α-酮戊二酸 | 氨基酸代谢关键 |
| 甘油-3-磷酸 | 甘油三酯骨架 |
| 酮体 | 脂肪特殊输出形式 |
真正理解这些“交通枢纽”,整个代谢网络就通了。
二、总体转换关系
1. 碳水 → 脂肪(非常容易)
这是人体最擅长的储能模式。
流程:葡萄糖→丙酮酸→乙酰CoA→脂肪酸合成→甘油三酯
所以:多余碳水可以转脂肪。
2. 脂肪 → 碳水(基本不能)
这是非常重要的生化单向性。
脂肪酸 β氧化→乙酰CoA
但:乙酰CoA不能逆向变回葡萄糖
原因:丙酮酸脱氢酶反应不可逆、TCA循环中碳会以CO₂丢失
所以:“脂肪不能大量变糖”是代谢核心规律之一。
3. 蛋白质 → 糖(可以)
氨基酸脱氨后:
碳骨架可以变成:丙酮酸、草酰乙酸、α酮戊二酸等进入糖异生。
所以:蛋白质可以升糖。
4. 蛋白质 → 脂肪(可以)
长期热量过剩时:氨基酸→乙酰CoA→脂肪酸
因此:蛋白质吃过量也能长脂肪。
只是代价较高。
5. 脂肪 → 酮体 → 供能
低碳水时:脂肪酸→乙酰CoA→酮体
供:大脑、心肌、骨骼肌
三、最核心中间产物
下面是真正重点。
1. 丙酮酸(Pyruvate)
它是:糖代谢十字路口
来源:葡萄糖→糖酵解→丙酮酸
去路
① 变乙酰CoA
进入:三羧酸循环、脂肪合成
② 变乳酸
无氧时:乳酸循环。
③ 糖异生
可重新变回葡萄糖。
记忆:“丙酮酸是糖代谢分岔口”
2. 乙酰辅酶A(Acetyl-CoA)
这是整个代谢最核心节点。
来源:来自碳水
葡萄糖→丙酮酸→乙酰CoA
来自脂肪:
脂肪酸β氧化→乙酰CoA
来自蛋白
部分生酮氨基酸→乙酰CoA
去路:
① 进入三羧酸循环供能
最重要。
② 合成脂肪酸
能量过剩时。
③ 合成酮体
低碳水时。
④ 合成胆固醇
记忆:“乙酰CoA是三大营养素共同货币”
或者:“所有营养最终都想进入乙酰CoA”
3. 草酰乙酸(OAA)
这是很多人忽略但极重要的东西。
作用:
乙酰CoA进入TCA必须结合:乙酰CoA + 草酰乙酸
才能形成:柠檬酸。
为什么低碳容易生酮?
低碳时:
草酰乙酸被大量拿去:糖异生。
导致:乙酰CoA没法进入TCA。
于是:乙酰CoA堆积、转去生成酮体。
记忆:“脂肪燃烧需要糖火”,这里“糖火”本质就是:草酰乙酸。
四、三大营养素详细关系
1. 碳水与脂肪
碳水充足时,胰岛素↑
结果:糖优先供能、脂肪氧化下降、多余糖转脂肪
碳水不足时,胰岛素↓
结果:脂肪动员↑、β氧化↑、酮体↑
2. 脂肪与蛋白
低碳长期时:
身体会:提高脂肪供能、部分蛋白糖异生
所以长期极低碳:有肌肉流失风险。
3. 蛋白与碳水
蛋白质中的:生糖氨基酸,可维持血糖。
这也是:长期断碳水仍不会立刻低血糖死亡的原因。
五、一个特别重要的代谢原则
“糖能变脂,脂难变糖”
这是考试和理解核心。
原因:葡萄糖 → 乙酰CoA,不可逆。
所以:脂肪酸→乙酰CoA后回不去葡萄糖。
但甘油例外,甘油三酯中的:甘油,可以少量糖异生。
但脂肪酸主体不行。
六、人体不同状态下的主导代谢
| 状态 | 主供能 |
| 高碳饮食 | 葡萄糖 |
| 空腹 | 肝糖原 |
| 长时间空腹 | 脂肪酸 + 酮体 |
| 高强度运动 | 糖原 |
| 长时间低强度运动 | 脂肪氧化 |
七、最实用记忆法
1. “糖进丙,脂进乙”
意思:糖 → 丙酮酸、脂肪 → 乙酰CoA
2. “乙酰CoA是代谢大十字路口”
它连接:糖、脂肪、蛋白
3. “脂肪燃烧需要糖火”
即:草酰乙酸不足→酮体增加。
4. “糖能变脂,脂难变糖”
核心不可逆规律。
七十二、营养物质代谢思维导图分析
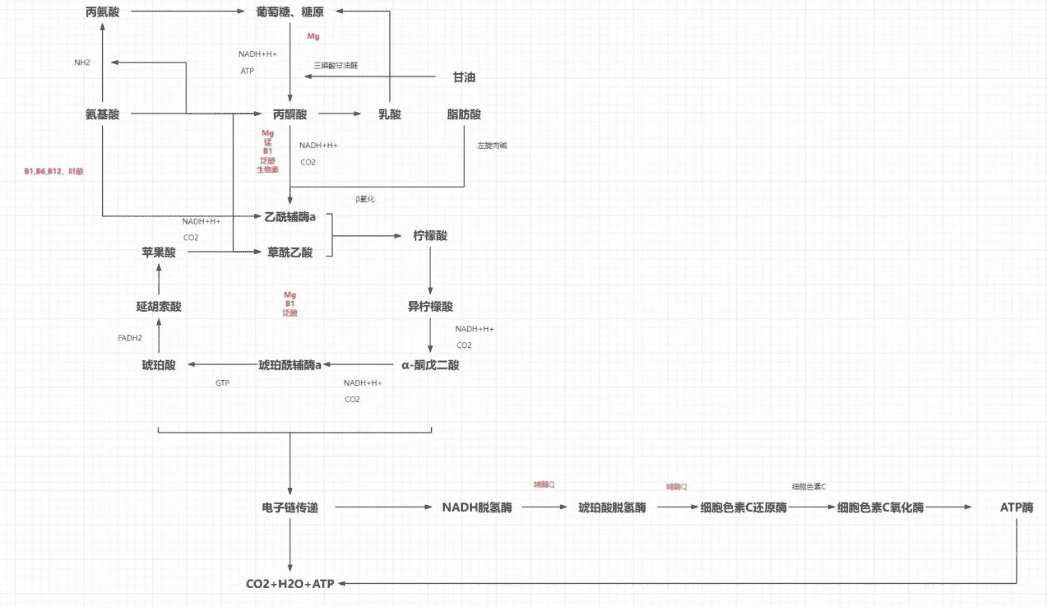
1. 整体框架:这是“营养物质代谢总图”
这张图本质上是在讲:
1. 碳水、脂肪、蛋白质最终如何汇合
2. 汇合后的共同代谢核心是什么
3. 如何进入三羧酸循环(TCA循环)
4. 如何通过电子传递链生成ATP
核心思想只有一句:三大营养素最终都会汇入乙酰辅酶A和三羧酸循环,然后通过电子传递链产生ATP。
整个图可以分成五大部分:
1. 糖代谢
2. 脂肪代谢
3. 蛋白质代谢
4. 三羧酸循环
5. 氧化磷酸化(电子传递链)
2. 糖代谢部分(最上方)
2.1 葡萄糖 / 糖原 → 丙酮酸
图中最上方:葡萄糖/糖原→丙酮酸
这是糖酵解,即:葡萄糖经过一系列反应变成丙酮酸。
核心特点:发生于细胞质、不需要氧也能进行、可以快速供能
结果:1. 产生少量ATP、2. 产生NADH、3. 生成丙酮酸
2.2 糖原的意义
图里:糖原⇄葡萄糖
说明:糖原是葡萄糖储备形式。
当血糖低:糖原分解 → 葡萄糖
当血糖高:葡萄糖 → 糖原
主要储存在:肝脏、骨骼肌
2.3 糖酵解需要的辅因子
图中丙酮酸附近写着:Mg、NAD+、ATP
含义:
糖酵解很多酶需要:镁离子(Mg²⁺)、NAD+、ATP参与
尤其:Mg²⁺几乎参与所有ATP相关反应。
所以:缺镁时能量代谢会明显下降。
3. 丙酮酸:整个代谢网络的中心节点
图中央:丙酮酸
它是非常核心的代谢交汇点。
丙酮酸有三个重要去路:
3.1 丙酮酸 → 乳酸
图中:丙酮酸 → 乳酸
这是:无氧糖酵解
条件:缺氧、高强度运动、线粒体氧化能力不足
反应意义:
通过生成乳酸:把NADH重新氧化成NAD+,从而维持糖酵解继续进行。
否则:NAD+耗尽后糖酵解停止。
3.2 丙酮酸 → 葡萄糖(糖异生)
图中:丙酮酸 ↑ 葡萄糖
说明:丙酮酸可以反向生成葡萄糖。
这叫:糖异生
主要发生于:肝脏、肾脏
原料包括:乳酸、甘油、生糖氨基酸
意义:维持空腹血糖。
3.3 丙酮酸 → 乙酰辅酶A
这是最关键一步。
图中:丙酮酸→乙酰辅酶A
并产生:NADH、CO2
这是:丙酮酸氧化脱羧,发生在线粒体。
催化酶:丙酮酸脱氢酶复合体(PDH)
3.4 这一步需要的重要辅酶
图中红字:Mg、B1、泛酸、生物素
核心记忆:B1(硫胺素)参与脱羧。
缺乏时:丙酮酸难进入TCA循环。
于是:丙酮酸堆积 → 转成乳酸
可导致:乳酸酸中毒
这也是脚气病、Wernicke脑病的重要机制。
泛酸(B5)是:辅酶A组成部分。
没有B5:无法形成乙酰辅酶A。
4. 脂肪代谢部分
图右侧:甘油、脂肪酸
4.1 甘油进入糖代谢
图中:甘油→三碳酸甘油醛→丙酮酸
意思:甘油可进入糖酵解。
因此:甘油是生糖的
这也是:甘油可以参与糖异生的原因。
4.2 脂肪酸 → 乙酰辅酶A
图中:
脂肪酸
↓ β氧化
乙酰辅酶A
这是:脂肪酸β氧化,发生在线粒体。
每次β氧化:脂肪酸切下2个碳。
形成:乙酰辅酶A
同时产生:NADH、FADH2
4.3 左旋肉碱的作用
图中:
脂肪酸旁边写:左旋肉碱
因为:长链脂肪酸不能直接进入线粒体。
必须依赖:肉碱穿梭系统
作用:把脂肪酸运入线粒体进行β氧化。
5. 蛋白质代谢部分
图左侧:氨基酸
5.1 氨基酸脱氨基
图中:氨基酸→NH2分离
意思:氨基酸先去掉氨基。
即:脱氨基作用
去掉NH2后:碳骨架进入能量代谢。
5.2 氨基酸可以变成:
图中:氨基酸 →丙酮酸、乙酰辅酶A、草酰乙酸
说明:不同氨基酸进入代谢的位置不同。
生糖氨基酸,如果进入:丙酮酸、草酰乙酸,则可用于糖异生。
生酮氨基酸
如果进入:乙酰辅酶A
则更容易生成:酮体、脂肪
5.3 B6、B12、叶酸作用
图中左侧红字:B1、B6、B12、叶酸
这些是:氨基酸代谢关键辅酶。
尤其:B6
参与:转氨基反应
缺B6:氨基酸代谢会明显受影响。
6. 乙酰辅酶A:三大营养素汇合点
现在可以看到:
最终:葡萄糖、脂肪酸、部分氨基酸都汇合到:乙酰辅酶A
这是代谢核心枢纽。
乙酰辅酶A有三个主要去路:
1. 进入TCA循环供能
2. 合成脂肪酸
3. 合成酮体
7. 三羧酸循环(TCA循环)
图中央下方。
7.1 乙酰辅酶A + 草酰乙酸 → 柠檬酸
这是TCA循环开始。
乙酰辅酶A必须和草酰乙酸结合。
因此:草酰乙酸不足会限制脂肪燃烧
这也是:“脂肪在糖的火焰中燃烧”的本质。
因为:糖代谢能补充草酰乙酸。
7.2 TCA循环主要功能
循环中不断产生:NADH、FADH2、GTP、CO2
图中都有体现。
7.3 各阶段解释
柠檬酸 → 异柠檬酸
结构重排。
异柠檬酸 → α-酮戊二酸
产生:NADH、CO2
第一次氧化脱羧。
α-酮戊二酸 → 琥珀酰辅酶A
再次产生:NADH、CO2
第二次氧化脱羧。
琥珀酰辅酶A → 琥珀酸
产生:GTP
这是:底物水平磷酸化,可等价看作ATP。
琥珀酸 → 延胡索酸
产生:FADH2
这是TCA循环唯一产生FADH2的位置。
延胡索酸 → 苹果酸
加水反应。
苹果酸 → 草酰乙酸
产生:NADH
草酰乙酸再与乙酰辅酶A结合,循环重新开始。
8. 电子传递链(氧化磷酸化)
图最下方。
这是:ATP大量产生的地方
位置:线粒体内膜
8.1 NADH和FADH2的作用
前面:糖酵解、β氧化、TCA循环
不断产生:NADH、FADH2
它们本质上:携带高能电子
随后进入电子传递链。
8.2 电子流动顺序
图中:NADH脱氢酶→辅酶Q→细胞色素还原酶→细胞色素C氧化酶→ATP酶
即:电子传递链复合体Ⅰ→Ⅳ→Ⅴ
8.3 为什么能产生ATP
电子传递时:复合体把H+泵到膜间隙。
形成:质子梯度
随后:H+经ATP合酶回流。
驱动:ADP + Pi → ATP
8.4 氧的重要性
最终:电子必须交给氧。
形成:H2O
因此:氧是最终电子受体。
没有氧:电子传递链停止,ATP大量下降。
9. 整张图最核心的逻辑
可以压缩成一句总代谢逻辑:
碳水:
葡萄糖→ 丙酮酸→ 乙酰辅酶A→ TCA循环→ NADH/FADH2→ 电子传递链→ ATP
脂肪:
脂肪酸→ β氧化→ 乙酰辅酶A→ TCA循环→ 电子传递链→ ATP
蛋白质:
氨基酸→ 脱氨基→ 丙酮酸/乙酰辅酶A/TCA中间体→ TCA循环→ ATP
10. 最适合记忆的“总代谢框架”
建议按这条主线背:
第一步:三大营养素先拆解
糖 → 丙酮酸
脂肪 → 脂肪酸+甘油
蛋白 → 氨基酸
第二步:汇入乙酰辅酶A
这是总代谢交汇点。
第三步:进入TCA循环
产生:NADH、FADH2
第四步:进入电子传递链
最终生成:ATP、H2O、CO2
11. 这张图真正的核心理解
真正最重要的不是死记路线,而是理解:“能量代谢本质是电子转移”
整个过程本质上:
1. 三大营养素不断被氧化
2. 电子被转移给NAD+/FAD
3. 形成NADH/FADH2
4. 电子进入电子传递链
5. 最终推动ATP生成
因此:NADH/FADH2才是真正的“能量携带者”,ATP只是最终通用货币。
营养物质代谢总图的重要性:
实际上,这张图已经接近:“人体营养代谢总地图”
很多营养学、运动营养学、临床营养学、减脂增肌、疲劳、代谢疾病的问题,本质上都能回到这张图解释。
因为绝大多数问题最终都绕不开:
1. 底物从哪里来
2. 进入哪条代谢通路
3. 是否能进入线粒体
4. 是否能进入TCA循环
5. NADH/FADH2能否正常产生
6. ATP能否正常生成
7. 哪一步被限制
下面按逻辑系统展开。
1. 为什么“碳水是高强度运动核心能源”
因为图里:
葡萄糖→ 糖酵解→ 丙酮酸→ ATP生成速度快
而脂肪:
脂肪酸→ β氧化→ TCA→ 电子传递链
步骤更长。
所以:糖供能快、脂肪供能慢
因此:冲刺、HIIT、大重量训练高度依赖糖原。
而:低强度慢跑、长时间步行更偏脂肪氧化。
2. 为什么“脂肪燃烧离不开碳水”
这是经典问题。
图里核心:乙酰辅酶A必须和草酰乙酸结合
而草酰乙酸大量来自:葡萄糖代谢。
因此缺碳水时:草酰乙酸不足、TCA循环下降、乙酰辅酶A堆积
于是:转向酮体生成
这就是:“脂肪在糖的火焰中燃烧”。
3. 为什么极低碳会产生酮体
图中:
脂肪酸→ β氧化→ 大量乙酰辅酶A
但:草酰乙酸不足。
结果:乙酰辅酶A无法全部进入TCA。
于是肝脏:合成酮体
包括:乙酰乙酸、β羟丁酸、丙酮
4. 为什么糖原储量有限但脂肪储量巨大
因为:
图中糖原属于:有限快速储能
人体糖原:肝糖原约80~120g、肌糖原约300~600g,总热量很有限。
而脂肪:通过甘油三酯形式储存。
能量密度:糖:4 kcal/g,脂肪:9 kcal/g
因此:即使瘦人也有数万大卡脂肪储备。
5. 为什么长时间运动会“撞墙”
图里可以直接解释。
开始:肌糖原 → 糖酵解 → 快速ATP
但长时间后:糖原耗尽。
只能:脂肪酸 → β氧化
问题:脂肪供能速度慢。
于是:配速下降、大脑供糖不足、疲劳感暴增
即:撞墙(hitting the wall)
6. 为什么补糖能提升耐力表现
因为补糖:
1. 维持血糖
2. 节约肝糖原
3. 维持草酰乙酸
4. 维持TCA循环通量
结果:脂肪氧化效率也能维持。
7. 为什么乳酸不是“废物”
图中:丙酮酸⇄乳酸
说明乳酸是:可逆代谢物
乳酸可以:回肝糖异生(Cori循环)、被心肌氧化、被慢肌重新利用
所以乳酸本质是:临时碳源转运形式,而不是单纯“代谢垃圾”。
8. 为什么缺氧时乳酸增加
因为没有氧:电子传递链停滞。
NADH无法氧化回NAD+。
于是:丙酮酸 → 乳酸,借此再生NAD+。
否则糖酵解无法继续。
9. 为什么维生素B族缺乏会疲劳
图中大量标注:B1、B6、B12、泛酸、生物素
说明它们本质上:是代谢辅酶
比如B1缺乏,PDH活性下降:丙酮酸难变乙酰辅酶A。
结果:ATP下降、乳酸上升、疲劳
B2/B3
参与:FAD、NAD+
本质上:参与电子传递。
泛酸(B5)
参与:辅酶A形成。
10. 为什么缺镁容易疲劳和抽筋
图中多处写:Mg
因为Mg²⁺参与:几乎所有ATP相关反应
实际上细胞内真正活跃形式是:Mg-ATP
因此缺镁:ATP利用下降、神经肌肉兴奋异常、容易抽筋、易疲劳
11. 为什么线粒体决定耐力
图中最后:电子传递链→ATP,都在线粒体。
因此线粒体越多:β氧化越强、TCA越强、有氧能力越强
所以耐力训练本质:提高线粒体密度
12. 为什么左旋肉碱和脂肪代谢有关
图中脂肪酸旁写:左旋肉碱
因为长链脂肪酸进入线粒体必须靠:肉碱穿梭系统
所以肉碱不足时:脂肪氧化下降。
13. 为什么糖尿病会产生酮症酸中毒
核心逻辑:缺胰岛素 →葡萄糖进不了细胞 →细胞“以为自己缺糖”
于是大量脂肪分解:脂肪酸→ β氧化→ 乙酰辅酶A暴增→ 酮体暴增
最终:酮症酸中毒
14. 为什么饥饿时会掉肌肉
因为图中:氨基酸→ 丙酮酸/草酰乙酸
说明氨基酸可以:糖异生
空腹时为了维持血糖身体会:分解肌肉蛋白。
15. 为什么高蛋白饮食可能增加尿素负担
图里:氨基酸先脱氨基,脱下来的NH2:有毒。
必须:尿素循环,转成尿素排出。
因此高蛋白会增加:肝脏尿素循环负担、肾脏排泄负担
16. 为什么酒精容易导致脂肪肝
酒精代谢大量产生NADH。
导致:NADH/NAD+比例升高
于是图中的多个步骤被抑制:β氧化下降、TCA下降,脂肪酸无法正常氧化。
于是:甘油三酯堆积形成脂肪肝。
17. 为什么熬夜后更容易胖
部分机制也能回到这张图。
熬夜:胰岛素敏感性下降、儿茶酚胺紊乱、皮质醇升高
结果糖脂代谢调节异常,包括:糖原调节差、脂肪氧化下降、饥饿感增加
18. 为什么有氧减脂效率高于纯静息
因为运动时:AMP↑→ 促进脂肪氧化
同时:线粒体通量提高。
即更多脂肪酸进入:β氧化 → TCA → ETC。
19. 为什么高强度运动后EPOC升高
运动后需要:补糖原、恢复ATP、恢复PCr、清除乳酸
这些都需要:线粒体持续氧化
因此:运动后耗氧增加。
20. 为什么“减脂不等于减重”
因为体重包括:水、糖原、肌肉、脂肪、消化道内容物
而图中:糖原与水高度绑定,1g糖原约结合3g水。
因此低碳初期掉体重:
很多是:糖原+水,不一定是脂肪。
21. 为什么甲状腺激素影响基础代谢
因为甲状腺激素提高:Na/K泵活性、线粒体活性、氧耗、ATP周转
即:加速图中几乎所有代谢流程。
22. 为什么缺铁会疲劳
电子传递链中:细胞色素、Fe-S蛋白都需要铁。
缺铁:电子传递效率下降,ATP下降。
23. 为什么心肌更偏爱脂肪
因为:心肌线粒体极其丰富。
善于:β氧化。
因此静息状态下:心肌大量使用脂肪酸。
24. 为什么癌细胞偏好糖酵解(Warburg效应)
即使有氧:癌细胞也偏糖酵解。
原因包括:快速供ATP、提供合成原料、适应缺氧环境
因此图中的:葡萄糖 → 丙酮酸 → 乳酸会异常活跃。
25. 为什么“总代谢图”几乎是营养学底层地图
因为几乎所有问题都能归结成:
1. 底物来源问题
糖、脂肪、氨基酸谁在供能?
2. 通路问题
糖酵解?β氧化?糖异生?TCA?
哪条占主导?
3. 辅酶问题
B族、Mg、铁、肉碱是否足够?
4. 线粒体问题
电子传递链是否正常?
5. 激素调控问题
胰岛素、胰高血糖素、肾上腺素、甲状腺激素、皮质醇在推动哪条通路?
所以:真正理解这张图后,很多营养学知识会从“碎片记忆”变成“系统推导”,这也是运动营养、临床营养、生化、内分泌最终会汇合到代谢网络的原因。
氨基酸、尿素和糖异生
这是运动营养学中最容易混淆的一部分,因为涉及氨基酸代谢、糖异生和尿素循环三个过程。实际上,只要抓住一个原则,就很容易理解:氨基酸不能直接变成葡萄糖,它必须先去掉氨基(NH₂),剩下的碳骨架才能进入能量代谢。
下面按照身体真实发生的顺序梳理。
一、先认识氨基酸的组成
每个氨基酸都可以看成由两部分组成:氨基酸——氨基(NH₂)和碳骨架
例如最简单的甘氨酸:NH₂-CH₂-COOH
其中:NH₂就是氨基,后面的碳链就是碳骨架
以后所有代谢都围绕这两部分分别进行。
二、为什么要脱氨基?
身体真正需要供能的是:碳骨架,而不是:氨基(NH₂)
因为:葡萄糖没有氮,脂肪没有氮,ATP也没有氮
所以:如果要把氨基酸变成能量,就必须先把氮去掉。
因此第一步就是:氨基酸→脱氨基→ NH₂ + 碳骨架
三、脱下来的NH₂去哪了?
这里很多教材容易讲乱。
实际上:NH₂不会在血液里到处跑。
因为:游离氨(NH₃)有毒。
尤其:对脑细胞毒性很强。
所以身体马上处理它。
主要过程:氨基酸→脱氨基→ NH₃(氨)→肝脏→尿素循环→尿素→肾脏→尿液
所以:尿素里的氮,来源就是氨基酸上的NH₂。
四、碳骨架去哪了?
脱氨以后留下的是:碳骨架
这个碳骨架可以变成很多东西。
例如:碳骨架——丙酮酸、草酰乙酸、α-酮戊二酸、琥珀酰辅酶A、延胡索酸、乙酰辅酶A
也就是说:它们全部进入你那张总代谢图。
所以:蛋白质最终也是进入TCA循环供能。
五、哪些可以变成葡萄糖?
这就是:糖异生(Gluconeogenesis)
例如:氨基酸→脱氨基→碳骨架→丙酮酸→葡萄糖
或者:氨基酸→草酰乙酸→ PEP→……→葡萄糖
所以真正变成葡萄糖的是:碳骨架,不是:NH₂
六、为什么丙氨酸最重要?
因为丙氨酸就是:肌肉运输氮最主要的方式。
它连接了:肌肉、肝脏、葡萄糖、尿素
所以教材都会重点讲。
七、丙氨酸循环(葡萄糖-丙氨酸循环)
这是最重要的一条路线,建议直接记住。
第一步:肌肉运动
运动时肌肉分解蛋白,产生各种氨基酸,这些氨基酸不断脱氨,于是NH₂越来越多但是不能让NH₃在肌肉堆积。
怎么办?身体想了一个办法。
第二步:把NH₂交给丙酮酸
肌肉糖酵解一直产生:葡萄糖→丙酮酸,于是:把NH₂接到丙酮酸上。
形成:丙酮酸+NH₂→丙氨酸
所以:丙氨酸就是”携带氮的丙酮酸”。
这是为什么运动后:丙氨酸浓度会上升。
第三步:丙氨酸进入血液
于是:肌肉→丙氨酸→血液→肝脏
它把:碳、氮一起运过去。
第四步:肝脏拆开丙氨酸
到了肝脏重新变成:丙氨酸→丙酮酸+NH₂,于是两条路开始了。
第一条路:NH₂→尿素循环→尿素→肾脏排尿
第二条路:丙酮酸→糖异生→葡萄糖→重新回到血液→肌肉
于是形成一个循环。
八、完整流程图
肌肉:蛋白质→氨基酸→脱氨基→ NH₂→接到丙酮酸→丙氨酸→血液→肝脏→拆开
- →NH₂→尿素循环→尿素→尿液
- →丙酮酸→糖异生→葡萄糖→回肌肉
这就是:葡萄糖-丙氨酸循环(Glucose-Alanine Cycle)
九、为什么身体不用NH₃直接运输?
因为NH₃(氨)毒性太强,所以身体把它包装起来。
主要有两种运输方式:
第一种:谷氨酰胺
运输到:肝脏、肾脏,这是全身最常见。
第二种:丙氨酸
主要:肌肉→肝脏,这是运动营养最重要的一条路线。
十、肝脏到底承担了什么角色?
肝脏其实同时承担两项工作:
第一项:解毒
NH₂→ NH₃→尿素循环→尿素
作用:把有毒的氨变成无毒的尿素。
第二项:造糖
丙酮酸→糖异生→葡萄糖
作用:维持血糖,为肌肉和大脑提供燃料。
十一、最后用一句话串起来
可以把整个过程概括为:肌肉在运动或饥饿时分解蛋白质,产生的氨基酸先脱去氨基,氨基暂时转移到丙酮酸形成丙氨酸,经血液运输到肝脏;肝脏再将丙氨酸分解,氨基进入尿素循环生成尿素并经肾脏排出,剩余的碳骨架(丙酮酸)则通过糖异生重新合成葡萄糖,释放回血液供肌肉再次利用。
因此,它们之间的关系可以用一句最简洁的话表示:氨基酸 →(脱氨基)→ NH₂(在肝脏生成尿素排出) + 碳骨架(在肝脏可生成葡萄糖或进入三羧酸循环供能);丙氨酸则是肌肉把氮安全运送到肝脏的主要运输载体,也是连接蛋白质代谢、尿素循环和糖异生的关键中间体。
NH3、NH2、NH4⁺
严格来说,氨基酸脱氨基后释放的是 NH4⁺(铵离子),而不是 NH2 或 NH3。不过根据教材、反应条件和pH不同,常常会看到写成”NH3(氨)”,因此需要区分这几个概念。
1. NH2、NH3和NH4⁺分别是什么?
NH2——氨基(Amino group)
氨基酸中的氨基通常写作:—NH2
例如:甘氨酸NH2—CH2—COOH
这里的NH2并不是游离存在,而是共价连接在碳原子上的官能团。
因此:NH2不是一种游离物质,而是氨基酸分子的一部分。
实际上,在人体生理pH(约7.4)下,氨基酸的氨基更多是—NH3⁺形式,而不是中性的—NH2。
例如甘氨酸在体内主要存在为:⁺H3N—CH2—COO⁻,即两性离子形式。
2. NH3是什么?
NH3叫:氨(Ammonia)
结构:
H
|
H —— N —— H
它是一种:小分子、无电荷、可自由扩散、有毒,它可以离开细胞膜。
3. NH4⁺是什么?
NH4⁺叫:铵离子(Ammonium)
它来自:NH3 + H⁺ ⇌ NH4⁺
由于人体pH约7.4,而这个反应的pKa约为9.25,因此在人体内:绝大多数(约98%以上)都是NH4⁺,只有不到2%是NH3。
所以临床上说:“血氨升高”
真正存在的大部分其实是:NH4⁺
只是历史习惯上统称:Ammonia(氨)
4. 氨基酸脱氨基到底释放什么?
以谷氨酸氧化脱氨基为例:谷氨酸→谷氨酸脱氢酶(GDH)→α-酮戊二酸、NH4⁺、NADH
因此:真正的反应产物是NH4⁺。
很多教材为了简化,会写:谷氨酸→α-酮戊二酸、NH3
这主要是因为:NH3和NH4⁺始终处于平衡:NH3 + H⁺ ⇌ NH4⁺
教材通常把两者统称:“氨”
5. 为什么很多教材写NH3?
原因有两个。
原因1:历史习惯
生物化学中:“Free ammonia”,一般都写:NH3
实际上表示的是:NH3/NH4⁺这一整个体系。
原因2:反应方程式方便
例如尿素循环第一步:NH3→氨甲酰磷酸→进入尿素循环
实际上进入线粒体的是:NH4⁺
只是书写:NH3更简单。
6. NH2会不会直接被释放?
不会,例如谷氨酸:
NH2
|
HOOC-CH2-CH2-CH-COOH
脱氨以后并不是:NH2→掉下来,而是经过:脱去电子、与水反应、接受质子
最终形成:NH4⁺
所以:游离NH2几乎不会在生物体中稳定存在。
因为:NH2(氨基自由基或氨基阴离子等形式)都极不稳定。
7. 为什么血氨会有毒?
这里还有一个容易混淆的点,虽然血液中大多数是:NH4⁺
但真正容易穿过血脑屏障的是:NH3
因为:NH3没有电荷。
进入脑组织后又变成:NH4⁺
于是干扰:神经递质代谢、星形胶质细胞功能、渗透压
最终导致:肝性脑病、意识障碍、昏迷
因此:毒性更多来自NH3能够自由扩散,而体内实际储存形式主要是NH4⁺。
总结:可以用下面这张表来区分三者:
| 形式 | 名称 | 是否游离存在 | 生理意义 |
| —NH2(或体内多为—NH3⁺) | 氨基 | 否,是氨基酸上的官能团 | 构成氨基酸和蛋白质 |
| NH3 | 氨(Ammonia) | 是,但在体内比例很低 | 可扩散,是氨毒性的主要扩散形式 |
| NH4⁺ | 铵离子(Ammonium) | 是,体内主要存在形式 | 脱氨反应的主要产物,进入尿素循环前的主要形式 |
因此:
1. 氨基酸脱氨基后,严格来说形成的是NH4⁺(铵离子);很多教材为了简化写成NH3,两者在体液中处于可逆平衡。
2. NH3可以认为是氨的游离、未带电形式,而不是“氨基”的游离形式。氨基(—NH2)是官能团,脱氨后不会以游离NH2的形式存在。
脂肪酸为什么不能像甘油一样最后形成丙酮酸,而是需要氧化成乙酰辅酶A?
答案其实就一句话:因为脂肪酸的碳链结构决定了它只能每次切下2个碳(乙酰辅酶A),而人体没有酶能把乙酰辅酶A重新合成丙酮酸。
一、先比较甘油和脂肪酸的结构
一个甘油三酯可以拆成:甘油三酯→1个甘油+3个脂肪酸
但是这两部分长得完全不同。
甘油(3个碳)结构可以简单理解为:
HO-CH₂
|
HO-CH
|
HO-CH₂
特点:只有3个碳,每个碳都已经连着氧(OH),所以它本身就很像糖。
因此甘油经过两三步反应,就能变成:甘油→甘油-3-磷酸→磷酸二羟丙酮(DHAP)→三碳糖→糖酵解→丙酮酸
所以:甘油其实就是一个”长得很像葡萄糖中间产物”的小分子。
脂肪酸,例如棕榈酸:CH₃-(CH₂)₁₄-COOH
特点:十六个碳,几乎全是C-C键,几乎没有氧,它就是一根很长很长的碳链。
例如:●—●—●—●—●—●—●—●—●—●—●—●—●—●—●—●
问题来了:这么长的碳链,身体应该:一次切3个碳?一次切5个碳?还是一次切2个碳?
答案是:一次切2个碳。
二、为什么一定切2个碳?
这不是人体”故意”这样设计,而是:β氧化酶只能完成这种反应。
β氧化四步循环:
1. 脱氢
2. 加水
3. 再脱氢
4. 硫解
每完成一次就切掉:——●●,也就是:2个碳。
形成:乙酰辅酶A
例如16碳:16→14 + 乙酰辅酶A→12 + 乙酰辅酶A→10 + 乙酰辅酶A
一直切,最后全部变成:8个乙酰辅酶A。
三、为什么不能切成3个碳(丙酮酸)?
这是很多人第一次都会想到的问题,实际上:人体根本没有这种酶。
也就是说没有一种酶能够:脂肪酸→一次切3个碳→丙酮酸
整个生物进化过程中,动物细胞选择了:稳定地切2个碳。
原因包括:效率高、能量回收最多、酶结构稳定
因此:动物一直保留了β氧化。
四、那乙酰辅酶A为什么不能再变成丙酮酸?
这里才是真正关键。
很多人会觉得:丙酮酸→乙酰辅酶A,既然能这样,是不是也能:乙酰辅酶A→丙酮酸
答案:不能。
原因:这一步:丙酮酸→乙酰辅酶A
发生了:脱羧,也就是:丢掉一个CO₂。
例如丙酮酸:3个碳,变成:乙酰辅酶A,2个碳+CO₂,这个CO₂已经排出去了。
因此少掉的那个碳回不来了,所以这是一个:不可逆反应。
五、为什么人体没有办法把乙酰辅酶A重新变成葡萄糖?
这里就是营养学最经典的一句话:脂肪不能变糖。
原因就是糖异生需要:丙酮酸或者草酰乙酸
但是:乙酰辅酶A进入TCA以后:
第一步:乙酰辅酶A(2C)+草酰乙酸(4C)→柠檬酸(6C)
随后循环中又放掉:2个CO₂,最后又回到:草酰乙酸(4C)
注意:进入2个碳,出去2个CO₂。
所以:没有任何净增加。
也就是说:乙酰辅酶A虽然进入了TCA,却不能增加草酰乙酸。
因此:不能用于糖异生。
六、那为什么植物可以做到?
这里有一个特别有趣的知识。
植物、酵母和很多细菌有:乙醛酸循环(Glyoxylate Cycle)
它绕过了:TCA里面两个脱羧步骤。
这样乙酰辅酶A:最终真的能够变成:草酰乙酸→葡萄糖
所以植物可以:脂肪→糖
例如:种子发芽,开始没有叶子,不能光合作用。怎么办?
就是:烧脂肪,变成葡萄糖,供幼苗生长。
但是:人体没有乙醛酸循环,所以:人体不能做到。
七、有没有例外?
严格来说:有。
因为:甘油属于脂肪的一部分。
所以甘油:甘油→DHAP→葡萄糖
因此:脂肪中的甘油可以变糖。
而脂肪酸:脂肪酸→乙酰辅酶A×不能净生成葡萄糖
所以营养学中常说:“脂肪不能变糖”并不严谨,更准确的说法是:“脂肪酸不能净合成葡萄糖,而甘油可以参与糖异生。”
八、最后用一张图总结整个逻辑
甘油三酯
│ │
甘油 脂肪酸
│ │
↓ ↓
DHAP β氧化
↓ ↓
糖酵解 乙酰辅酶A
↓ ↓
丙酮酸 TCA循环
↓ ↓
葡萄糖 ATP
│
√ 可以糖异生
因此,甘油和脂肪酸虽然都来自甘油三酯,但它们进入的是两条完全不同的代谢路线:甘油因为本身就是一个三碳、含氧较多的小分子,可以直接接入糖代谢中间产物(DHAP),最终生成丙酮酸甚至葡萄糖;而脂肪酸是一条高度还原的长碳链,只能通过β氧化每次切下2个碳生成乙酰辅酶A,而乙酰辅酶A进入三羧酸循环后没有净生成草酰乙酸,因此不能逆向合成葡萄糖。这也是”甘油能变糖,而脂肪酸基本不能变糖”的生化本质。
丙氨酸和氨基酸的转换
丙氨酸(Alanine)能不能形成其他氨基酸?
答案是:可以,但通常不是直接变,而是先经过转氨基作用形成谷氨酸,再由谷氨酸把氨基转移给其他酮酸,最终生成其他氨基酸。
这里要先把几个容易混淆的概念分开。
一、丙氨酸本身就是一种氨基酸
丙氨酸(Alanine)的结构是:NH₂-CH(CH₃)-COOH,所以它已经是20种常见氨基酸中的一种。
因此:丙氨酸不能”形成氨基酸”,因为它自己就是氨基酸。
真正的问题应该是:丙氨酸能不能变成其他氨基酸?
答案是可以。
二、最重要的一步:丙氨酸 ↔ 丙酮酸
这是一个可逆反应。
丙氨酸 ⇄ 丙酮酸
催化酶:丙氨酸氨基转移酶(ALT)
反应实际上不是简单地去掉氨基,而是:丙氨酸+α-酮戊二酸→丙酮酸+谷氨酸
这里发生的是:转氨基作用(Transamination),不是脱氨基。
三、为什么会生成谷氨酸?
因为身体不会让NH₂在细胞里自由存在。
所以:丙氨酸上的NH₂不会直接掉下来。
而是交给:α-酮戊二酸
于是:α-酮戊二酸→谷氨酸
所以谷氨酸成为:人体最大的氨基”中转站”。
几乎所有氨基酸最后都会把氨基集中到谷氨酸。
四、谷氨酸再生成其他氨基酸
例如:谷氨酸可以把NH₂再交给其他酮酸。
例如:草酰乙酸+谷氨酸→天冬氨酸+α-酮戊二酸
于是:天冬氨酸生成。
再例如:丙酮酸+谷氨酸→丙氨酸+α-酮戊二酸
所以:反应完全可以反过来。
五、为什么运动营养里总提丙氨酸?
因为:丙氨酸不仅是氨基酸。
它还是:肌肉运输氮最重要的工具。
例如运动时:肌肉蛋白→氨基酸→NH₂,肌肉不会直接把NH₃送进血液,而是:丙酮酸+NH₂→丙氨酸
然后:丙氨酸→血液→肝脏
到了肝脏:丙氨酸→丙酮酸+NH₂
于是:NH₂进入尿素循环,丙酮酸用于糖异生。
六、所以可以把它们的关系记成一句话
丙氨酸⇄丙酮酸⇄葡萄糖(糖异生)
丙氨酸⇄谷氨酸⇄其他非必需氨基酸
其中:丙氨酸和丙酮酸连接了蛋白质代谢与糖代谢,谷氨酸连接了各种氨基酸之间的氮代谢,肝脏则负责把丙氨酸带来的氮转化为尿素,同时把丙酮酸重新合成为葡萄糖。
最后总结一个容易记忆的框架可以把这三个分子的角色记住:
| 分子 | 主要作用 | 比喻 |
| 丙酮酸 | 糖代谢枢纽 | 能量十字路口 |
| 丙氨酸 | 肌肉运输氮的载体 | “运氮货车” |
| 谷氨酸 | 全身氨基转移中心 | “氨基中转站” |
很多教材把这三者混在一起讲,所以容易混淆。实际上,只要记住丙酮酸负责碳骨架,丙氨酸负责运输氮,谷氨酸负责分配氨基,整个氨基酸代谢网络就会清晰很多。
三大营养素的转换关系
下面这份总结是运动营养学和生物化学中最准确、最容易记忆的版本。我将”葡萄糖也可以形成甘油”补充进去,同时区分了直接转化和需要经过代谢中间体转化。
三大营养素相互转化总图:
葡萄糖
↙ ↓ ↘
非必需氨基酸 甘油 脂肪酸
↘ ↓ ↙
甘油三酯
但是,这张图还不够完整,因为真正参与代谢的是甘油和脂肪酸,而不是整个甘油三酯。
最准确的转化关系表:
| 来源 | 葡萄糖 | 氨基酸 | 甘油 | 脂肪酸 | 甘油三酯 |
| 葡萄糖 | √ | √(仅非必需氨基酸) | √ | √ | √ |
| 氨基酸 | √(多数生糖氨基酸) | √ | ×(无直接途径) | √(生酮氨基酸可形成脂肪酸) | √ |
| 甘油 | √ | 间接可形成非必需氨基酸 | √ | × | √ |
| 脂肪酸 | ×(人体不能净生成葡萄糖) | × | × | √ | √ |
一、葡萄糖可以变成什么?
1、葡萄糖 → 非必需氨基酸(√)
例如:葡萄糖→丙酮酸→丙氨酸或葡萄糖→草酰乙酸→天冬氨酸
但是:必需氨基酸不能合成。
2、葡萄糖 → 甘油(√)
真正过程:葡萄糖→DHAP→甘油-3-磷酸→甘油
注意:脂肪细胞真正利用的是:甘油-3-磷酸。
3、葡萄糖 → 脂肪酸(√)
葡萄糖→丙酮酸→乙酰辅酶A→脂肪酸
4、葡萄糖 → 甘油三酯(√)
实际上需要:葡萄糖→甘油-3-磷酸+脂肪酸→甘油三酯
二、蛋白质(氨基酸)可以变成什么?
首先:蛋白质→氨基酸→脱氨基
留下:碳骨架。
1、氨基酸 → 葡萄糖(√)
多数氨基酸:氨基酸→丙酮酸或草酰乙酸→糖异生→葡萄糖
因此:多数氨基酸属于:生糖氨基酸。
2、氨基酸 → 脂肪酸(√)
部分氨基酸:氨基酸→乙酰辅酶A→脂肪酸
例如:亮氨酸。
3、氨基酸 → 甘油(×)
人体没有:氨基酸→甘油,这一条直接代谢途径。
虽然理论上可以先变成葡萄糖,再经DHAP生成甘油,但这属于间接转化,不是直接代谢路线。
4、氨基酸 → 甘油三酯(√)
因为:既可以形成脂肪酸,又可以通过糖异生产生葡萄糖,进一步生成甘油-3-磷酸。
最终:脂肪酸+甘油-3-磷酸→甘油三酯
三、甘油可以变成什么?
甘油属于:三碳化合物。
进入:甘油→甘油-3-磷酸→DHAP
然后:
1、甘油 → 葡萄糖(√)
DHAP→糖异生→葡萄糖
2、甘油 → 甘油三酯(√)
甘油→甘油-3-磷酸+脂肪酸→甘油三酯
3、甘油 → 氨基酸(间接)
严格来说:
没有:甘油→氨基酸直接反应。
但是:甘油→DHAP→丙酮酸→丙氨酸
因此:甘油可以间接参与某些非必需氨基酸的合成。
四、脂肪酸可以变成什么?
脂肪酸:
只能:脂肪酸→β氧化→乙酰辅酶A
然后:
1、脂肪酸 → ATP(√)
进入:TCA循环。
2、脂肪酸 → 酮体(√)
尤其:低碳、饥饿、糖尿病时。
3、脂肪酸 → 甘油三酯(√)
重新酯化:脂肪酸+甘油-3-磷酸→甘油三酯
4、脂肪酸 → 葡萄糖(×)
这是最重要的限制。
原因:脂肪酸→乙酰辅酶A × 不能变成丙酮酸
人体没有:乙醛酸循环。
因此:乙酰辅酶A不能净生成草酰乙酸,所以不能糖异生。
五、最经典的一张总结图
葡萄糖
↙ ↓ ↘
非必需氨基酸 甘油 脂肪酸
↑ ↓ ↑
│ │ │
└────甘油三酯──────┘
真正的代谢路线是:
葡萄糖:
→ 非必需氨基酸 √
→ 甘油 √
→ 脂肪酸 √
→ 甘油三酯 √
氨基酸:
→ 葡萄糖(多数) √
→ 脂肪酸(部分) √
→ 甘油 ×(无直接途径)
→ 甘油三酯 √
甘油:
→ 葡萄糖 √
→ 非必需氨基酸(间接)√
→ 甘油三酯 √
脂肪酸:
→ ATP √
→ 酮体 √
→ 甘油三酯 √
→ 葡萄糖 ×
六、最后记住运动营养学最核心的六句话
1. 葡萄糖可以变成非必需氨基酸。
2. 葡萄糖可以变成甘油,也可以变成脂肪酸,因此可以合成甘油三酯。
3. 多数氨基酸脱氨后可以变成葡萄糖,部分还能变成脂肪酸,因此蛋白质既能生糖,也能生脂。
4. 甘油可以进入糖异生,因此可以生成葡萄糖,也可作为甘油三酯的骨架。
5. 脂肪酸只能经β氧化生成乙酰辅酶A,用于供能、合成酮体或重新合成脂肪,不能净生成葡萄糖。
6. 真正不能变成葡萄糖的是脂肪酸,而不是整个甘油三酯;甘油三酯中的甘油是可以生成葡萄糖的。
七十三、瓦博格效应
1. 什么叫“癌细胞偏好糖酵解”
这是著名的:Warburg效应(瓦博格效应)
意思是:很多癌细胞即使氧气充足,也依然大量使用糖酵解,并产生乳酸。
正常情况下:
有氧环境里:葡萄糖→ 丙酮酸→ 乙酰辅酶A→ TCA循环→ 电子传递链,ATP产量高。
而癌细胞却经常:葡萄糖→ 丙酮酸→ 乳酸,即使有氧也这样。
这叫:有氧糖酵解
2. 这件事为什么反常
因为:糖酵解效率其实很低。
糖酵解,1个葡萄糖:约2 ATP
完全有氧氧化,1个葡萄糖:约30~32 ATP
所以看起来:癌细胞像在“浪费葡萄糖”。
但实际上:癌细胞追求的并不是“单位葡萄糖效率最大化”。
而是:“快速增殖总效率最大化”,这是核心。
3. 癌细胞为什么喜欢糖酵解
原因很多。
3.1 糖酵解速度极快
虽然效率低,但:速度非常快
癌细胞增殖速度惊人,它更需要:快速ATP、快速代谢流量,而不是:“省糖”。
有点像:涡轮小发动机高转速而不是:慢速省油柴油机
3.2 糖酵解能提供“合成原料”
这是最重要原因之一。
癌细胞不仅需要ATP。
还需要:核酸、脂质、蛋白质、细胞膜,因为它在疯狂分裂。
而糖酵解中间产物可以分流出去,用于:合成核苷酸、合成脂肪酸、合成氨基酸
所以癌细胞真正想要的是:“生物合成原料”,不只是ATP。
3.3 适应缺氧环境
肿瘤内部:经常供血差,会缺氧。
于是提前强化糖酵解:即使缺氧也能活。
这是适应性优势。
3.4 乳酸能帮助肿瘤微环境
癌细胞大量产乳酸,导致:肿瘤局部酸化
这可能:抑制免疫细胞、促进侵袭、促进转移、促进新生血管形成,所以乳酸不只是“废物”。
它可能是:肿瘤生态工具
3.5 线粒体并非完全坏掉
过去有人误以为:癌细胞不用线粒体,其实不是。
大多数癌细胞:仍然使用线粒体
只是:糖酵解比例异常升高。
4. 为什么PET-CT能发现肿瘤
因为,癌细胞:摄糖量很高
PET-CT使用:放射性葡萄糖类似物:FDG,肿瘤会疯狂摄取。
于是显像变亮。
本质上就是利用了:Warburg效应
5. 这是否意味着“糖喂养癌细胞”
这是最容易被误解的问题。
答案:“部分对,但不能简单化”
因为:正常细胞也需要糖。
尤其:大脑、红细胞、免疫细胞都依赖葡萄糖。
所以:不是“吃糖=得癌”
也不是:“断糖=饿死癌细胞”
因为人体即使不吃糖也会:糖异生维持血糖。
6. 那为什么高糖饮食仍可能增加癌症风险
注意:这里真正危险的往往不是“糖本身”。
而是:长期高胰岛素 + 肥胖 + 慢性炎症 + 代谢异常
6.1 高胰岛素环境
长期高糖高热量:→ 胰岛素长期升高,而胰岛素不仅降糖。
它还是:生长信号
同时:IGF-1也可能升高。
这些可能促进:细胞增殖、抑制凋亡
6.2 肥胖与慢性炎症
脂肪组织不是“死肉”,它会分泌:炎症因子、雌激素、瘦素等
长期:可能促进肿瘤环境形成。
6.3 内脏脂肪与癌症关系更强
尤其:胰腺癌、结直肠癌、肝癌、乳腺癌与胰岛素抵抗、内脏脂肪关系明显。
7. 日常生活应该怎么理解这个问题
真正重要的不是:“彻底断糖”
而是:避免长期代谢异常
8. 实际生活中的关键策略
8.1 控制长期肥胖
这是最重要因素之一。
尤其:内脏脂肪比单纯体重更关键。
8.2 提高胰岛素敏感性
核心措施:
1. 规律运动
2. 控制总热量
3. 保持肌肉量
4. 保证睡眠
5. 避免长期高糖高加工饮食
8.3 运动非常重要
因为运动会:提高GLUT4活性,肌肉更容易摄糖。
降低高血糖。
提高线粒体功能
改善代谢灵活性。
降低慢性炎症,尤其规律有氧。
降低胰岛素抵抗,这是关键。
9. 是否应该极低碳/生酮来“抗癌”
这个问题目前:证据并不充分
原因:某些肿瘤可能更依赖葡萄糖
理论上:生酮可能限制其代谢。
但很多癌细胞代谢非常灵活,它们也可能使用:谷氨酰胺、脂肪酸、酮体
癌症患者本身容易营养不良,过度限制碳水,可能:掉肌肉、免疫下降、恶病质加重
因此:不能简单推广。
10. 运动方面怎么注意
真正有价值的是:长期规律运动
而不是:“某种特殊运动抗癌”。
11. 哪类运动最有价值
最佳是:有氧 + 抗阻结合
有氧改善:胰岛素敏感性、线粒体、心肺、炎症状态
抗阻提高:肌肉量、GLUT4储备、基础代谢、糖储存能力
肌肉本身就是:巨大的葡萄糖缓冲池
12. 最核心的现实结论
目前最可靠的抗癌代谢策略不是:断糖、极端饮食、神奇补剂
而是:
1. 维持正常体脂
尤其减少内脏脂肪。
2. 提高胰岛素敏感性
避免长期高胰岛素环境。
3. 保持规律运动
尤其长期坚持。
4. 保持肌肉量
肌肉是重要代谢器官。
5. 避免长期慢性炎症
包括:熬夜、肥胖、吸烟、过量酒精、长期高加工饮食
13. 从总代谢图角度一句话总结
癌细胞的问题不只是:“吃糖多”
更本质是:“代谢调控失衡 + 异常增殖程序 + 微环境改变”
Warburg效应只是:癌细胞代谢重编程中的一个表现。
七十四、神经系统简析
一、整体框架
神经系统:
中枢神经系统(CNS):大脑、脊髓
周围神经系统(PNS):躯体神经系统和自主神经系统
自主神经系统(ANS):交感神经、副交感神经、肠神经系统
中枢神经系统 = “指挥中心”
周围神经系统 = “连接线路”
自主神经系统 = “自动维持生命系统”
二、中枢神经系统(CNS)
1. 包含什么
大脑、脊髓
2. 核心作用
它相当于:“中央处理器(CPU)”
负责:
| 功能 | 举例 |
| 感觉整合 | 疼痛、视觉、听觉 |
| 运动控制 | 行走、说话 |
| 思维 | 逻辑、学习 |
| 情绪 | 焦虑、快乐 |
| 记忆 | 海马体 |
| 内分泌调节 | 下丘脑 |
| 生命维持 | 呼吸、体温 |
3. 中枢如何调控身体
核心方式:大脑 → 脊髓 → 周围神经 → 器官以及:下丘脑 → 垂体 → 激素系统
4. 中枢神经系统相关疾病
脑血管病
例如:脑梗、脑出血
神经退行性疾病
例如:
| 疾病 | 核心问题 |
| Parkinson’s Disease | 多巴胺神经元死亡 |
| Alzheimer’s Disease | 记忆退化 |
癫痫:异常神经放电。
抑郁、焦虑
涉及:5-HT、DA、NE等神经递质异常。
脊髓损伤导致:瘫痪、感觉障碍。
三、周围神经系统(PNS)
1. 是什么
除了脑和脊髓之外:所有神经线路。
包括:脑神经 + 脊神经
2. 核心作用
它像:“电线网络”
负责:
① 感觉输入
例如:皮肤 → 神经 → 大脑传递:疼痛、温度、触觉。
② 运动输出
例如:大脑 → 神经 → 肌肉控制:行走、抓握。
3. 周围神经系统分类
躯体神经系统
你能主动控制:骨骼肌运动
例如:举手、跑步。
自主神经系统自动运行。
后面重点讲。
4. 周围神经系统疾病
周围神经病变
例如:糖尿病神经病变、酒精性神经病变
症状:麻木、疼痛、感觉异常。
格林巴利综合征:自身免疫攻击周围神经。
严重可:呼吸衰竭。
神经压迫,例如:腰突压迫坐骨神经、腕管综合征。
四、自主神经系统(ANS)
1. 自主神经是什么
自主神经系统负责:“不需要你主动思考的生命活动”
例如:心跳、呼吸节律、血压、胃肠蠕动、出汗、瞳孔变化
你不能靠意志直接停止心跳。
因为:它主要由自主神经控制。
2. 自主神经系统分类
交感神经(Sympathetic)
作用:“战斗/应激系统”
副交感神经(Parasympathetic)
作用:“休息/恢复系统”
五、交感 vs 副交感
| 功能 | 交感 | 副交感 |
| 心率 | ↑ | ↓ |
| 血压 | ↑ | ↓ |
| 瞳孔 | 扩大 | 缩小 |
| 胃肠蠕动 | ↓ | ↑ |
| 血糖 | ↑ | 稳定 |
| 支气管 | 扩张 | 收缩 |
| 出汗 | ↑ | 少 |
| 储能 | 分解代谢 | 合成代谢 |
六、自主神经由谁调控
核心中枢:下丘脑
它会整合:温度、压力、血糖、激素、情绪
然后调节:交感、副交感
七、压力为什么会影响身体
因为:心理压力 → 下丘脑 → 交感兴奋
进一步:交感↑ → 肾上腺素↑ → 心率↑ → 血糖↑
长期则:睡眠变差、消化变差、焦虑、高血压
八、自主神经紊乱是什么
严格医学上:并不是单一疾病。
更多是:交感与副交感长期失衡
常见表现:
| 系统 | 表现 |
| 心血管 | 心慌、心率快 |
| 呼吸 | 胸闷 |
| 消化 | 胃胀、腹泻 |
| 神经 | 头晕、失眠 |
| 体温 | 出汗异常 |
| 精神 | 焦虑 |
九、为什么现代人容易自主神经失衡
常见原因:慢性压力
长期:高皮质醇、高交感兴奋。
熬夜:昼夜节律紊乱。
久坐,运动不足导致:副交感活性下降。
焦虑,大脑长期处于:“警戒模式”。
十、与自主神经相关的重要疾病
Hypertension
很多与:交感长期亢进有关。
惊恐症Panic Disorder:交感突然过强。
Irritable Bowel Syndrome:脑肠轴、自主神经异常有关。
Postural Orthostatic Tachycardia Syndrome心动过速:自主神经调节异常。
糖尿病自主神经病变:长期高血糖损伤神经。
十一、运动与自主神经关系
运动会影响:交感、副交感平衡。
运动中交感↑提升:心率、血压、血糖动员。
长期规律运动会提高:副交感张力↑
表现为:静息心率下降、HRV提高、恢复能力更强。
十二、一句话理解三者关系
中枢神经系统 = 指挥中心
周围神经系统 = 线路网络
自主神经系统 = 自动维持生命运行的后台程序
而自主神经失衡,本质上很多时候是:现代慢性压力 + 睡眠紊乱 + 久坐 + 情绪问题长期共同作用的结果。
七十五、睾酮与增肌
睾酮、雄性激素受体与增肌之间的关系,其实就像“指挥官—天线—工厂”三方配合的过程:
1.睾酮:增肌的“信号”
来源:主要由男性睾丸的莱迪希细胞(Leydig cells)分泌,女性卵巢和肾上腺也会分泌少量。
本质:一种类固醇激素(雄激素)。
作用:
1. 增加蛋白质合成 → 提升肌纤维直径与数量(肌肉肥大与微量增生)。
2. 抑制蛋白质分解 → 减少肌肉流失。
3. 提升神经肌肉效率 → 更好招募肌纤维,提升力量训练表现。
4. 促进红细胞生成 → 增加氧输送能力,耐力和恢复更好。
2.雄性激素受体(Androgen Receptor, AR):接收信号的“天线”
位置:主要在肌肉细胞核内(也存在于皮肤、骨骼、神经等)。
机制:
1. 睾酮进入肌肉细胞(脂溶性,能直接穿过细胞膜)。
2. 在细胞质中与 雄性激素受体 结合 → 激活受体。
3. 激活后的复合物进入细胞核 → 结合特定DNA区域(雄激素反应元件,ARE)。
4. 启动肌肉蛋白合成相关基因 → 促进肌纤维修复与增粗。
重要性:光有睾酮不够,还要有足够多、活性强的受体才能让信号发挥作用。力量训练会暂时增加AR数量与敏感性,使同样的睾酮更有效。
3.增肌过程中的三者关系
可以这样理解:
睾酮 = 增肌指令
雄性激素受体 = 接收并执行指令的天线
肌肉细胞 = 工厂
力量训练 = 既能增加工厂数量,也能让天线更灵敏,还能让指令更频繁地发出
训练 → 微损伤肌纤维 → 刺激AR表达↑ & 敏感度↑ → 睾酮信号更容易传达 → 蛋白质合成↑ → 肌肉变大变强
小细节:
睾酮并不是越多越好,体内AR数量有限,超过一定浓度会有副作用(痤疮、脱发、心血管风险)。
饮食、睡眠、训练质量都会影响睾酮水平和AR敏感性。
女性也有睾酮(水平约男性的 1/10),但AR机制相同,所以女性也能通过力量训练增肌,只是幅度小些。
没有睾酮能不能增肌?
没有睾酮仍然能增肌,但速度、幅度和极限会大幅下降。
1.为什么没有睾酮还能增肌
肌肉增长的直接驱动力是蛋白质合成,它可以由多种信号途径触发:机械张力(举重、阻力训练本身的物理刺激)、代谢压力(乳酸、氢离子堆积等)、局部生长因子(IGF-1、mTOR 信号通路)
这些信号即使在睾酮缺乏的情况下依然可以激活肌肉合成反应,只是反应的效率和上限会受影响。
2.没有睾酮时的局限
蛋白质合成效率低 → 同样的训练,肌肉修复和肥大速度更慢。
抑制蛋白分解的能力弱 → 训练后的肌肉流失更容易发生。
力量提升可能受限 → 睾酮也参与神经系统适应(招募更多肌纤维)。
恢复速度慢 → 红细胞生成减少,耐力与输氧能力下降。
骨密度下降风险↑ → 间接影响训练表现和安全。
3.实际案例
女性:睾酮水平仅为男性的 1/10,但依然能通过力量训练显著增肌(主要靠机械刺激 + IGF-1 等途径)。
睾酮缺乏症患者(如性腺功能减退):仍可通过科学训练增加力量和肌肉,但幅度通常只有健康男性的 30%-50%。
绝对无睾酮(如出生就缺乏睾丸 + 肾上腺也不分泌雄激素):仍可有肌肉,只是量很有限,类似女性基础水平。
4.结论
有睾酮 → 增肌更快、更强、更持久
无睾酮 → 增肌速度慢、极限低,但不是零
核心是:力量训练刺激 + 足够蛋白质 + 其他生长因子(IGF-1、胰岛素等)依然能促成肌肉合成。
七十六、褪黑素和五羟色胺
褪黑素(melatonin)和五羟色胺(5-HT,血清素)是一条生化链上的前后产物,褪黑素就是由五羟色胺在松果体里经过两步转化形成的。
1.生化路径
原料是色氨酸(必需氨基酸):
1. 色氨酸 → 5-羟色氨酸(由色氨酸羟化酶催化)
2. 5-羟色氨酸 → 五羟色胺(血清素)(由脱羧酶催化)
3. 在松果体中,五羟色胺再被转化:
5-HT → N-乙酰-5-HT(由N-乙酰转移酶/AA-NAT催化)
N-乙酰-5-HT → 褪黑素(由羟基-O-甲基转移酶/HIOMT催化)
总结公式:色氨酸 → 5-HT(血清素) → 褪黑素
2.关系与调控
光照调节:白天光照强 → 松果体活性低 → 褪黑素合成减少,血清素相对多
黑暗环境:光照减少 → 松果体AA-NAT活性上升 → 血清素被大量转化成褪黑素
所以血清素是褪黑素的直接前体,二者数量有此消彼长的关系
3.功能差异
| 物质 | 主要作用 |
| 五羟色胺 | 稳定情绪、调节食欲、参与学习记忆 |
| 褪黑素 | 调节睡眠-觉醒周期、生物钟、抗氧化 |
七十七、睾酮与脂肪平衡原则
一、先说核心结论
男性体内:
脂肪过多 → 睾酮容易下降
脂肪过低 → 睾酮也容易下降
所以:睾酮与体脂并不是“越低越好”,而是存在一个:动态平衡区间
本质上:人体既需要一定脂肪支持激素合成,又不能让脂肪过多破坏激素环境
二、为什么脂肪会影响睾酮
因为:脂肪组织不仅是储能仓库
它还是:内分泌器官
脂肪会分泌:瘦素、炎症因子、芳香化酶
并参与:性激素代谢。
三、睾酮是怎么来的
核心路径:胆固醇 → 孕烯醇酮 → 雄激素 → 睾酮
所以:睾酮本质是类固醇激素,原料来自胆固醇。
四、为什么脂肪太低会降低睾酮
这是很多减脂者容易忽略的。
1. 身体会进入“节能模式”
当:长期低热量 + 极低体脂,身体会认为:“现在环境不适合繁殖和生长。”
于是:
下丘脑 → GnRH下降
↓
垂体LH下降
↓
睾丸睾酮合成下降
这是典型:HPG轴抑制
2. 瘦素下降
脂肪减少后:瘦素(Leptin)下降
下丘脑会判断:能量储备不足,于是抑制:生殖系统、甲状腺、合成代谢。
3. 胆固醇与脂肪摄入不足
长期:低脂饮食
可能影响:类固醇激素合成原料、睾酮生成。
尤其:必需脂肪酸不足时。
4. 皮质醇升高
长期低热量:皮质醇↑
而:高皮质醇与低睾酮常呈负相关。
因为身体优先:保命而不是:增肌繁殖。
五、为什么脂肪太多也会降低睾酮
1. 芳香化酶增加(最经典)
脂肪组织含有:芳香化酶(Aromatase)
它会:睾酮 → 雌二醇(E2)
脂肪越多:芳香化酶活性通常越高
结果:睾酮下降、雌激素上升。
2. 胰岛素抵抗
肥胖常伴:胰岛素抵抗
会影响:睾丸Leydig细胞功能、HPG轴。
3. 慢性炎症
肥胖脂肪组织会释放:TNF-α肿瘤坏死因子、IL-6白细胞介素-6
导致:慢性低度炎症进一步抑制:睾酮生成。
4. SHBG下降
肥胖时:SHBG(性激素结合球蛋白)下降,激素平衡紊乱。
六、肥胖与“男性雌化”
当:脂肪↑ → 芳香化↑ → 雌激素↑
可能出现:
| 表现 | 原因 |
| 腹部脂肪增加 | 睾酮低 |
| 肌肉减少 | 合成代谢下降 |
| 性欲下降 | 雄激素不足 |
| 男性乳房 | 雌激素相对高 |
| 情绪低落 | 激素失衡 |
七、所以最佳状态不是“极低体脂”
很多人误以为:“越干越健康”
实际上:极低体脂 ≠ 最佳激素状态,尤其自然训练者。
八、男性体脂与睾酮的大致关系
(个体差异很大)
| 体脂率 | 可能情况 |
| 5–8% | 比赛状态,睾酮常下降 |
| 10–15% | 通常较理想 |
| 15–20% | 多数仍正常 |
| >25% | 睾酮下降风险增加 |
九、为什么健美比赛后很多人激素崩
因为:极低体脂 + 长期低热量会导致:睾酮下降、瘦素下降、T3下降、皮质醇上升
很多人会:性欲下降、睡眠差、情绪差、暴食。
十、如何维持“睾酮-脂肪平衡”
核心原则:
1. 不要过度肥胖
重点尤其:内脏脂肪
2. 不要长期极低体脂
尤其:长期节食、极端低碳、长期低脂。
3. 保证足够脂肪摄入
尤其:Omega-3、单不饱和脂肪
4. 力量训练
力量训练有助于:维持肌肉量、改善胰岛素敏感性、改善激素环境
5. 睡眠极重要
睾酮大量分泌发生在:深度睡眠
长期熬夜:睾酮明显下降。
6. 控制慢性压力
长期:皮质醇↑ → 睾酮↓
十一、本质总结
男性激素环境本质是:“能量状态” 与 “脂肪信号” 的综合结果
人体需要:足够脂肪 → 告诉身体“有资源生存和繁殖”但又不能脂肪过多 → 芳香化、炎症、胰岛素抵抗失控
所以最佳状态不是:极瘦也不是:肥胖
而是:“代谢健康 + 适度体脂 + 足够能量供应” 的平衡状态。
七十八、激素作用靶点
1.蛋白类激素 → 作用于细胞膜受体
原因:蛋白类激素(水溶性)分子大、亲水,不能自由穿过脂质双层的细胞膜
机制:
1. 蛋白激素(例如胰岛素、生长激素)到达靶细胞
2. 与细胞膜表面的受体结合
3. 激活膜上的信号传导系统(例如cAMP通路、IP3通路)
4. 引发细胞内一系列生理反应
特点:反应快(秒级到分钟级)、不直接改变基因表达
例子:胰岛素、胰高血糖素、生长激素、促甲状腺激素(TSH)
2.脂肪类激素 → 作用于细胞质或细胞核
原因:脂溶性,可以直接穿过细胞膜(膜是脂质双层)
机制:
1. 脂类激素(例如睾酮、雌激素、皮质醇)进入细胞
2. 在细胞质内找到特定受体(细胞质受体或核受体)
3. 激素-受体复合物进入细胞核,直接作用于DNA
4. 改变基因转录 → 改变蛋白质合成
特点:起效慢(小时到天级)、改变细胞功能持久
例子:甾体激素(睾酮、雌激素、皮质醇)、甲状腺素(虽然不是脂肪类,但脂溶性,机制类似)
3.总结:水溶性激素在细胞外喊话(膜受体 → 快速信号);脂溶性激素直接进门聊基因(胞质/核受体 → 慢但持久)。
七十九、一型糖尿病与二型糖尿病
一、先看最核心区别
一型糖尿病(T1DM)
本质:胰岛β细胞被破坏 → 几乎无法分泌胰岛素
属于:自身免疫性疾病为主
结果:“没有胰岛素”
二型糖尿病(T2DM)
本质:胰岛素还存在,但身体“不敏感”
即:胰岛素抵抗
后期胰岛β细胞功能衰退
结果:“胰岛素不好使”
二、最重要的理解
可以简单记忆:
| 类型 | 核心问题 |
| 一型 | 胰岛素没有了 |
| 二型 | 胰岛素不够用了且不好使 |
三、成因区别
1. 一型糖尿病成因
核心机制:自身免疫攻击
过程:遗传易感 → 免疫系统异常 → 攻击胰岛β细胞 → 胰岛素分泌越来越少 → 最终绝对缺乏
常见诱因包括:遗传、病毒感染、自身免疫异常
相关抗体:GAD抗体、ICA抗体、IA-2抗体
常见特点:多见于儿童、青少年,但成年人也可能发生。
2. 二型糖尿病成因
核心机制:长期代谢负荷过高。
过程:长期高热量饮食
肥胖、内脏脂肪增加、久坐→胰岛素抵抗→胰腺被迫大量分泌胰岛素→长期超负荷→β细胞逐渐衰竭
关键危险因素:
| 因素 | 作用 |
| 肥胖 | 最关键 |
| 内脏脂肪 | 强烈促进胰岛素抵抗 |
| 久坐 | 降低葡萄糖利用 |
| 遗传 | 风险明显增加 |
| 睡眠不足 | 加重胰岛素抵抗 |
| 慢性压力 | 皮质醇升高 |
四、一型和二型的代谢本质区别
一型
由于:胰岛素严重缺乏
所以:葡萄糖无法进入细胞→细胞“以为自己饿死了”→大量分解脂肪→酮体暴增
因此非常容易发生:糖尿病酮症酸中毒(DKA)
二型
特点是:早期胰岛素往往不低,甚至偏高。
问题在于:细胞对胰岛素不敏感。
所以:高胰岛素、高血糖常同时存在。
五、典型人群区别
| 特点 | 一型 | 二型 |
| 发病年龄 | 青少年多 | 中老年多(现在年轻化) |
| 体型 | 常偏瘦 | 常超重 |
| 起病速度 | 快 | 慢 |
| 胰岛素 | 极低 | 早期高,后期下降 |
| 酮症风险 | 高 | 相对低 |
六、症状区别
两者都可能有:“三多一少”
即:多饮、多尿、多食、体重下降
一型特点:
症状往往更急:几周内迅速恶化。
可能出现:明显消瘦、酮症酸中毒、呼吸有烂苹果味
二型特点:
往往隐匿很多年。
很多人:体检才发现。
七、检测指标区别
共同指标:空腹血糖≥ 7.0 mmol/L
糖化血红蛋白(HbA1c)
反映:近2–3个月平均血糖。
一型更重要的指标:C肽
反映:自身胰岛素分泌能力。
一型常:C肽很低。
自身抗体
例如:GAD抗体、IA-2抗体
二型常伴随:高胰岛素血症、高甘油三酯、脂肪肝、高尿酸
即:代谢综合征表现。
八、治疗方案区别
一型糖尿病治疗
核心:必须补充胰岛素
因为:体内已经缺乏。
常用方案:基础胰岛素、餐时胰岛素模拟正常分泌。
关键点:
一型患者:不打胰岛素会死亡。
这是本质区别。
二型糖尿病治疗核心:改善胰岛素抵抗。
第一基础:饮食控制、减重、运动极其重要。
药物:
| 药物 | 作用 |
| Metformin二甲双呱 | 改善胰岛素抵抗 |
| Semaglutide | 降低食欲、减重 |
| Empagliflozin | 尿糖排泄 |
| Pioglitazone | 提高敏感性 |
后期:β细胞衰竭后很多二型也需要胰岛素。
九、危害区别
两者长期高血糖都会损伤:血管、神经、肾脏、视网膜
微血管并发症:糖尿病肾病、视网膜病变、神经病变
大血管并发症:心梗、脑梗、动脉硬化
一型更危险的急性问题:糖尿病酮症酸中毒(DKA)
机制:胰岛素缺乏→ 脂肪大量分解→ 酮体暴增→ 酸中毒
严重可致死。
二型更危险的问题:心血管疾病
很多二型患者最终死于:心梗、脑卒中,不是高血糖本身。
十、治疗难度区别
一型难点:
核心难点:“模拟正常胰岛”,人体天然胰岛素调节极其精细,而外源胰岛素很难完全复制。
所以容易:血糖波动、低血糖
二型难点:
核心难点:生活方式长期改变。
因为肥胖与胰岛素抵抗背后涉及:食欲、环境、睡眠、压力、行为习惯
十一、能不能逆转
一型目前无法真正逆转。
因为:β细胞已经被破坏。
二型:
早期部分人:可以达到“缓解(remission)”
尤其:减重明显时。
例如:减重→ 内脏脂肪下降→ 胰岛素敏感性恢复→ 血糖恢复正常
十二、一句话总结
一型糖尿病本质是:“胰岛素没有了”
属于:自身免疫性胰岛破坏。二型糖尿病本质是:“身体长期能量过剩后,对胰岛素失去敏感”
属于:代谢性疾病。
八十、缺氧和死亡
缺氧死亡的原理主要是因为身体组织和细胞无法获得足够的氧气,导致细胞代谢紊乱和功能障碍,最终细胞死亡。具体过程可以分为以下几个关键环节:
1. 氧气供应不足
身体组织通过血液中的氧气维持正常的代谢和能量产生。当环境氧气浓度极低(如高海拔、窒息、呼吸系统疾病)或血液循环障碍(如心脏骤停、休克)时,氧气供应不足。
2. 细胞能量代谢障碍
细胞内的线粒体需要氧气进行有氧呼吸,通过氧化磷酸化产生ATP(能量分子)。缺氧时,有氧呼吸受阻,ATP生成大幅减少,细胞能量供应不足。
3. 无氧代谢启动与乳酸积累
缺氧下细胞转向无氧代谢(糖酵解)产生能量,产生乳酸,导致细胞内环境酸化(酸中毒),进一步破坏细胞功能。
4. 细胞膜和功能受损
ATP不足导致细胞膜上的离子泵(如钠钾泵)失效,细胞内外离子平衡被打破,水分进入细胞造成细胞肿胀,膜结构受损。
5. 细胞凋亡和坏死
缺氧和代谢紊乱引发细胞内氧化应激、炎症反应,诱导细胞程序性死亡(凋亡)或坏死,组织结构破坏。
6. 器官功能衰竭
多个组织细胞死亡导致器官功能下降,严重时多器官衰竭,最终引起死亡。
总结来说,缺氧死亡是因氧气供应不足引起细胞能量代谢紊乱,导致细胞功能障碍、坏死,器官功能衰竭,最终生命终止。
缺氧导致意识丧失和死亡的时间大致情况:
1. 意识丧失时间:大约6-10秒
掐住颈部后,脑部供氧突然减少,脑细胞对缺氧非常敏感,通常大约6-10秒内人就会失去意识。这是因为脑细胞需要持续稳定的氧气供应,断供几秒就会影响神经功能。
2. 大脑永久性损伤时间:约3-5分钟
脑组织缺氧超过3分钟,开始发生不可逆转的脑细胞损伤。超过5分钟,严重缺氧可导致广泛脑死亡。
3. 生理死亡时间:几分钟到十几分钟不等
真正的心肺停止和全身细胞坏死,通常需要几分钟时间。电视剧情里常演绎得很快,但实际上从意识丧失到全身死亡,过程还是有时间的。
为什么感觉掐人死亡很快?
脑缺氧引起的意识丧失快速,这个过程几秒就能发生,所以看起来很快。
电视剧会为了剧情紧凑把时间压缩,实际生理过程没那么快。
颈动脉阻断会迅速减少脑血流,且颈部被掐还可能引发迷走神经反射,导致心率下降,进一步加快昏迷。
总结:掐脖子导致的缺氧能让人迅速昏迷(秒级),但真正的死亡过程通常需要几分钟。如果及时松开,可能会恢复意识;但持续缺氧就会造成不可逆伤害甚至死亡。
八十一、胰岛素的作用
1. 胰岛素到底是“运输员”还是“指挥官”
2. 葡萄糖和脂肪进入细胞到底靠什么
3. 糖原和脂肪到底是谁合成的
下面按“进入细胞 → 细胞内发生什么 → 没有胰岛素会怎样”的逻辑系统讲清。
一、总结论(最重要)
胰岛素不是“把糖亲手搬进细胞”的运输员,而是一个“信号激素”,它通过激活细胞内信号通路:
1. 增加某些物质进入细胞
2. 改变细胞代谢方向
3. 促进合成、抑制分解
所以:真正搬运葡萄糖的是 GLUT 转运蛋白,真正合成糖原的是细胞内酶系统,胰岛素只是负责“下命令”
二、葡萄糖是怎么进入细胞的
1. 葡萄糖不能自由穿膜
因为:葡萄糖是极性分子、细胞膜是脂质双层,所以必须靠GLUT转运蛋白
2. 不同组织对胰岛素依赖程度不同
这是核心。
A. 依赖胰岛素的组织(最重要)
主要:骨骼肌、脂肪组织
使用:GLUT4
胰岛素来了以后发生什么?
步骤:
1. 吃饭 → 血糖升高
2. 胰腺β细胞分泌胰岛素
3. 胰岛素结合细胞膜上的胰岛素受体
4. 激活 PI3K-Akt 信号通路
5. GLUT4 囊泡移动到细胞膜
6. 葡萄糖进入细胞
胰岛素不是“推糖进去”,而是把门打开
B. 不太依赖胰岛素的组织
例如:脑(GLUT1/3)、肝脏(GLUT2)、红细胞(GLUT1)
这些组织:没有胰岛素时仍能摄糖,否则人空腹就会脑死亡
三、葡萄糖进入细胞后,胰岛素会干什么
这是很多人忽略的重点。
1. 胰岛素不仅管“进入”,还管“怎么处理”
葡萄糖进细胞后有几种命运:
1. 立即供能(糖酵解)
2. 合成糖原
3. 转化脂肪
胰岛素会推动:合成方向、储存方向
四、胰岛素如何促进糖原合成(核心机制)
1. 葡萄糖先被“锁住”
进入细胞后:葡萄糖→(己糖激酶)→ 葡萄糖-6-磷酸,这样就不能跑出细胞
2. 转化为糖原前体
葡萄糖-6-磷酸→ 葡萄糖-1-磷酸→ UDP-葡萄糖
3. 糖原合成酶开始工作
关键酶:糖原合成酶(glycogen synthase)
它把葡萄糖一个个接起来。
4. 胰岛素在这里真正干了什么
胰岛素会:
A. 激活糖原合成酶
通过:去磷酸化、Akt 通路
B. 抑制糖原分解酶
于是:合成↑、分解↓
所以胰岛素不只是“运输”,而是全面切换细胞进入“储存模式”
五、甘油三酯会自己进入细胞吗
这里必须区分:
1. 甘油三酯(TG)
2. 脂肪酸(FA)
1. 甘油三酯本身太大
不能直接进入细胞。
必须:甘油三酯→(脂蛋白脂肪酶 LPL)→ 脂肪酸 + 甘油
之后:脂肪酸进入细胞、再重新合成 TG
2. 胰岛素在脂肪储存中的作用
胰岛素会:
A. 激活 LPL
促进血液中的 TG 被拆开。
B. 抑制 HSL
减少脂肪分解。
C. 提供“甘油骨架”
葡萄糖进入脂肪细胞后:→ 产生甘油-3-磷酸
脂肪酸 + 甘油骨架 → 重新合成 TG
所以:胰岛素是“脂肪储存总指挥”
六、没有胰岛素会发生什么
1. 葡萄糖
肌肉和脂肪:GLUT4 不上膜、摄糖大幅下降
结果:血糖升高、细胞“吃不到糖”
但脑和肝还能摄糖,因为不依赖 GLUT4
2. 糖原合成
即使有少量葡萄糖进去:糖原合成酶活性低、糖原难以合成
3. 脂肪
没有胰岛素:HSL 活跃、脂肪大量分解、游离脂肪酸升高
严重时:酮体大量生成、酮症酸中毒(1型糖尿病)
七、一句高度总结
胰岛素本质上是“合成代谢总开关”,它并不直接搬运葡萄糖或脂肪,而是通过调控转运蛋白与细胞内酶系统,使细胞从“动员模式”切换为“储存模式”,从而促进葡萄糖进入肌肉和脂肪细胞、促进糖原和甘油三酯合成,并抑制分解代谢。
八十二、肝糖原与肌糖原作用的不同
肌糖原和肝糖原看起来都是:“储存起来的葡萄糖”
但它们在人体里的定位几乎完全不同。
一句话概括:肝糖原是“给全身维持血糖”的战略储备,肌糖原是“给自己收缩”的局部燃料。
下面从:
1. 为什么会分成两套系统
2. 结构和酶的差异
3. 运动和减脂中的意义
系统讲清。
一、为什么人体要分“肝糖原”和“肌糖原”
这是进化上的“权限管理”。
因为人体面临两个不同问题:
1. 全身血糖稳定问题(肝脏负责)
尤其是:大脑、红细胞、神经系统
这些组织:必须持续获得葡萄糖。
所以需要一个:能储糖、还能“放糖回血液”的器官
这就是:肝糖原系统。
2. 肌肉瞬时爆发问题(肌肉负责)
肌肉的问题不是:“全身血糖够不够”,而是“我现在能不能立刻收缩”
所以它需要:本地快速能源、不依赖血液运输、不需要先回肝脏
这就是:肌糖原系统。
二、最大的本质区别:能不能“放回血液”
这是核心中的核心。
1. 肝脏:能把糖释放回血液
因为肝细胞有:葡萄糖-6-磷酸酶(G6Pase)
它能:葡萄糖-6-磷酸→ 葡萄糖
之后:葡萄糖离开肝细胞、进入血液、升高血糖
所以:肝糖原 = 全身共享仓库
2. 肌肉:不能把糖放回血液
因为:肌肉没有 G6Pase
所以:糖原 → 葡萄糖-6-磷酸
之后:只能自己继续糖酵解、不能变回游离葡萄糖
因此:肌糖原只能“自用”,这是最关键的生理隔离。
三、为什么肌肉被设计成“不能共享”
因为肌肉是人体最大的耗能组织。
如果它能随便释放葡萄糖:一运动、肌肉就把糖放回血液
那会:能量管理混乱、血糖波动巨大
所以进化上:肌肉储备只能自己花。
四、肝糖原和肌糖原分别在什么时候用
1. 肝糖原:维持血糖稳定
主要发生于:
A. 空腹:夜间、不吃饭
B. 长时间运动:防止低血糖
C. 大脑供能:因为脑高度依赖血糖
2. 肌糖原:局部运动燃料
尤其:中高强度运动
例如:深蹲、冲刺、HIIT
因为:肌糖原供能速度极快。
五、为什么运动时先消耗肌糖原,而不是血糖
因为肌糖原:就在肌纤维旁边、不需要运输、不需要跨膜
供能速度远快于:肝糖原 → 血糖 → 肌肉 → GLUT4 → 糖酵解
所以:高强度运动优先用肌糖原。
六、减脂中的意义(你之前的问题在这里就能串起来)
1. 肝糖原低 → 更容易动员脂肪
因为:肝糖原下降 → 胰高血糖素↑ → 脂解↑
所以低碳初期:肝糖原下降快、脂肪动员明显增加
2. 肌糖原低 → 训练表现下降
因为肌肉:本地燃料不足
表现:无力、泵感差、输出下降
所以:低碳不一定减脂更快,但经常让训练更差。
七、为什么“碳循环”很多时候有效
因为它本质上是在平衡两件事:
1. 降低肝糖原 → 增加脂肪动员
2. 维持肌糖原 → 保住训练质量
八、一个特别重要的概念
肌糖原不是“备用血糖”,而是“局部ATP生成系统的一部分”。
它更像:肌肉内部油箱
而肝糖原更像:国家电网储备站
九、再进一步:为什么肝糖原耗尽后会糖异生
因为脑和红细胞:不能停糖
当肝糖原不够,肝脏必须:用乳酸、甘油、氨基酸,重新制造葡萄糖。
十、一句话高度总结
肝糖原与肌糖原虽然化学结构相同,但因组织功能与酶系统不同而承担完全不同的生理角色:肝糖原通过葡萄糖-6-磷酸酶维持全身血糖稳定,而肌糖原则作为肌肉局部快速供能系统,仅供自身收缩使用,不能直接参与血糖调节。
八十三、三大供能比例实例
例子:100分钟的运动,前20分钟走路,中间40分钟爬坡快走,最后40分钟跑步
先给一个最重要的原则:人体供能不是“切换开关”,而是“混合供能比例不断变化”。
也就是说:不存在“前20分钟只烧糖”,也不存在“30分钟后才开始燃脂”
而是:三大供能(糖、脂肪、少量蛋白)始终同时存在,只是比例不断变化。
下面以你这个案例来拆:
一、你的运动条件
假设:
总时长:100 分钟
前20分钟:普通走路
中间40分钟:爬坡快走
最后40分钟:跑步
再假设:空腹程度正常(不是完全空腹)、前一天碳水正常、普通成年男性、非精英耐力运动员
二、先建立“能量来源池”
运动中的主要来源:
1. 肌糖原(肌肉局部)
2. 肝糖原(维持血糖)
3. 血糖
4. 脂肪酸
5. 极少量氨基酸(蛋白质)
三、第一阶段:前20分钟普通走路
强度特点:低强度、ATP需求不高、有氧充足
此时供能比例(大概):
脂肪:50–70%
主要:脂肪组织释放游离脂肪酸、肌内脂滴
糖:30–50%
来源:少量肌糖原、血糖
蛋白质:<5%
非常少。
为什么低强度脂肪占比高
因为:有氧时间充足、脂肪氧化速度虽然慢、但够用
四、第二阶段:40分钟爬坡快走
这是整个过程的重要转折点。
强度明显上升
特点:心率上升、肌肉张力增加、ATP需求增加
此时供能比例变化
糖供能明显增加(40–60%)
原因:肌糖原供能速度快、爬坡需要更高功率输出
主要消耗:肌糖原
脂肪仍大量参与(40–50%)
因为:仍然属于有氧主导、时间已经拉长、儿茶酚胺升高 → 脂解增强
蛋白质:约 5%
开始略微增加。
肝糖原此时发生什么
很关键。
随着运动时间延长:肌肉持续摄糖、血糖开始下降趋势,于是肝糖原分解增加
作用:维持血糖、给脑和运动肌供糖
五、第三阶段:最后40分钟跑步
这是供能变化最大的阶段。
强度进一步提高,尤其如果:接近乳酸阈、心率较高
那么:ATP需求突然变大。
六、此时糖供能明显占优势
糖:60–80%
主要来源:
1. 肌糖原
2. 肝糖原
3. 血糖
为什么脂肪占比反而下降,这是很多人最容易误解的。
虽然:总脂肪消耗量未必低
但:强度越高,糖供能比例越高。
因为脂肪氧化太慢:需要运输、进入线粒体、β氧化
而跑步时:身体需要更快 ATP。
脂肪仍然在烧吗?当然。
只是:比例下降、绝对值不一定下降很多
蛋白质此时会怎样,如果:肝糖原逐渐下降、总运动时间变长
则:蛋白质供能会逐渐增加。
来源:BCAA、丙氨酸、糖异生氨基酸
但通常:仍只占 5–10%
除非:空腹、超长耐力、极低碳
七、整个100分钟中的“动态变化”
你可以这样理解:
前期(低强度)
特点:脂肪比例高、糖原压力小
中期(中强度)
特点:肌糖原逐渐成为主力、肝糖原开始支援
后期(高强度+长时间)
特点:糖需求暴增、肝糖原下降明显、脂肪仍供能但跟不上速度、少量蛋白开始补位
八、真正被大量消耗的是什么
1. 肌糖原:是高强度运动中的最大消耗者。
尤其:跑步、爬坡、大肌群持续运动
2. 肝糖原
更多负责:稳定血糖、防低血糖
3. 脂肪
整个100分钟总量可能非常可观。
尤其:前60分钟
九、为什么运动后容易饿
因为:
1. 肝糖原下降
2. 肌糖原下降
3. 儿茶酚胺回落
4. Ghrelin变化
身体开始:强烈要求补碳水。
十、一个非常重要的误区纠正
很多人认为:“低强度燃脂区” = 更减脂
这是不完整的。
因为:低强度 → 脂肪比例高,但总消耗低
而:高强度 → 糖比例高,但总消耗更大
长期减脂最终仍主要看:总能量缺口。
十一、用一个简化时间轴总结
| 阶段 | 主导供能 | 肌糖原 | 肝糖原 | 脂肪 | 蛋白质 |
| 前20分钟走路 | 脂肪偏多 | 少量 | 少量 | 高 | 极低 |
| 中间40分钟爬坡 | 混合供能 | 明显↑ | 开始↑ | 仍高 | 略升 |
| 最后40分钟跑步 | 糖供能主导 | 大量↑ | 明显↑ | 比例下降 | 小幅↑ |
十二、一句话高度总结
运动中的供能不是按“先糖后脂”顺序切换,而是在运动强度与持续时间变化下动态调整比例:低强度时脂肪占比较高,中高强度时肌糖原逐渐成为主力,长时间运动中肝糖原负责维持血糖,而蛋白质通常仅在糖原下降明显或能量不足时才小幅参与供能。
既然减脂靠的是热量缺口,那么我们去谈论什么运动减脂比例高,什么运动更减脂是否有意义?
结论:“某项运动燃脂比例高”这件事,本身并不能决定你是否减脂,真正决定脂肪长期减少的,是总能量平衡。
但“燃脂比例”也并非完全没意义,它影响的是:训练可持续性、糖原消耗、食欲、恢复、代谢适应等问题。
也就是说:如果只问“体脂最终减不减”→ 热量缺口是第一性原理。
但如果问:哪种方式更容易长期坚持、更容易保肌、更不容易暴食、更不容易平台、更适合不同体型和压力状态
那么:“供能比例”就开始有意义了。
下面把这个问题彻底拆开。
一、“燃脂比例高”为什么不等于“更减脂”
这是很多营销最大的问题。
举例:
A:低强度走路1小时
消耗:300 kcal
其中:70%来自脂肪
即:210 kcal脂肪
B:跑步1小时
消耗:700 kcal
其中:40%来自脂肪
即:280 kcal脂肪
结果:虽然跑步脂肪比例更低,但实际脂肪氧化总量反而更高。
二、更重要的是:人体看的是“全天总账”
这是你已经意识到的核心。
运动只是当天能量流动的一部分
如果:运动多消耗300 kcal、但晚上多吃500 kcal
那么:仍然热量盈余。
长期:脂肪照样增加。
三、那为什么还要研究“燃脂区”?
因为它并非毫无意义,真正有意义的是:
1. 对糖原压力不同
低强度:脂肪比例高、糖原消耗低
所以:恢复压力小、饥饿感可能较低
2. 对食欲影响不同
高强度运动:有些人食欲会明显增加
导致:“练完奖励自己”、把缺口吃回去
所以:某种运动“理论消耗高”,不代表“真实减脂效果高”。
3. 对保肌影响不同
减脂不是只看体重,还看:保不保肌肉、激素状态、代谢维持
例如:力量训练,即时燃脂比例不高。
但它:保留肌肉、维持代谢、改善胰岛素敏感性,长期减脂质量反而非常高。
四、“燃脂比例”真正的意义是什么
它真正描述的是:当前这一刻,身体更依赖哪种底物供能。
不是:“今天减了多少脂肪”。
五、为什么低强度运动常被认为“适合减脂”
因为它有几个现实优势。
1. 可持续性强
例如:快走、骑车、坡走,恢复成本低。
2. 不容易影响恢复
尤其减脂期:高强度太多 → 皮质醇高 → 恢复下降 → 食欲上升
3. NEAT 更容易维持
高强度运动后:很多人下意识少活动
导致:全天总消耗没增加多少。
而低强度活动:对 NEAT 干扰小。
六、为什么“高强度更减脂”也有人说得通
因为高强度:总消耗高、EPOC(运动后耗氧)更高、更保肌
所以:单位时间效率高。
七、真正成熟的减脂思维是什么
不是:“什么运动最燃脂”
而是:1. 能否长期制造稳定缺口2. 能否保住肌肉3. 是否能控制饥饿与恢复4. 是否能维持激素与NEAT
八、为什么很多人“天天燃脂”但减不下来
常见原因:
1. 高估运动消耗
例如:以为跑步消耗1000 kcal、实际可能只有400–600
2. 补偿性进食
运动后:食欲增加、“我今天运动了”
3. NEAT下降
练太狠后:一整天躺着
4. 水重波动
糖原和水变化:掩盖脂肪下降
九、一句话总结(核心)
“燃脂比例”描述的是运动当下的供能结构,而不是最终减脂结果。长期脂肪减少仍由总能量缺口决定,但不同运动方式会通过影响糖原消耗、食欲、恢复、NEAT、保肌与激素状态,间接影响一个人是否能够持续维持热量缺口并长期减脂成功。
十、“高级减脂视角”
初级视角:什么运动最燃脂
中级视角:热量缺口最重要
更高级视角:如何在维持缺口的同时不崩食欲、不掉肌肉、不掉状态、不进入代谢适应
这才是真正长期减脂的核心。
八十四、不运动、有氧、有氧加抗阻力训练三种模式对于减脂的区别
这是减脂里一个非常核心的问题。
因为:“减掉体重” 和 “减掉脂肪并保住身体功能” 是两回事。
同样都是每天 -500 kcal 缺口:
1. 不运动
2. 只做有氧
3. 有氧 + 抗阻训练
最后得到的身体,可能完全不同。
下面从:
1. 体重组成变化
2. 代谢适应
3. 激素与食欲
4. 长期维持
5. 实操效果
系统比较。
一、三种模式的共同点(先统一基础)
如果:热量缺口一致、时间足够长
那么:三者都能减轻体重。
因为:能量守恒不会失效。
但:“减掉的是什么” 差异巨大。
二、模式1:只靠饮食制造热量缺口(不运动)
例如:TDEE 2500、每天吃2000
1. 会发生什么
身体会:
A. 动员脂肪
这是肯定的。
B. 也会分解肌肉
因为:缺少“保留肌肉”的信号
身体会认为:“这些肌肉现在不常用,可以节能。”
2. 最大问题:去脂体重下降明显
包括:肌肉、糖原、水、部分器官代谢活性下降
3. 基础代谢下降更明显
原因:A. 体重变轻B. 肌肉减少C. NEAT下降D. 激素适应
例如:瘦素↓、T3↓、睾酮↓
4. 结果
优点:最容易开始
缺点:容易“瘦小”、平台更早、反弹概率高
三、模式2:饮食 + 有氧
例如:跑步、骑车、坡走
有氧带来的变化
1. 热量缺口更容易制造
因为:消耗增加
可以:吃更多、仍保持缺口
这会明显改善:饥饿感、饮食依从性
2. 心肺改善
这是纯节食没有的。
包括:心肺功能、线粒体功能、胰岛素敏感性
3. 脂肪氧化能力提高
长期有氧:线粒体密度↑、脂肪利用效率↑
4. 但仍存在肌肉流失问题
尤其如果:有氧过多、蛋白不足、缺少抗阻
身体仍会:分解部分肌肉
因为:有氧不能给肌肉足够“保留理由”。
5. 有氧太多的问题
尤其长期大强度,可能:皮质醇升高、食欲增加、恢复变差
四、模式3:饮食 + 有氧 + 抗阻训练(最优方案)
这是现代运动营养学最推荐的模式。
原因不是:“燃脂更多”
而是:“减掉脂肪的同时,最大程度保住功能组织。”
五、抗阻训练到底改变了什么
这是关键。
1. 给身体一个强烈信号:“这些肌肉必须保留”
于是即使热量缺口下:肌肉分解也会明显减少。
2. 提高蛋白质合成信号
例如:mTOR、卫星细胞活性
即使不能大量增肌,也能:抵抗减脂中的肌肉流失。
3. 保持基础代谢
因为:去脂体重保留更多
4. 保持力量与运动表现
这会:提高 NEAT、提高长期活动量
5. 改善胰岛素敏感性
肌肉本身就是:最大的葡萄糖缓冲池。
六、为什么“抗阻+有氧”比“纯有氧”更优
因为有氧主要:增加消耗
抗阻主要:保住组织
二者作用不同。
七、减脂中真正最重要的不是“掉秤”
而是最终身体组成
例如:
A:80kg → 70kg
肌肉掉很多
结果:松、没力量、易反弹
B:80kg → 72kg
但保住肌肉
结果:体脂更低、线条更好、代谢更高
现实里:
B 往往看起来更瘦。
八、为什么很多人节食后“越减越难”
因为纯节食:肌肉↓TDEE↓NEAT↓
于是:身体越来越省电。
九、女性尤其需要抗阻训练
因为女性:原本肌肉量较低、更容易进入低能量可用性
纯有氧 + 节食更容易:停经、激素轴抑制、基础代谢下降
十、实际中的最佳组合(现代主流)
通常:
1. 饮食制造主要缺口
约:70–80%
2. 抗阻训练保肌
每周:3–5次
3. 有氧辅助消耗与心肺
根据恢复调整。
十一、最终总结表
| 模式 | 减重 | 减脂 | 保肌 | 基础代谢 | 心肺 | 反弹风险 | 长期效果 |
| 只节食 | 有 | 有 | 差 | 下降明显 | 差 | 高 | 一般 |
| 节食+有氧 | 更好 | 更好 | 一般 | 中等下降 | 好 | 中等 | 较好 |
| 节食+有氧+抗阻 | 最稳定 | 最优 | 最好 | 保留较多 | 好 | 最低 | 最优 |
十二、一句话高度总结
三种减脂模式都能通过热量缺口降低体重,但抗阻训练的核心价值在于向身体提供“保留肌肉”的生理信号,从而在减脂过程中最大程度保住去脂体重、维持基础代谢与激素状态;而有氧主要提升能量消耗与心肺功能,因此“饮食控制 + 抗阻训练 + 适量有氧”通常是长期减脂质量最高的方案。
八十五、改善胰岛素敏感性对增肌减脂的帮助
胰岛素敏感性,本质上是“同样剂量的胰岛素,能把葡萄糖推进细胞的效率”。它不是一个抽象指标,而是直接决定你“营养是进肌肉还是进脂肪库”的分配系统。
从增肌减脂角度,可以拆成三条核心收益链来看。
一、对增肌的直接优势:更高的“同化效率”
胰岛素本身不是增肌激素,但它是强同化信号的“搬运工”。
胰岛素敏感性高时:
1)葡萄糖更容易进入骨骼肌细胞
→ 肌糖原恢复更快
→ 训练容量(volume)和频率可以更高
2)氨基酸进入肌肉效率提高(尤其亮氨酸驱动mTOR时更明显)
→ 同样蛋白质摄入,肌肉合成“响应更充分”
3)抗分解作用更稳定
→ 降低皮质醇条件下的肌肉蛋白分解(MPB)
结论很直接:胰岛素敏感性高 = 同样训练 + 同样饮食 = 更偏向“肌肉合成环境”。
二、对减脂的关键优势:更好的“能量分配权”
这是更关键的一点。
胰岛素敏感性低时常见现象:肌肉对葡萄糖“吃不进去”、胰腺只能分泌更多胰岛素补偿
结果是:高胰岛素环境长期存在
而高胰岛素本身会:抑制脂肪分解(HSL活性下降)、促进脂肪储存(尤其内脏脂肪更敏感)
所以会出现一个典型代谢偏移:“能量有,但肌肉用不了 → 更容易进脂肪库”
当胰岛素敏感性提高后:
同样碳水 → 更优先进入肌肉/肝糖原
同样热量 → 更低脂肪合成比例
同时脂肪动员更容易发生(胰岛素压制减弱)
一句话总结:能量分配从“脂肪优先存储”转向“肌肉优先利用”。
三、对体型重组(recomposition)的意义:决定“碳水吃了变什么”
这是健身人群最现实的一点。
胰岛素敏感性高的人:
碳水摄入后 → 更偏向补肌糖原
训练后窗口 → 合成反应更强
减脂期 → 不容易“掉肌肉 + 代谢下降”
胰岛素敏感性差的人:
同样碳水 → 更容易血糖波动 + 脂肪合成
饥饿感更强(反复胰岛素波动)
减脂时更容易肌肉流失
所以在体型优化上:
高胰岛素敏感性 =“可以吃碳水,但更像被肌肉接管”
低胰岛素敏感性 =“吃进去更像被脂肪系统接管”
四、抗阻训练为什么特别有效(关键机制)
抗阻训练改善胰岛素敏感性,主要靠三条机制:
1)GLUT4转位增加(独立于胰岛素)
→ 肌肉直接“开门”吸葡萄糖
2)肌肉质量增加
→ 肌肉是最大葡萄糖“缓冲池”
3)线粒体功能提升
→ 更偏向脂肪氧化供能,减少脂肪堆积压力
五、总结成一句话(核心逻辑)
胰岛素敏感性决定的不是“你胖不胖”,而是:“你吃进去的能量,是优先进肌肉,还是优先进脂肪。”
八十六、游离脂肪酸为什么容易在肝脏和腹部囤积
这是理解:内脏脂肪、脂肪肝、胰岛素抵抗、“四肢不胖但肚子大”这些问题的核心之一。
先给一句总纲:游离脂肪酸(FFA)并不是“主动想堆积在肝脏”,而是因为腹部脂肪与肝脏在解剖位置、血流路径、激素敏感性和代谢功能上高度耦合,所以当脂肪动员长期过强或储存能力失衡时,FFA 最容易先“灌进”肝门系统和内脏区域。
下面系统拆解。
一、先明确:游离脂肪酸是什么
脂肪组织里的甘油三酯:TG→(脂解)→ 游离脂肪酸(FFA)+ 甘油
FFA 进入血液后:与白蛋白结合运输、被各组织利用
正常情况下:是非常重要的能源。
问题在于:“长期过量释放”。
二、为什么腹部脂肪最特殊
人体脂肪不是一个整体。
主要分:
1. 皮下脂肪
2. 内脏脂肪(腹腔脂肪)
而:内脏脂肪代谢活性极高。
三、内脏脂肪有三个“危险特性”
1. 更容易被分解(脂解活跃)
内脏脂肪:β肾上腺素受体更多
所以:对压力激素更敏感,儿茶酚胺一来更容易脂解
胰岛素抑制效果更弱,也就是:更“抗胰岛素”。
所以:即使胰岛素存在,它仍容易释放 FFA
四、最关键的一点:门静脉系统(核心)
这是整个问题最重要的地方。
内脏脂肪的血流:不是先进全身循环,而是:直接进入门静脉 → 直接流向肝脏
所以内脏脂肪一脂解: → FFA 首先“灌肝”。
这叫:“portal theory(门静脉学说)”
五、为什么肝脏特别容易变成脂肪肝
因为肝脏是:人体最大的代谢中转站。
它收到大量 FFA 后有几个选择:
1. β氧化(燃烧)
进入线粒体供能。
但:能力有限。
2. 转化酮体
低碳、空腹时明显。
3. 重新合成甘油三酯(最常见)
FFA + 甘油骨架 → TG
如果超量:肝细胞开始囤脂。
形成:脂肪肝。
六、为什么腹部容易胖,而不是平均分布
这涉及脂肪细胞“储存能力差异”。
1. 皮下脂肪其实更“安全”
尤其臀腿脂肪:储存能力强、炎症低、胰岛素敏感性更好,相当于“正规仓库”
2. 当皮下脂肪装不下时
多余能量会开始:往内脏、往肝脏、往胰腺、往肌肉转移。
这叫:异位脂肪沉积(ectopic fat)
七、为什么压力大会更容易“胖肚子”
这里就串到皮质醇。
长期皮质醇高会:
1. 增加内脏脂肪倾向
因为:内脏脂肪对糖皮质激素更敏感
2. 增加脂解
但:FFA 不一定被氧化
结果:大量回流肝脏重新合成 TG。
3. 增加胰岛素抵抗
进一步促进:高胰岛素、高FFA循环
八、为什么“瘦人也会脂肪肝”
因为问题不只是:“胖不胖”
而是:
1. 内脏脂肪比例
2. 肝脏处理能力
3. 胰岛素敏感性
4. 肌肉量
5. 酒精/果糖摄入
九、果糖为什么特别容易进肝脏
因为果糖主要:首先由肝脏处理。
大量果糖:绕过部分代谢调控、容易促进 DNL(新生脂肪生成)
所以:肝脏既接收FFA,又自己造脂肪。
十、为什么减脂后脂肪肝能改善
因为当热量缺口存在:
1. 肝脏TG输出↑
2. β氧化↑
3. 内脏脂肪下降
4. FFA流入减少
于是:肝脂逐渐下降。
十一、一个非常容易误解的点
很多人认为:“脂肪进入肝脏 = 肝脏不好”
其实:肝脏本来就天天处理脂肪。
真正的问题是:流入速度长期超过处理能力。
十二、用一句最核心的话总结
游离脂肪酸之所以容易在肝脏和腹部相关区域堆积,并不是因为它们“偏爱”这些部位,而是由于内脏脂肪脂解活跃、对胰岛素抑制不敏感,并且其释放的FFA通过门静脉直接流向肝脏;当FFA输入长期超过肝脏氧化与输出能力时,就会形成内脏脂肪增多和脂肪肝。
八十七、甲减与甲亢
甲状腺问题本质上是在讨论:人体“代谢油门”出了什么问题。
甲状腺激素几乎影响:基础代谢、心率、体温、神经兴奋性、蛋白质更新、糖脂代谢、生殖轴
所以甲减和甲亢,实际上是:“全身代谢速度被整体调低或调高”。
下面按:
1. 正常甲状腺轴
2. 甲减
3. 甲亢
4. 二者对比
系统讲。
一、先理解正常甲状腺轴(HPT轴)
这是理解所有甲状腺病的前提。
1. 下丘脑
分泌:TRH(促甲状腺激素释放激素)
↓
2. 垂体前叶
分泌:TSH(促甲状腺激素)
↓
3. 甲状腺
合成:T4(甲状腺素)、T3(三碘甲状腺原氨酸)
其中:T4 更多、T3 活性更强
4. 外周组织
很多 T4:→ 转化为 T3
T3 才是真正主要发挥作用的激素。
二、甲状腺激素到底在干什么
一句话:提高细胞“能量周转速度”。
它会:增加线粒体活性、增加 Na/K 泵活性、增加耗氧、增加产热、提高交感神经敏感性
所以T3 高:人像“高转速发动机”,T3 低:人像“省电模式”
三、甲减(Hypothyroidism)
即:甲状腺激素不足。
四、甲减最常见的原因
1. 自身免疫(最常见)
即:桥本甲状腺炎
本质:免疫系统攻击甲状腺
抗体:TPOAb、TgAb
长期:甲状腺被破坏、激素合成下降
2. 碘缺乏
因为:T3/T4 必须含碘
严重缺碘:甲状腺肿大、激素不足
现在因加碘盐已少很多。
3. 医源性
例如:甲状腺切除、碘131治疗后
4. 中枢性甲减
问题不在甲状腺,而在:垂体、下丘脑
TSH 不足。
五、甲减为什么会出现这些症状
本质:全身代谢速度下降。
1. 怕冷
因为:线粒体产热下降、基础代谢下降
2. 疲劳、没精神
因为:ATP 周转降低、神经兴奋性下降
3. 体重增加
注意:不完全是脂肪。
包括:水潴留、黏液性水肿
4. 心率慢
因为:β受体敏感性下降
5. 便秘
因为:肠蠕动下降
6. 掉发、皮肤干
因为:蛋白更新下降
7. 月经紊乱
因为:HPT轴会影响HPO轴
六、甲减长期后果
严重时:
1. 血脂异常
LDL升高明显。
2. 动脉粥样硬化风险增加
3. 不孕
4. 心包积液
严重甲减可见。
5. 黏液性水肿昏迷(危重)
极重度甲减。
七、甲减治疗
核心:补充甲状腺激素。
最常用:左甲状腺素
本质:补 T4、身体自己转 T3
为什么不用直接补 T3
因为:T3 半衰期短、波动大、更易心悸
八、甲亢(Hyperthyroidism)
即:甲状腺激素过多。
九、甲亢最常见原因
1. Graves病(最常见)
自身免疫病。
产生:TRAb(TSH受体抗体)
它会:模拟TSH、持续刺激甲状腺
结果:甲状腺疯狂工作。
2. 高功能结节
局部结节自己分泌激素。
3. 甲状腺炎
甲状腺细胞破坏:激素漏出
十、甲亢为什么症状这么“亢奋”
本质:代谢速度过高。
1. 怕热、多汗
产热过多。
2. 心慌、心率快
T3:增强交感神经效应、β受体敏感性↑
3. 吃很多却变瘦
因为:分解代谢增强,不仅烧脂肪、还烧肌肉
4. 手抖、焦虑
神经兴奋性过高。
5. 肌肉流失
尤其大腿近端肌肉。
6. 突眼(Graves特征)
自身免疫攻击眼眶组织。
十一、甲亢长期后果
1. 心律失常
尤其:房颤
2. 骨质疏松
因为:骨更新过快、骨吸收>骨形成
3. 肌肉流失
4. 甲状腺危象(危重)
可致命,表现:高热、心动过速、意识障碍
十二、甲亢治疗
1. 抗甲状腺药(最常见)
例如:甲巯咪唑
作用:抑制甲状腺激素合成
2. β受体阻滞剂
例如:普萘洛尔
缓解:心慌、手抖
3. 碘131
放射性破坏甲状腺。
4. 手术
严重时切除。
十三、为什么很多减脂人群“像甲减”
长期低能量可用性会:T3下降、rT3升高、基础代谢下降
这叫:“适应性代谢降低”
但:不一定是真甲减。
十四、甲减 vs 甲亢 对比表
| 项目 | 甲减 | 甲亢 |
| 本质 | 代谢过慢 | 代谢过快 |
| T3/T4 | 低 | 高 |
| TSH(原发性) | 高 | 低 |
| 体重 | 增加 | 减轻 |
| 心率 | 慢 | 快 |
| 体温感觉 | 怕冷 | 怕热 |
| 精力 | 疲劳 | 易激动 |
| 肠道 | 便秘 | 腹泻倾向 |
| 肌肉 | 无力 | 消耗流失 |
| 血脂 | LDL升高 | 可降低 |
| 常见病因 | 桥本 | Graves |
| 治疗 | 补激素 | 抑制激素 |
十五、一句最核心总结
甲减与甲亢本质上分别是全身代谢系统被“整体降速”与“整体加速”的状态,其核心都源于下丘脑–垂体–甲状腺轴失衡;甲减主要表现为能量周转下降、产热减少和合成代谢低下,而甲亢则表现为交感神经过度敏感、能量消耗过快和分解代谢增强。
八十八、酶系统总结
酶(Enzyme)系统总结:酶是营养学、生物化学、运动营养和医学中最重要的基础概念之一。
理解一句话,就能理解后面几乎所有代谢:酶是生物体内的催化剂,它决定反应能不能快、什么时候发生、在哪里发生,如果没有酶,人类的大部分生命活动几乎无法进行。
一、什么是酶
定义:酶(Enzyme)是一类能够催化生物化学反应,而自身不被消耗的生物催化剂。
人体几乎所有化学反应都需要酶。
例如:
淀粉 → 葡萄糖(淀粉酶)、蛋白质 → 氨基酸(蛋白酶)、甘油三酯 → 脂肪酸 + 甘油(脂肪酶)、ATP → ADP + 能量(ATP酶)
没有酶,这些反应虽然理论上能发生,但速度会慢到几乎无法维持生命。
二、酶的本质
人体绝大多数酶都是:蛋白质
只有极少数例外:RNA也具有催化功能(核酶,Ribozyme)。
因此:酶也是蛋白质,所以高温、强酸、强碱等都可能使其变性失活。
三、酶有什么特点
1. 催化效率极高
例如:一个过氧化氢酶(Catalase)每秒可以催化数百万个过氧化氢分子分解,远远超过普通化学催化剂。
2. 高度特异性
一种酶通常只识别一种或少数几种底物。
例如:乳糖酶只能分解乳糖,不能分解淀粉。
3. 自身不被消耗
例如:1000个葡萄糖→己糖激酶催化→己糖激酶仍然存在。
所以:酶不是原料,而是催化者。
4. 可调控
人体可以:增加酶、减少酶、激活酶、抑制酶,这是人体调节代谢的重要方式。
四、酶如何发挥作用
先理解两个概念。
底物(Substrate)→ 酶(Enzyme)→ 产物(Product)
过程:底物 + 酶 → 酶-底物复合物 → 产物 + 酶
例如:淀粉 + 淀粉酶 → 麦芽糖 + 淀粉酶,酶最后释放出来,可以继续催化下一次反应。
酶为什么能加快反应?
因为:它降低了反应所需的活化能(Activation Energy)。
可以理解为:
没有酶:要翻过一座100米高山。
有酶:变成翻10米的小坡。
所以:反应速度大大提高。
五、人体酶的分类
国际上按催化反应分为六大类(目前实际上已扩展到七大类,但营养学和基础医学中六大类仍最常见)。
| 类型 | 功能 | 举例 |
| 氧化还原酶 | 氧化、还原 | 酒精脱氢酶、乳酸脱氢酶 |
| 转移酶 | 转移基团 | ALT、AST |
| 水解酶 | 水解 | 淀粉酶、蛋白酶、脂肪酶 |
| 裂解酶 | 裂解分子 | 醛缩酶 |
| 异构酶 | 分子重排 | 磷酸葡萄糖异构酶 |
| 连接酶 | 合成新键 | DNA连接酶 |
六、营养学最常见的酶
消化酶、胃蛋白酶:蛋白质 → 多肽、胰蛋白酶:多肽 → 小肽、肽酶:小肽 → 氨基酸、淀粉酶:淀粉 → 麦芽糖、麦芽糖酶:麦芽糖 → 葡萄糖、乳糖酶:乳糖 → 葡萄糖 + 半乳糖,乳糖不耐受就是乳糖酶不足。
脂肪酶:甘油三酯 → 脂肪酸 + 甘油
七、代谢中的关键酶
例如:己糖激酶:葡萄糖 → 葡萄糖-6-磷酸,糖酵解第一步。
磷酸果糖激酶(PFK)是糖酵解限速酶,决定糖酵解快慢。
丙酮酸脱氢酶(PDH):丙酮酸 → 乙酰CoA,连接糖酵解与三羧酸循环。
脂蛋白脂肪酶(LPL):乳糜微粒/VLDL中的甘油三酯→脂肪酸,进入组织。
激素敏感性脂肪酶(HSL):脂肪细胞→脂肪酸释放,减脂过程中非常重要。
八、医学检查中常见的酶
很多体检项目其实测的是酶。
| 酶 | 临床意义 |
| ALT | 肝损伤 |
| AST | 肝脏、心肌损伤 |
| CK | 肌肉损伤 |
| CK-MB | 心肌损伤 |
| LDH乳酸脱氢酶 | 多组织损伤 |
| 淀粉酶 | 胰腺炎 |
| 脂肪酶 | 急性胰腺炎 |
这些酶正常位于细胞内,细胞受损后释放入血,因此血液中浓度升高可提示相应组织损伤。
九、药物如何利用酶
很多药物实际上就是:抑制某一种酶。
例如:
| 药物 | 抑制酶 | 作用 |
| 阿司匹林 | COX(环氧化酶) | 抗炎、止痛、抗血小板 |
| 他汀类 | HMG-CoA还原酶 | 降低胆固醇合成 |
| 奥利司他 | 胰脂肪酶 | 减少脂肪吸收 |
| 西地那非 | PDE5(磷酸二酯酶5) | 增强血管舒张 |
| ACEI类降压药 | ACE(血管紧张素转换酶) | 降压 |
| 别嘌醇 | 黄嘌呤氧化酶 | 降低尿酸生成 |
可以发现:很多现代药物,本质上都是“酶调节剂”。
十、影响酶活性的因素
1. 温度:人体多数酶最佳温度约37℃。
温度过低:反应变慢。
温度过高:蛋白质变性,酶失活。
2. pH:不同酶最佳pH不同。
例如:
胃蛋白酶:pH约1.5~2。
胰蛋白酶:pH约7.5~8.5。
因此胃和小肠需要不同的环境。
3. 底物浓度
开始时:底物增加→反应速度增加
达到饱和后:速度不再增加,这就是酶饱和现象。
4. 酶浓度
一般情况下:酶越多→催化能力越强。
例如:力量训练可增加线粒体相关酶和糖原代谢酶的表达。
5. 辅酶和辅因子
很多酶不能单独工作。
需要:辅酶(通常来源于维生素)
例如:NAD⁺(来自维生素B3),FAD(来自维生素B2),辅因子(通常是矿物质)
例如:镁、锌、铁、铜、硒等。
缺乏这些营养素,即使酶蛋白存在,其活性也会下降。
6. 抑制剂和激活剂
例如:奥利司他抑制胰脂肪酶,ATP可反馈抑制某些糖酵解酶,而AMP则可激活,帮助细胞根据能量状态调节代谢。
十一、如何通过饮食和营养调控酶
这里要区分一个常见误区:吃酶 ≠ 给身体补充酶。
大多数口服酶(如植物酵素)进入胃后,本身也是蛋白质,会被消化成氨基酸,因此不能直接进入血液去“补酶”。
真正有效的调控方式主要是支持人体自己合成和调节酶。
1. 保证蛋白质摄入
酶本身就是蛋白质,蛋白质不足:酶合成能力下降。
2. 保证B族维生素
B族维生素参与大量辅酶形成。
例如:B1——糖代谢、B2——FAD、B3——NAD⁺、B5——辅酶A(CoA)、B6——氨基酸代谢
因此B族缺乏时,会影响大量酶促反应。
3. 保证矿物质
例如:镁参与数百种酶反应、锌参与DNA合成、蛋白质合成等多种酶、硒是谷胱甘肽过氧化物酶的重要组成部分。
4. 规律运动
运动不仅消耗能量,还会提高许多代谢酶的表达。
例如:
有氧训练 ↑ 线粒体酶(如柠檬酸合酶、琥珀酸脱氢酶) → 提高脂肪氧化能力。
力量训练 ↑ 糖原合成酶、糖酵解相关酶 → 提高肌肉代谢能力。
5. 避免长期酗酒
长期大量饮酒会损伤肝细胞,影响许多肝脏酶系统,并改变酒精脱氢酶、乙醛脱氢酶等代谢酶的功能,还会导致B族维生素缺乏,进一步影响酶活性。
十二、记忆框架
可以用一句话记住酶:酶 = 催化剂 + 蛋白质(大多数) + 高特异性 + 可重复使用 + 受环境和营养调控。
再记住酶发挥作用的五个关键词:底物 → 酶 → 活化能降低 → 产物 → 酶继续循环使用
最后记住影响酶活性的六大因素:温度、pH、底物浓度、酶浓度、辅酶/辅因子、抑制剂或激活剂。
掌握这套框架后,再学习糖酵解、脂肪氧化、三羧酸循环、糖异生等代谢通路时,就能理解为什么教材总强调“限速酶”和“关键酶”,因为真正决定代谢速度的,往往不是原料够不够,而是哪一步关键酶在控制整个反应流程。
八十九、增肌与炎症
这是一个近年来运动生理学研究非常热门的话题。很多人认为炎症=坏事,但实际上对于增肌来说,适度炎症是必需的,过度炎症才有害。
可以把炎症分成两种:
1. 急性、可控的炎症(有利于增肌)
2. 慢性、持续的炎症(不利于增肌)
下面分别分析。
一、为什么增肌需要炎症?
力量训练本身就是一种人为制造轻微损伤的过程。
例如:深蹲、硬拉、卧推、离心训练
都会造成:肌纤维微损伤、肌膜轻微破裂、Z线断裂、结缔组织轻微损伤,这些损伤会立即启动炎症反应,这个炎症不是感染,而是身体发出的修复信号。
整个过程如下:训练 → 肌肉损伤 → 炎症 → 修复 → 超量恢复 → 肌肥大
没有炎症,后面的修复几乎不会发生。
二、训练后发生了哪些炎症反应?
第一阶段:中性粒细胞(数小时内)
训练结束几小时内:大量中性粒细胞进入肌肉。
作用:清理碎裂组织、吞噬坏死细胞、释放活性氧(ROS)、分泌炎症因子例如:IL-1β、IL-6、TNF-α
很多人看到这些名字就害怕,其实这里它们是正常工作的,目的就是:告诉身体“这里坏了,快来修。”
第二阶段:巨噬细胞
随后巨噬细胞进入,但巨噬细胞分两类:
M1型(促炎)主要负责:清理垃圾、消灭坏死组织、分泌炎症因子,像施工前的拆迁队。
M2型(抗炎修复)随后转换成M2,它开始:分泌IGF-1、分泌TGF-β、分泌IL-10、促进血管形成、促进蛋白质合成,它就是施工队。
没有M2,肌肉长不出来。
三、卫星细胞为什么依赖炎症?
肌肉真正变大,不只是蛋白变多,还涉及:卫星细胞(Satellite Cell)
它们平时处于休眠状态,训练后的炎症会激活它们。
流程:训练→炎症因子→卫星细胞活化→大量增殖→融合到肌纤维→增加肌核(myonuclei)→提高蛋白合成能力→肌肥大
因此很多研究认为:没有适当炎症,就没有卫星细胞激活。
四、IL-6到底是好还是坏?
很多人知道IL-6是炎症因子,于是认为:IL-6越少越好。
其实完全不是,运动中的IL-6与肥胖状态下的IL-6作用并不相同。
训练时肌肉自己释放IL-6(称为肌因子,myokine),作用:提高葡萄糖利用、提高脂肪氧化、招募免疫细胞、启动修复、促进再生,属于好事。
肥胖时脂肪组织持续释放IL-6,每天都高,于是:长期炎症→胰岛素抵抗→恢复变差→蛋白合成下降→肌肉增长下降
所以:同样都是IL-6,短暂升高和长期升高的生理意义完全不同。
五、ROS(自由基)也是这样
很多人认为:自由基必须全部消灭。
实际上:适量ROS就是信号分子。
训练时ROS会启动:PGC-1α、MAPK、mTOR、NRF2
促进:线粒体增加、肌肉适应、抗氧化能力提高,如果完全没有ROS,这些适应反而下降。
六、为什么训练后马上吃大量抗氧化剂反而不好?
很多研究发现如果训练后立刻大量补充:大剂量维生素C(如1000 mg以上)、大剂量维生素E(如400 IU以上)
可能降低:mTOR信号、PGC-1α激活、卫星细胞活化、线粒体适应
因为:它们把本来应该存在的ROS也清除了。
因此,现在越来越多的运动营养建议认为,除非有明确医学指征,不建议长期依赖大剂量抗氧化补充剂,而应优先通过均衡饮食获取抗氧化营养素。
七、为什么冰浴可能影响增肌?
冰浴能够降低:炎症、血流、温度、巨噬细胞浸润,虽然疼痛减轻了,但是:mTOR激活也下降。
多项研究发现:长期力量训练后立即进行冰浴,肌肉肥大的幅度可能低于不进行冰浴的人群。不过,在比赛密集期,为了加快恢复,冰浴仍然可能有价值,因此要根据训练目标选择恢复方式。
八、为什么长期慢性炎症会抑制增肌?
长期炎症和训练后的急性炎症完全不同。
例如:肥胖、睡眠不足、长期压力、吸烟、长期高糖高脂饮食,都会造成:TNF-α、IL-1β、CRP、IL-6持续升高,随后发生:炎症→胰岛素抵抗→蛋白质合成下降→肌肉分解增加→恢复变慢→增肌效率下降,其中,TNF-α还能激活泛素-蛋白酶体系统和NF-κB等分解代谢通路,加速肌肉蛋白降解。
九、NSAIDs(消炎药)会影响增肌吗?
像:布洛芬、萘普生,它们会抑制:COX酶→前列腺素减少→炎症下降→疼痛下降
但同时:修复信号也减少。
因此:对于年轻健康人,如果长期、频繁依赖NSAIDs缓解训练后的酸痛,可能会削弱肌肉肥大和力量适应。偶尔因明确医疗需要使用,通常不会产生明显影响,应遵循医生建议。
十、炎症与增肌的最佳平衡
增肌不是追求”炎症越多越好”,而是追求短暂、适度、可恢复的炎症反应,可以概括为:
| 炎症状态 | 对增肌的影响 |
| 无炎症(如长期大量使用消炎药、过度抑制炎症) | 修复信号不足,增肌受限 |
| 适度急性炎症(正常力量训练后) | 激活免疫细胞、卫星细胞和mTOR,促进肌肥大 |
| 过度急性炎症(训练量远超恢复能力) | 恢复延长,分解代谢增加,训练质量下降 |
| 慢性低度炎症(肥胖、睡眠不足、压力过大等) | 胰岛素抵抗、蛋白合成下降、肌肉分解增加 |
核心结论:训练后的炎症可以理解为一种受控的修复程序,而不是需要尽快消除的敌人。肌肉生长依赖于这一程序:肌纤维微损伤引发短暂炎症,免疫细胞清除受损组织,随后释放促进修复和生长的信号,激活卫星细胞并增强蛋白质合成。相反,长期存在的慢性炎症会干扰这些过程,降低恢复能力和增肌效率。
因此,对于以增肌为目标的人,更重要的是通过合理训练、充足蛋白质摄入、充足睡眠和恢复来支持炎症的正常发生与及时消退,而不是一味追求“消炎”。
九十、降低皮质醇方法
皮质醇是人体主要的“压力激素”,它在短期应激、清晨唤醒、血糖调节中发挥重要作用,但长期水平过高则可能导致:失眠、疲劳、焦虑,腹部脂肪堆积,肌肉流失,免疫力下降,胰岛素抵抗甚至抑郁
如何通过自然方法降低皮质醇水平(从睡眠、饮食、训练三方面来看):
一、睡眠管理:基础也是核心
| 方法 | 作用机制 |
| 保持规律作息(每天同一时间上床和起床) | 维持生物钟,减少皮质醇异常分泌 |
| 避免睡前使用电子屏幕(1小时内不用手机/电脑) | 减少蓝光干扰褪黑素,降低入睡困难 |
| 睡前做深呼吸或冥想(如4-7-8呼吸) | 激活副交感神经,降低压力 |
| 保持卧室凉爽、黑暗、安静 | 提高睡眠质量,自然降低夜间皮质醇 |
| 避免午后摄入咖啡因 | 咖啡因可延长皮质醇高峰,扰乱夜间恢复期 |
二、饮食调节:抗炎 + 稳血糖
| 方法 | 建议食物 | 作用 |
| 保持血糖稳定(避免高糖暴饮暴食) | 燕麦、糙米、全麦面包 | 稳定血糖可防止胰岛素和皮质醇轮流“爆炸” |
| 富含镁的食物 | 深绿色蔬菜、南瓜籽、坚果 | 镁帮助降低神经兴奋,调节压力反应 |
| 摄入omega-3脂肪酸 | 三文鱼、亚麻籽、核桃 | 抗炎、缓解压力相关的炎症反应 |
| 茶氨酸(L-theanine)来源 | 绿茶 | 增加脑内α波,平静思维、抗压力 |
| 避免长期低碳/极端节食 | 适当碳水摄入(如红薯) | 长期低碳可促使皮质醇升高维持血糖 |
三、训练调控:适度而非过量
| 方法 | 说明 |
| 避免过度高强度训练(特别是长时间有氧或HIIT) | 长时间高强度训练容易造成皮质醇持续升高 |
| 进行适度的阻力训练(增肌为主) | 重量训练短时提高皮质醇,但长期有利于激素平衡 |
| 加入低强度恢复性活动 | 快走、拉伸、瑜伽等可降低慢性压力荷载 |
| 训练后注意恢复 | 训练结束后摄入蛋白+碳水(如蛋白粉+香蕉),可减少皮质醇分泌 |
| 每周安排1-2天完全休息日 | 防止过度训练综合征,保持内分泌平衡 |
额外建议(辅助方法):冥想、正念练习(如每天10分钟)已被大量研究证明能有效降低皮质醇,每天晒15分钟太阳(上午为宜)→ 有助于调整昼夜节律,稳定皮质醇节律,笑和社交互动本身也能降低压力荷载
总结一句话:降低皮质醇的关键,是让身体感受到“安全”与“稳定”——规律的睡眠节律、抗炎稳糖的饮食、适量而不压榨的训练,就是你最天然的激素平衡方案。
九十一、药物性肝损伤
药物性肝损伤(Drug-Induced Liver Injury,DILI)是临床最常见的急性肝损伤原因之一,也是导致急性肝衰竭的重要原因之一。对于运动营养师来说,了解药物、保健品和补剂对肝脏的影响非常重要,因为不少人会将所有“伤肝”现象归咎于蛋白粉或运动营养品,而实际上,真正导致药物性肝损伤的往往是药物本身或某些草药制剂。
一、什么是药物性肝损伤?
简单来说,就是:药物、保健品、中草药或其代谢产物导致肝细胞受损,从而引起肝功能异常。
这里的“药物”不仅包括处方药,还包括:感冒药、止痛药、抗生素、中草药、保健品、健身补剂、减肥产品,甚至一些天然植物提取物,也可能引起肝损伤。
二、为什么肝脏最容易受到药物损伤?
因为肝脏是人体最大的“化工厂”,几乎所有进入人体的药物都会经过:肠道→门静脉→肝脏→代谢→排泄
因此:肝脏是最先接触高浓度药物的器官。
肝脏主要负责:
1. 氧化(Cytochrome P450)
2. 还原
3. 水解
4. 葡萄糖醛酸结合
5. 硫酸化
6. 谷胱甘肽结合
这些代谢过程中,有时会产生:毒性中间产物(Reactive metabolites),真正伤肝的很多时候不是原药,而是这些代谢产物。
三、药物性肝损伤分哪两类?
第一类:可预测性(Intrinsic DILI)
特点:剂量越大越危险、几乎任何人都会发生、发病机制明确、动物实验可以复制
代表:对乙酰氨基酚(扑热息痛)
这是全世界最常见的药物性肝损伤原因之一。
正常剂量:3~4 g/天以内(不同国家建议略有差异)。
如果一次吃:10~15 g,可能严重肝坏死。
为什么?
正常情况下90%以上进入:葡萄糖醛酸化,硫酸化→排出。
只有约5%~10%:经过CYP2E1(细胞色素P450家族,在药物代谢中起到重要作用)代谢,产生:NAPQI(N-acetyl-p-benzoquinone imine),NAPQI毒性极强。
平时谷胱甘肽(GSH)把它中和,但是过量服药后:GSH耗尽。
NAPQI开始攻击:细胞膜、线粒体、DNA、蛋白质,最终导致:大面积肝细胞坏死。
第二类:特异质性(Idiosyncratic DILI)
特点:与剂量关系不明显、非常难预测、只有少数人发生、与遗传、免疫因素有关
例如有100万人吃同一种药:999999人没事,1个人重度肝炎。
这就是特异质反应,很多抗生素、抗癫痫药、抗结核药都属于这一类。
四、哪些药最容易伤肝?
1. 解热镇痛药
代表:对乙酰氨基酚(扑热息痛)
原因:剂量过大、酒精增加毒性、饥饿状态风险增加
2. 抗结核药
例如:异烟肼、利福平、吡嗪酰胺
三联治疗时:肝损伤发生率明显增加。
原因:毒性代谢物累积。
3. 抗生素
例如:阿莫西林/克拉维酸、红霉素、米诺环素
多数属于:免疫介导。(指免疫系统异常激活或失调引发的生理反应或疾病,可能导致自身免疫性疾病、过敏反应等多种健康问题。)
4. 抗癫痫药
例如:丙戊酸、卡马西平、苯妥英
可导致:严重肝炎。
5. 抗真菌药
例如:酮康唑、伊曲康唑
主要:影响肝细胞。
6. 降脂药
例如:他汀类。
实际上:真正严重肝损伤非常少见。
更多只是:ALT轻度升高。
因此现代指南认为:多数患者可以继续服用。
7. 中草药
近年来比例越来越高。
例如:何首乌、雷公藤、土三七、某些来源不明的中药制剂
特点:成分复杂,很难判断是哪一种导致。
8. 健身补剂
真正正规的:蛋白粉、肌酸,通常不会直接导致肝损伤。
但是以下产品风险较高:来源不明的增肌粉、非法添加合成代谢类固醇的增肌产品、极端减肥产品、含多种草本提取物的“护肝”“排毒”产品,其中不少问题来自非法添加药物、标签与实际成分不符或污染,而不是配方中宣称的营养成分本身。
五、药物为什么会伤肝?
主要有五种机制。
1. 毒性代谢物
例如:NAPQI,直接毒死肝细胞。
2. 线粒体损伤
药物:攻击线粒体,ATP下降,细胞死亡。
3. 氧化应激
大量:自由基→脂质过氧化→细胞膜破坏。
4. 胆汁淤积
药物影响胆汁排泄。
胆汁酸:积聚损伤胆管。
5. 免疫攻击
药物结合蛋白,身体误认为是异物,于是:T细胞开始攻击肝细胞。
六、药物性肝损伤有哪些症状?
轻度患者:可能没有任何感觉。
只是体检发现:ALT升高。
中度患者出现:食欲下降、恶心、呕吐、疲劳、乏力、右上腹隐痛、腹胀
严重患者出现:黄疸(皮肤、巩膜发黄)、尿色加深(浓茶样尿)、大便颜色变浅、皮肤瘙痒(胆汁淤积时较常见)、发热(部分免疫性反应)、意识模糊、嗜睡(肝性脑病)、出血倾向(凝血功能受损),若出现黄疸、意识改变、明显出血倾向等症状,应立即就医。
七、医生如何判断是不是药物伤肝?
通常会综合:
1. 时间关系:开始用药后数天至数月出现肝功能异常,停药后改善。
2. 肝功能检查:ALT、AST(反映肝细胞损伤)、ALP、GGT(反映胆汁淤积)、总胆红素(TBil)、白蛋白、凝血功能(INR)评估肝脏合成功能
3. 排除其他原因:病毒性肝炎、酒精性肝病、自身免疫性肝病、胆道梗阻等。
4. 必要时影像学或肝活检:用于进一步明确病因。
八、如何预防药物性肝损伤?
1. 严格按照推荐剂量用药,不要自行加量或延长疗程。
2. 避免重复用药,例如多种感冒药可能同时含有对乙酰氨基酚,容易在不知情的情况下超量。
3. 避免饮酒,尤其是在服用已知具有肝毒性的药物期间。
4. 谨慎使用中草药和保健品,天然并不等于绝对安全。
5. 有慢性肝病、老年人或需长期服用潜在肝毒性药物者,应遵医嘱定期监测肝功能。
6. 出现疑似药物性肝损伤症状时及时停用可疑药物并就医,不要自行尝试“护肝药”掩盖病情。
总结:药物性肝损伤本质上是肝脏在代谢药物过程中受到毒性代谢物、免疫反应或胆汁淤积等机制的损害。其中,对乙酰氨基酚过量属于典型的剂量依赖性损伤,而多数抗生素、抗结核药和部分中草药则属于难以预测的特异质性损伤。早期可能仅表现为肝酶升高,随着损伤加重,可出现乏力、恶心、黄疸等症状,严重时甚至发展为急性肝衰竭。因此,合理用药、避免超剂量及关注用药后的异常表现,是预防药物性肝损伤的关键。
九十二、磷酸原系统详解
1. ATP、ADP、Pi、PCr、Cr之间到底是什么关系?
2. Pi为什么有时候参与ATP合成,有时候又没有?
3. PCr什么时候形成?什么时候消耗?
4. 为什么PCr不能一直增加?
下面按照时间顺序和能量流动顺序,把整个磷酸原供能系统重新梳理一遍。
第一部分:首先认识五个物质
整个系统实际上只有五个主要角色。
ATP(三磷酸腺苷):细胞唯一可以直接供能的物质、肌肉收缩只能消耗ATP
ADP(二磷酸腺苷):ATP去掉一个磷酸后形成、本身几乎不能直接供能、可以重新合成ATP
Pi(无机磷酸):ATP断裂后释放出来的游离磷酸、本身没有多少能量、是以后重新合成ATP的原料之一
Cr(肌酸):能量载体、本身不储存大量能量
PCr(磷酸肌酸):肌酸结合一个高能磷酸形成、是肌肉里的”快速备用电池”
所以可以简单理解:
ATP = 正在使用的钱
PCr = 银行里的零钱备用金
Cr = 没充电的电池
第二部分:静息状态发生什么(储能)
这一部分很多教材容易一笔带过,但实际上非常重要。
第一步:线粒体不断制造ATP
有氧代谢不断进行:
糖、脂肪、蛋白质→线粒体→ATP不断产生
此时ATP很多。
第二步:ATP给肌酸”充电”
此时发生的是:ATP + Cr → ADP + PCr
注意这里:不是Cr + Pi而是ATP把自己的高能磷酸基团直接转移给Cr,所以PCr真正来源于ATP。
ATP失去的是:ATP→ADP+高能磷酸→PCr
因此:PCr其实就是ATP暂时存起来的一部分能量。
为什么要这样做?
因为ATP不能大量储存,人体肌肉中的ATP只有大约25~30 mmol/kg干肌
如果全部储存ATP:不稳定、渗透压太高、浓度不能太高
于是身体想到一个办法,把多余能量存进PCr。
因此:ATP→PCr→需要的时候→再变回ATP
PCr就是ATP的”能量缓冲池”。
第三部分:PCr为什么不能无限增加?
这是你问得最好的问题之一。
答案:不是ATP不够,而是肌酸数量有限。
因为:总肌酸 = Cr + PCr
假设肌肉只有100个肌酸,那么:
刚开始Cr =100、PCr=0,充电以后:Cr=70、PCr=30,继续充:Cr=30、PCr=70,最后:Cr=0、PCr=100结束。
没有Cr了就无法继续形成PCr。
所以:PCr上限≈肌肉总肌酸含量。
正常成年人:总肌酸约120~160 mmol/kg干肌。
其中静息时:约60~70%已经变成PCr,所以PCr通常约70~90 mmol/kg干肌。
第四部分:运动开始发生什么(放能)
开始冲刺,肌肉首先不会去分解糖。
第一件事:先消耗ATP。
发生:ATP→ADP+Pi+能量
注意:真正供能的是ATP,不是PCr,PCr只是负责补充ATP。
第五部分:Pi去哪了?
这是你之前最疑惑的问题。
运动开始:ATP→ADP+Pi,这里Pi出来了,但是Pi没有参加下一步PCr反应。
很多人就在这里混了,因为下一步实际上是:ADP+PCr→ATP+Cr,没有Pi。
原因:PCr自己已经带着那个磷酸了。
PCr相当于:Cr—P,它直接把”P”交给ADP。
所以:ADP+PCr→ATP+Cr,Pi没有参与。
那Pi到底有什么用?
Pi不是废物,只是:在磷酸原系统里面暂时没有用。
以后:糖酵解、有氧氧化都会重新利用Pi。
例如氧化磷酸化:ADP+Pi+能量→ATP,这里Pi重新进入ATP。
所以:Pi是在整个能量代谢中循环利用,不是只属于磷酸原系统。
第六部分:为什么有时写ADP+Pi,有时写ADP+PCr?
这是两个完全不同的ATP来源。
第一种:PCr供能
速度最快,反应:ADP+PCr→ATP+Cr
特点:不用Pi,因为PCr已经自带磷酸。
第二种:糖酵解或有氧供能
反应:ADP+Pi+能量→ATP
这里:真正需要Pi,因为没有PCr提供磷酸,所以只能利用游离Pi。
因此:二者不是矛盾,只是来源不同。
第七部分:为什么这个反应能双向进行?
反应实际上一直都是:ATP+Cr—ADP+PCr,这是可逆反应,方向由ATP、ADP的浓度决定。
静息状态:ATP很多,ADP很少。
于是:ATP + Cr→ADP + PCr
方向:右边形成PCr储能。
运动状态:ATP不断减少,ADP越来越多。
于是:ADP + PCr→ATP + Cr
方向:左边形成ATP,供能。
所以:在静息状态下是从右往左,在运动状态下是从左往右
如果按照你写的反应式来说,是正确的:
静息:右→左(ATP+Cr生成PCr)
运动:左→右(PCr生成ATP)
第八部分:整个磷酸原供能系统完整流程
静息状态:线粒体→大量ATP:ATP + Cr→(肌酸激酶CK) →ADP + PCr
运动开始:ATP→(ATP酶)ADP + Pi + 能量,肌肉收缩
随后:ADP + PCr→(肌酸激酶CK) →ATP + Cr,ATP继续供能,PCr越来越少,Cr越来越多,持续约6~10秒,随后糖酵解开始接管供能。
恢复阶段:线粒体重新制造ATP,ATP + Cr→ADP + PCr
PCr恢复等待下一次爆发运动
最后,用一句话概括磷酸原供能系统:磷酸原供能系统的本质不是PCr直接供能,而是PCr作为ATP的”能量缓冲库”:静息时利用ATP将肌酸磷酸化形成PCr储存能量;运动时再将PCr中的高能磷酸迅速转移给ADP,再生ATP,使肌肉能够在最初6~10秒内持续获得直接供能的ATP。这也是为什么运动生理学中常说:ATP是唯一直接供能物质,而PCr是最快速的ATP再生系统,而不是直接供能物质。
九十三、油哈味儿的成因与危害
一、术语界定:什么是“油哈儿味”
“油哈儿味”(也常称油哈味、哈喇味、rancid odor)在食品化学中并不是一个正式术语,而是油脂氧化过程中产生的一类挥发性异味的感官描述。
从化学本质看,它主要来源于以下几类物质:
1. 脂质过氧化物的分解产物:醛类(如己醛、壬醛、2,4-癸二烯醛)、酮类、短链酸类
2. 少量烃类、醇类及含氧挥发物
其中,醛类(尤其是来源于不饱和脂肪酸的低分子醛)是“油哈儿味”最核心的气味贡献者。
二、来源机制:不同条件下“油哈儿味”如何形成
需要明确区分三条常被混用的路径。
1. 自动氧化(最常见,也是“油哈儿味”的核心来源)
发生条件:常温或中低温 + 氧气 + 时间
主要原料:多不饱和脂肪酸(如亚油酸、亚麻酸)
过程特点:自由基链式反应 → 氢过氧化物 → 分解为醛、酮
场景:油脂储存、开封后放置、常温反复接触空气
结论:你在日常闻到的典型“油哈儿味”,绝大多数来自这一机制,而不是高温烹饪本身。
2. 热氧化(加热放大已有氧化)
发生条件:中高温 + 氧气
特点:加速已有过氧化物分解、气味释放更明显
场景:油已经轻度氧化后再加热、长时间中温加热(而非瞬时高温)
关键点:热氧化更多是“把已经发生的氧化暴露出来”,而不是凭空制造油哈味。
3. 热裂解 / 聚合(常被误认为油哈味)
发生条件:极高温(>220–240°C)
产物:烯烃、芳香族化合物、聚合物
感官特征:刺鼻、焦苦、烟味明显
重要区分:这类气味更接近“焦糊味”“油烟味”,并非典型油哈儿味,但在大众表述中常被混为一谈。
三、危害评估:油哈儿味 ≠ 一定有毒
这是最容易被夸大的部分。
1. 感官层面:醛类阈值极低、在远低于毒理风险的浓度下就能被闻到、“闻到”不等于“有明确毒性风险”
2. 生理与毒理层面(基于近年研究共识)
1. 短期、低剂量暴露:主要是感官不适,对健康人群无明确急性毒性证据
2. 长期、高频摄入高度氧化油脂:与氧化应激、炎症标志物升高相关,动物研究中与肝脏脂质代谢紊乱有关
3. 需要强调的前提条件:剂量、暴露频率、油脂类型(PUFA多不饱和脂肪酸含量高的风险更高)
近三到五年的研究趋势是:不再简单用“致癌 / 不致癌”二分,而是强调慢性代谢负担与炎症通路。
3. 常见误解澄清
1. “油哈儿味 = 强致癌物”:证据不足,更多是情绪化表述。
2. “一点油哈味就必须立刻恐慌”:风味劣变早于毒理风险出现。
四、避免方法:从机制出发的可操作策略
1. 原料选择:
高不饱和油脂(如亚麻籽油):更容易产生油哈味,适合冷用,不适合长时间储存
相对稳定油脂(如橄榄油、花生油):单不饱和脂肪酸比例高,氧化速率较慢
2. 储存条件控制(最关键):避光、避热、减少与空气接触、开封后尽量缩短使用周期
这一步对防止油哈味远比“控制烹饪温度”重要。
3. 烹饪层面:不使用已明显出现油哈味的油脂,避免反复长时间加热,一次性高温快炒,反而不一定是最坏情况
五、研究动态与未解问题(近年趋势)
1. 研究重点变化:从“单一氧化指标”转向挥发性谱系分析、多指标联合评估;从“毒性判断”转向慢性代谢影响、炎症与氧化应激通路
2. 尚存争议:不同氧化产物在人体内的真实暴露水平、动物实验结果向人群外推的可靠性、日常饮食中“可接受的风味劣变阈值”尚未统一
六、一句话总结(专业版)
油哈儿味本质上是油脂氧化的感官信号,它提示品质劣变早于明确毒理风险;真正需要关注的是长期、高频摄入高度氧化油脂,而不是偶发、低水平的风味变化。
“油哈味、焦糊味、油烟味”的化学与风险差异
下面专门回答第 3 点:对比油哈味、焦糊味、油烟味的化学来源、形成条件与健康风险差异。
一、三种气味的本质对比(先给总览)
| 维度 | 油哈味 | 焦糊味 | 油烟味 |
| 本质 | 油脂氧化 | 有机物热裂解 / 碳化 | 高温挥发 + 裂解气溶胶 |
| 主要阶段 | 储存 / 低中温 | 极高温 | 高温瞬间 |
| 典型场景 | 放久的油、坚果 | 烧糊、炸焦 | 炒菜起大烟 |
| 风险类型 | 品质劣变 → 慢性风险 | 明确有害物生成 | 吸入风险为主 |
二、油哈味(rancid odor)
1. 化学来源
脂肪酸自动氧化:多不饱和脂肪酸 → 氢过氧化物 → 分解为醛类(己醛、壬醛、2,4-癸二烯醛)和少量酮、酸
2. 形成条件:氧气、时间、光、热、金属离子加速,不需要高温
3. 感官特征:哈喇,刺鼻但不焦,常被形容为“陈油味”“放久的坚果味”
4. 健康风险定位:气味出现 ≠ 立即有毒,风味劣变发生在毒理风险之前,长期、高频摄入高度氧化油脂与氧化应激、炎症反应、脂质代谢紊乱相关
关键词:慢性、累积、剂量相关
三、焦糊味(burnt / charred odor)
1. 化学来源
有机物热裂解与碳化,来源不仅是油,还包括糖、蛋白质、食物本身的碳水结构
产生物包括:杂环胺(HCAs)、多环芳烃(PAHs)、各类芳香族化合物
2. 形成条件
温度通常 >220–250°C,明火、接触炭化表面,局部过热(锅底、焦边)
3. 感官特征
苦、焦、烧糊味明显、常伴随颜色变黑
4. 健康风险定位
证据链最完整的一类,与致突变、致癌风险相关,风险取决于焦化程度、频率、食物类型
关键词:明确有害,高温生成
四、油烟味(cooking oil fume odor)
1. 化学来源
这是一个混合体系,包括:油脂高温挥发的脂肪酸、醛类,部分热裂解产物,形成气溶胶颗粒(PM2.5)
2. 形成条件
油温接近或超过烟点,快速升温,表面积大(爆炒)
3. 感官特征
呛,刺激呼吸道,不一定“臭”,但不舒服
4. 健康风险定位
主要是吸入风险,而非摄入风险,与呼吸道刺激,长期暴露与肺部、心血管风险有相关性
3. 厨房通风条件是关键变量
关键词:吸入、环境暴露
五、最容易混淆的三点(重点)
1. 油哈味不是“炒出来的”,多数是在炒之前已经发生氧化。
2. 焦糊味不等于油坏了,它更多是“被烧过头”,不是“放坏”。
3. 油烟味的风险路径不同,不是吃进去,而是吸进去。
九十四、血脑屏障
血脑屏障(BBB)是把“外面世界”和大脑微环境严格隔开的守门员,它直接决定了大脑能拿到哪些“燃料”和“原料”。下面把要点分清楚,便于记忆与应用。
什么是血脑屏障(BBB)?
血脑屏障不是一层单一的膜,而是由血管内皮细胞、紧密连接、基底膜、周细胞(pericytes)和星形胶质细胞的足突(astrocyte endfeet)共同构成的多层“防护系统”。关键特征是:
内皮细胞有非常紧密的连接(tight junctions),限制物质经细胞间隙自由通过。
有专门的转运蛋白和受体,为脑提供必需物质(例如葡萄糖)但拒绝大多数有害物或大分子。
BBB 既是物理屏障(阻止大分子/细胞通过),也是选择性代谢屏障(代谢酶、转运系统调控进入的化学物质)。
血脑屏障的主要作用:
1. 维持脑内稳态(离子浓度、神经递质水平、渗透压)——让神经活动在稳定环境下进行。
2. 屏蔽有毒物质与病原体(细菌、病毒、许多药物难以进入)。
3. 控制炎症与免疫细胞进入(防止过度炎症损伤脑组织)。
4. 选择性运输营养和代谢物,支持脑能量需求同时限制无关分子入内。
与葡萄糖 / 蛋白质 / 脂肪供能的关系:
葡萄糖
主要燃料:在常态下,脑对葡萄糖依赖最高(占全身静息耗氧的很大一部分)。
专门转运蛋白:血管内皮表达 GLUT1(高亲和力)将葡萄糖从血液运入脑间质/星形细胞;神经元主要用 GLUT3(更高亲和力)。
运输方式:促进扩散(facilitated diffusion),靠浓度梯度和载体,不耗ATP。
临床相关:GLUT1 缺陷会导致脑能量不足、癫痫;低血糖会迅速损害脑功能(几分钟内影响意识)。
蛋白质 / 氨基酸
整蛋白通常不能直接穿过BBB(大分子被阻挡)。
必需氨基酸靠特定载体(如 LAT1:大中性氨基酸转运体)从血进入脑组织,用于神经递质合成和蛋白合成。
受体介导转运(receptor-mediated transcytosis):少数生理性多肽/蛋白(如转铁蛋白、胰岛素在一定程度上)能通过受体介导的胞吞-胞吐进入脑,但速度有限。
药理学影响:L-DOPA 通过 LAT1 进入脑(帕金森治疗),而大量同类氨基酸竞争会影响其进入效率。
脂肪(脂肪酸 / 甘油三酯 / 酮体)
长链脂肪酸跨越受限:大部分长链脂肪酸不能自由大量通过 BBB;脑并不以脂肪酸为主要能量来源。
酮体(β-羟丁酸、乙酰乙酸)例外:在禁食、饥饿或生酮状态下,肝脏产生的酮体可通过单羧酸转运蛋白(MCT1 等)进入脑,成为重要替代燃料(且效率高)。
短链脂肪酸与脂溶性分子:小的、中等极性的脂溶性分子可被动扩散或经特定转运进入,但总体受限较多。
运输机制一览(便于记忆)
被动扩散:小且高度脂溶性分子(如某些药物、酒精)可以穿过。
载体介导的促进扩散:葡萄糖(GLUTs)、大中性氨基酸(LAT1)等。
单羧酸载体:酮体与乳酸(MCTs)。
受体介导的胞吞转运:转铁蛋白、胰岛素等少数蛋白/肽。
吸附介导的转运(adsorptive):带正电的蛋白等少量通过。
临床/生理相关要点(实用):
大脑对血糖波动非常敏感:低血糖会很快导致意识障碍,说明葡萄糖的稳定供给重要。
GLUT1 缺陷综合征:先天性问题导致脑葡萄糖供应不足,常用生酮饮食作为替代燃料治疗。
炎症或损伤可破坏BBB,导致异常物质进入脑(脑水肿、感染或毒性物质累积);这也会改变营养供应和代谢。
药物设计要考虑BBB穿透性:很多潜在药物无法有效进脑,需要分子改造或利用受体介导通道。
简短总结:血脑屏障是保护大脑、维持微环境的“门禁与筛选系统”。它通过专门的转运蛋白优先把葡萄糖运进来(是大脑平时的主燃料),对蛋白质/大分子高度限制,通过特定转运体把必要氨基酸送入,而脂肪通常无法大量直接作为燃料,只有在饥饿/生酮时,酮体通过 MCT 被有效利用。
九十五、GLUT家族
GLUT 家族(葡萄糖转运蛋白家族,Glucose Transporter Family)是细胞膜上的一类载体蛋白,负责将 葡萄糖、果糖、半乳糖等单糖 从细胞外转运到细胞内。它们属于 易化扩散型载体,即 不消耗能量、不依赖 Na⁺,只依靠浓度梯度。
目前人类已知至少有 14 种 GLUT(GLUT1–GLUT14),各有不同的分布和底物偏好。
GLUT 家族分类与功能:
Class I:GLUT1–GLUT4
主要运输葡萄糖。
1. GLUT1
分布:红细胞、大脑、胎盘、肾脏等
功能:基础葡萄糖转运,维持静息时的能量供应
特点:高亲和力(Km 低),保证即使血糖很低也能供能
2. GLUT2
分布:肝细胞、小肠上皮细胞基底膜、肾小管、胰岛β细胞
功能:葡萄糖感受器(β细胞识别血糖升高 → 促胰岛素分泌)
特点:低亲和力(Km 高),高容量 → 适合在血糖高时快速摄取
3. GLUT3
分布:主要在神经元
功能:为脑细胞提供葡萄糖
特点:比 GLUT1 亲和力更高(大脑永远要糖)
4. GLUT4
分布:骨骼肌、心肌、脂肪组织
功能:胰岛素依赖性葡萄糖摄取
特点:只有在胰岛素刺激时才被转运到细胞膜,运动时也可独立激活
Class II:GLUT5, GLUT7, GLUT9, GLUT11
多运输果糖。
5. GLUT5
分布:小肠上皮刷状缘、精子
功能:果糖转运(主要是果糖的进口通道)
6. GLUT7
分布:小肠、结肠
功能:果糖/葡萄糖转运(研究较少)
7. GLUT9
分布:肝脏、肾脏
功能:主要是尿酸转运(不是糖!),跟高尿酸血症/痛风相关
8. GLUT11
分布:心脏、骨骼肌、胎盘
功能:运输葡萄糖和果糖
Class III:GLUT6, GLUT8, GLUT10, GLUT12, GLUT13 (HMIT)
功能不太清楚/多样化。
9. GLUT6
分布:免疫细胞(巨噬细胞等)
功能:参与免疫代谢
10. GLUT8
分布:睾丸、胚胎、部分脑区
功能:葡萄糖/果糖转运,研究还在进行中
11. GLUT10
分布:肝脏、胰腺
功能:可能和抗氧化应激反应有关(突变和动脉粥样硬化相关)
12. GLUT12
分布:骨骼肌、心脏、脂肪
功能:类似 GLUT4,但对胰岛素依赖性弱
13. GLUT13 (HMIT, H+/myo-inositol cotransporter)
分布:脑
功能:运输肌醇(不是糖),参与神经功能
14. GLUT14
分布:睾丸
功能:类似 GLUT3
总结:
GLUT1/3:保证大脑和红细胞的能量供应(高亲和力)。
GLUT2:血糖传感器(肝脏、胰岛β细胞,小肠出口)。
GLUT4:胰岛素依赖的葡萄糖进口(肌肉、脂肪)。
GLUT5:果糖进口(小肠)。
GLUT9:尿酸转运(痛风相关)。
所以你可以这样理解:
血糖供能主力:GLUT1, 3, 4
血糖感知/调控:GLUT2
果糖代谢:GLUT5, 7, 11
特殊代谢物:GLUT9(尿酸)、GLUT13(肌醇)
九十六、蹲久头晕
这个问题很经典,属于体位性低血压的一种情况。原理大致如下:
机制解释
1. 蹲下时的血液分布
蹲姿会压迫下肢血管,使得血液更多地“存”在腿部和腹部静脉里,回流到心脏的血量相对减少。
因为你蹲着的时候肌肉收缩,也在“挤压”血管,相当于暂时帮忙推动回流。
2. 突然站起时
肌肉突然放松,腿部和下半身的血管一下子扩张开来。
大量血液“积滞”在下肢,短时间内回心血量减少。
3. 心脑供血不足
心脏输出的血量(心排出量)瞬间下降 → 血压下降。
大脑对供血很敏感,哪怕几秒钟不足,就会出现 头晕、眼前发黑 的症状。
4. 正常情况下的补偿
我们体内有 压力感受器反射(颈动脉窦和主动脉弓感受器) → 会立刻让心率加快、血管收缩,恢复血压。
但这个反应需要几秒钟,所以起身瞬间会“晕”。
常见加重因素:
蹲得时间太长 → 下肢血液淤积严重
脱水 / 低血容量(比如夏天流汗多、喝水少)
低血压或血管调节能力差
贫血 → 血液携氧能力不足
部分药物(降压药、利尿剂)
总结一句话:蹲久站起头晕 = 短时间内血液没有及时回到大脑,导致暂时性供血不足。一般正常人是暂时的,但如果频繁、严重,可能是 低血压、贫血或自主神经功能问题,需要注意。
九十七、不推荐运动员吃低碳
原因主要和能量供给特点、恢复速度、运动表现有关:
1. 碳水是高强度运动的主要能量来源
高强度运动(爆发力、冲刺、有氧阈值以上的训练) → 主要依赖 糖酵解 + 糖原储备。
脂肪虽然能提供很多能量,但分解速度慢,在需要短时间快速供能时不够用。
如果碳水不足,糖原储备低,运动员容易出现 无力、速度下降、爆发力不足。
2. 中枢神经系统依赖葡萄糖
大脑和神经系统几乎只用葡萄糖(酮体可以替代一部分,但效率低,且需要适应期)。
碳水不足会出现 注意力下降、反应变慢、判断迟缓,这些对竞技运动极其不利。
3. 恢复和训练适应需要糖原
训练消耗肌糖原 → 补充碳水 = 补充糖原,加快恢复。
若低碳饮食,糖原补充慢,恢复不完全 → 下次训练表现受损,累积性疲劳出现。
4. 蛋白质浪费与肌肉流失风险
碳水不足 → 身体会通过 糖异生 把蛋白质转成葡萄糖。
这意味着蛋白质不再主要用于修复和增长肌肉,而是被当作能量浪费掉 → 肌肉量难维持。
5. 运动表现实证
研究表明:低碳饮食可能提升极端长时间低强度耐力运动(超马、探险运动)的脂肪利用率。但对于大多数需要爆发力、速度和高强度间歇的运动(足球、篮球、短跑、格斗等),表现会显著下降。
总结一句话:运动员不推荐低碳饮食,因为:
缺乏碳水 = 糖原不足 → 运动表现下降
恢复变慢,训练适应差
大脑反应迟缓
蛋白质被浪费,肌肉难保持
碳水对于运动员不是“坏东西”,而是 必需燃料。区别只在于:日常人群 → 控碳可以减脂;运动员 → 需要足够碳水来维持表现和恢复。
九十八、肝首效应
肝首效应(First-pass effect,也叫首过效应)是药理学和生理学里的一个重要概念。
定义:
首过效应指的是:口服进入体内的物质(药物、营养素、激素等),在进入全身血液循环之前,先经过肝脏代谢、部分被分解或灭活,导致真正进入体循环的量减少。
也就是说:吃进去 ≠ 全部进入血液,肝脏是第一道“关卡”,决定有多少能到达全身。
过程简化
1. 口服药物或营养物质 → 小肠吸收
2. 通过门静脉系统 → 直接送到肝脏
3. 肝脏对部分物质进行 代谢、转化、降解
4. 剩下的才进入 体循环,被全身利用
举例:
药物:
硝酸甘油(治疗心绞痛)口服几乎无效,因为肝首效应太强,大部分被分解掉,所以需要舌下含服(绕过肝脏直接进入体循环)。
吗啡:口服剂量比注射剂量要大得多,因为首过效应会灭活一部分。
营养:
果糖、半乳糖 → 小肠吸收后必须先到肝脏代谢,所以几乎有“100%首过效应”。
葡萄糖 → 虽然也先经过肝脏,但不全被处理,部分会直接进入体循环。
激素:胰岛素口服无效,因为在肠道和肝脏就被降解掉了,所以临床必须注射。
作用与意义:
1. 保护机体:防止有害物质大量进入体循环。
2. 药效调节:决定药物生物利用度(Bioavailability)。
3. 代谢中心:营养物质先在肝脏进行“分拣、转化”,再供应全身。
总结:肝首效应就是肝脏在物质第一次通过时进行的代谢/清除作用,导致进入全身循环的有效量减少,这也是为什么很多药要特殊给药方式(舌下含服、注射、透皮等),而不是单纯口服。
九十九、糖异生和胰岛素抵抗
糖异生(gluconeogenesis)和胰岛素抵抗(insulin resistance)之间是互相牵扯的关系,可以说是糖尿病代谢紊乱的两个关键环节。
正常情况下:
糖异生:主要发生在肝脏、肾皮质,利用乳酸、甘油、氨基酸合成葡萄糖。
胰岛素的作用:能有效抑制糖异生(尤其是抑制关键酶 PEPCK、G6Pase),避免血糖过度升高。
所以健康人餐后血糖不会无限制上升。
胰岛素抵抗时:
肌肉对胰岛素不敏感 → 外周组织摄取葡萄糖能力下降。
脂肪组织对胰岛素不敏感 → 脂解增加,释放出大量游离脂肪酸(FFA)。
游离脂肪酸进入肝脏 → 既提供能量又作为信号,强烈刺激糖异生。
结果就是:
本来应该被抑制的糖异生“刹车失灵”。
肝脏继续源源不断地产生葡萄糖,即使血糖已经很高。
这就是 2 型糖尿病患者常见的 空腹血糖升高 的主要原因。
机制联系:
胰岛素抵抗 → 糖异生增强:胰岛素压不住肝脏的“产糖开关”。
糖异生增强 → 加重胰岛素抵抗:高血糖 + 高脂肪酸反过来损害胰岛素信号通路。
就像恶性循环:胰岛素抵抗 → 肝脏糖异生增加 → 空腹高血糖 → 胰岛素进一步分泌增多 → 受体更不敏感 → 胰岛素抵抗加重
例子:
2 型糖尿病人:空腹血糖高,往往不是因为吃了东西,而是肝脏在“自己造糖”。
二甲双胍(Metformin):它的主要作用机制之一就是抑制肝脏糖异生,从而降低空腹血糖。
一句话总结:胰岛素本应抑制肝脏糖异生,但在胰岛素抵抗时,这种抑制失效 → 糖异生增强 → 空腹血糖升高 → 进一步加重胰岛素抵抗,形成恶性循环。
糖异生任何时间都在发生吗?
糖异生在任何时候都在发生,但它的强度和贡献率会随生理状态改变。
正常人糖异生的规律:
进食后:胰岛素↑,糖异生被强烈抑制(肝脏“关掉造糖工厂”),主要靠小肠吸收的葡萄糖维持血糖。
空腹时(尤其是夜间禁食 8–12 小时):血糖逐渐下降,胰岛素分泌减少,胰高血糖素↑ → 适度开启糖异生,维持血糖稳定(大约提供 50–60% 空腹血糖,另有糖原分解提供)。
长期饥饿(>24–48h):肝糖原几乎耗尽,糖异生变成主要血糖来源。
所以糖异生不是开/关式的,而是随时都在运作,只是受到 激素(胰岛素 vs 胰高血糖素/皮质醇/肾上腺素) 的调控。
为什么正常人空腹血糖能保持稳定?
胰岛素作用:即使空腹时胰岛素水平很低,也足以对肝脏产生“基础压制”,防止糖异生过度活跃。
胰高血糖素作用:和胰岛素形成动态平衡,不让血糖掉太低。
肝脏“智能调控”:只生产足够维持血糖的量,不会无限制地造糖。
胰岛素抵抗时的区别:
在 2 型糖尿病人身上,胰岛素对肝脏的抑制作用失效:即使胰岛素很多,肝脏仍然“我行我素”拼命造糖,结果 → 空腹血糖偏高(糖尿病最典型特征之一)。
总结一句:糖异生 一直存在,正常人靠胰岛素等激素把它“压制在刚刚好的水平”,所以空腹血糖能保持稳定;而在胰岛素抵抗时,抑制失灵,糖异生过度,才会出现空腹高血糖。
一百、肌糖原为什么不能直接供应血糖
很多人会直觉认为“肌肉里糖原那么多,为什么不拿出来补血糖?”。其实生理上就是不能,原因有几个核心点:
1. 肌肉缺少葡萄糖-6-磷酸酶
糖原分解第一步 → 产生 葡萄糖-1-磷酸,再转成 葡萄糖-6-磷酸(G6P)。
在肝脏:有葡萄糖-6-磷酸酶,可以把 G6P 去磷酸化,变成游离葡萄糖 → 释放到血液,维持血糖。
在 肌肉:没有这个酶,所以 G6P 只能进入 糖酵解,供本细胞自己用。
结果就是:肌糖原“自产自销”,不能输出。
2. 生理分工不同
肝糖原:主要任务 = “血糖缓冲器”,相当于给全身供血糖。
肌糖原:主要任务 = “局部能量仓库”,只服务本肌肉,运动时快速供能。
身体就是这样“专业化”分工的,避免资源分配混乱。
3. 肌糖原对外不可见
即便肌肉在分解糖原,它释放的只是乳酸、丙酮酸 或少量氨基酸代谢产物,这些可以被肝脏重新利用(Cori循环、糖异生),但它 不会直接放葡萄糖到血液。
总结一句话:肌糖原之所以不能维持血糖,是因为肌肉细胞里缺乏葡萄糖-6-磷酸酶,不能把糖原分解产物转化为可释放的葡萄糖。肌糖原只能供自己用,维持血糖的任务完全由肝糖原和糖异生负责。
一百一、脂肪分解总览
一、脂肪代谢总览:人体脂肪的两条来源
人体脂肪(主要是甘油三酯 TG)有两个来源:
1. 外源性脂肪(Exogenous lipid)
来源:食物脂肪
例如:肉类脂肪、食用油、奶油、坚果
路径:食物TG→消化→脂肪酸 + 甘油单酯→肠道吸收→乳糜微粒(Chylomicron)→血液运输→肌肉/脂肪组织利用或储存
2. 内源性脂肪(Endogenous lipid)
来源:人体自己制造。
主要来自:过量葡萄糖、过量碳水、酒精
主要场所:肝脏
路径:葡萄糖→乙酰辅酶A(Acetyl-CoA)→脂肪酸合成→甘油三酯→VLDL输出→外周组织储存
二、外源性脂肪如何被彻底分解?
我们从吃进去的一块肥肉开始。
第一阶段:胃和小肠消化
食物中的脂肪主要形式:
甘油三酯(Triglyceride,TG)
结构:
脂肪酸
|
脂肪酸 — 甘油
|
脂肪酸
由:1个甘油3个脂肪酸组成。
1. 胃
胃脂肪酶:作用有限,主要负责儿童脂肪消化。
2. 小肠(主要场所)
这里发生主要消化。
需要:胆汁
来源:肝脏制造,胆囊储存
作用:不是分解脂肪,而是乳化脂肪,把大脂滴→变成小脂滴→增加脂肪酶接触面积。
胰脂肪酶(Pancreatic lipase)
关键酶。
位置:小肠。
作用:TG→2-单甘油酯、游离脂肪酸
同时:胆盐、脂肪消化产物形成混合微胶粒(micelle)帮助脂肪进入肠细胞。
三、乳糜微粒(Chylomicron)是什么?
这是理解脂肪运输的关键。
乳糜微粒:是小肠细胞包装出来的脂肪运输颗粒。
它不是一种脂肪,而是:脂质 + 蛋白组成的运输工具。
乳糜微粒组成:
从外到内:
外层:磷脂、胆固醇、载脂蛋白(ApoB-48等)
核心:大量甘油三酯(TG),少量胆固醇酯(CE)
四、乳糜微粒运输路线
路线:食物脂肪→小肠细胞→乳糜微粒→淋巴系统→胸导管→血液→毛细血管
为什么不直接进入血液?
因为:乳糜微粒太大,不能直接进入门静脉。
五、乳糜微粒里的TG去哪?
进入血液后:
乳糜微粒获得:ApoC-II
来源:HDL提供。
ApoC-II作用:激活脂蛋白脂肪酶(LPL)
位置:骨骼肌毛细血管、脂肪组织毛细血管
LPL作用:乳糜微粒TG→脂肪酸、甘油
脂肪酸去哪?
分两种情况:
1. 肌肉
运动时:脂肪酸进入肌细胞→线粒体→β氧化→乙酰CoA→三羧酸循环→电子传递链→ATP,供运动使用。
2. 脂肪组织
能量充足:脂肪酸进入脂肪细胞。
重新合成:TG储存。
甘油去哪?
脂肪组织缺少甘油激酶。
所以:甘油主要回肝脏。
肝脏:甘油→甘油-3-磷酸→参与TG合成
或者:进入糖代谢。
六、乳糜微粒残粒去哪?
释放大量TG后变成:乳糜微粒残粒(Chylomicron remnant)
富含:胆固醇。
携带:ApoE。
被:肝细胞摄取。
路线:血液→肝脏→分解利用。
七、中短链脂肪酸和长链脂肪酸区别
这是非常重要的区别。
1. 短链脂肪酸(SCFA)
例如:乙酸、丙酸、丁酸
来源:肠道菌发酵膳食纤维。
特点:水溶性较高。
运输:直接进入门静脉→肝脏。
2. 中链脂肪酸(MCFA)
碳数:C6-C12
例如:椰子油中的辛酸(C8)、癸酸(C10)
特点:不需要乳糜微粒。
路线:肠细胞→门静脉→肝脏,氧化速度快。
3. 长链脂肪酸(LCFA)
C13以上。
例如:油酸C18
需要:乳糜微粒。
路线:肠道→淋巴→血液→组织
八、内源性脂肪如何形成?
主要地点:肝脏
条件:能量过剩。
例如:大量碳水:葡萄糖→糖酵解→丙酮酸→线粒体→乙酰CoA
乙酰CoA:脂肪酸合成
脂肪酸合成关键步骤
1. 乙酰CoA羧化酶(ACC)
最关键限速酶。
乙酰CoA→丙二酸单酰CoA
需要:生物素
2. 脂肪酸合成酶(FAS)
生成:棕榈酸(C16:0)
然后:脂肪酸、甘油→TG
九、肝脏合成TG后怎么办?
肝脏不会大量储存TG。
会包装:VLDL输出
十、VLDL、LDL、HDL详细解析
先看总体:
| 脂蛋白 | 主要来源 | 主要运输 |
| 乳糜微粒 | 小肠 | 食物TG |
| VLDL | 肝脏 | 内源TG |
| IDL | VLDL中间体 | 过渡 |
| LDL | VLDL代谢产生 | 胆固醇 |
| HDL | 肝脏/小肠 | 胆固醇回收 |
1. VLDL
来源:肝脏
组成:大量TG、少量胆固醇、磷脂、蛋白:ApoB-100
功能:运输肝脏制造的TG。
路线:肝脏→血液→肌肉/脂肪
LPL分解:VLDL TG→脂肪酸→组织利用
VLDL逐渐变小→IDL→LDL
2. LDL
很多人叫:“坏胆固醇”。
其实:LDL不是垃圾。
它的正常功能:运输胆固醇。
组成:主要:胆固醇酯、少量TG、ApoB-100
路线:肝脏→血液→外周组织
作用:给、肌肉、激素合成组织、细胞膜提供胆固醇。
问题:LDL过多→进入血管壁→氧化→巨噬细胞吞噬→泡沫细胞→动脉粥样硬化。
3. HDL“好胆固醇”。
来源:肝脏、小肠
主要蛋白:ApoA-I
功能:胆固醇逆向运输。
路线:组织→HDL吸收胆固醇→肝脏→胆汁排出
关键酶:LCAT卵磷脂胆固醇酰基转移酶
作用:把游离胆固醇→胆固醇酯,储存在HDL核心。
十一、TG分解代谢(Catabolism)
发生:需要能量时。
例如:饥饿、长时间运动、低碳饮食
位置:脂肪细胞。
TG→脂肪酸、甘油
关键酶:
1. ATGL脂肪甘油三酯脂肪酶
TG→DG甘油二酯
2. HSL激素敏感脂肪酶
DG→MG甘油一酯
3. MGL单甘油脂肪酶
MG→甘油、脂肪酸
十二、脂肪酸进入线粒体氧化
长链脂肪酸:需要肉碱穿梭系统。
关键:CPT-1控制脂肪进入线粒体。
位置:线粒体外膜。
β氧化:每循环一次,产生:1 NADH、1 FADH2、1 Acetyl-CoA乙酰辅酶A
最终:乙酰CoA进入TCA循环→ATP。
十三、TG合成(Anabolism)
发生:主要肝脏、脂肪组织
原料:脂肪酸、甘油-3-磷酸
步骤:甘油-3-P→溶血磷脂酸→磷脂酸→DG→TG
关键酶:DGAT二酰甘油酰基转移酶
最后一步:DG→TG
十四、脂肪代谢调控
胰岛素促进:↑脂肪合成、↑LPL(脂肪组织)、↑葡萄糖进入脂肪细胞→储存TG
抑制:↓脂解
胰高血糖素促进:脂解、脂肪酸氧化。
肾上腺素
运动时:激活β受体→cAMP→PKA→HSL→脂解。
最后总结一张总路线图:
食物TG
|
小肠
|
乳糜微粒
|
LPL
|
脂肪酸
| \
肌肉 脂肪
氧化 储存
过量葡萄糖
|
肝脏
|
脂肪酸合成
|
TG
|
VLDL
|
IDL
|
LDL
|
运输胆固醇
脂肪组织TG
|
ATGL/HSL/MGL
|
脂肪酸
|
CPT-1
|
线粒体
|
β氧化
|
ATP
核心逻辑:
乳糜微粒负责“食物脂肪运输”
VLDL负责“肝脏制造的TG运输”
LDL负责“胆固醇配送”
HDL负责“胆固醇回收”
LPL决定血脂如何进入组织
HSL/ATGL决定脂肪是否被释放
CPT-1决定脂肪酸能否进入线粒体燃烧
对于运动营养来说,真正影响增肌减脂的核心节点就是:
胰岛素 → TG储存;儿茶酚胺 → TG释放;LPL → 脂肪酸分配;CPT-1 → 脂肪氧化能力。
乳糜微粒中的蛋白质和胆固醇去了哪里?
我们前面说乳糜微粒主要是 甘油三酯 (TG),但它里面也确实含有 蛋白质(载脂蛋白 Apo)和胆固醇。它们的去向跟 TG 不一样:
1. 蛋白质(载脂蛋白 Apo)
乳糜微粒的外壳上有几种 载脂蛋白(Apo):
ApoB-48:乳糜微粒的“身份证”,它一出生就带着,不会丢。
ApoC-II:激活血管内皮的 LPL(脂蛋白脂肪酶),帮助分解 TG。
ApoE:帮助乳糜微粒残余(CM remnant)被肝脏识别和摄取。
去向:
TG 被水解后,乳糜微粒缩小,变成 残余颗粒(CM remnant),保留 ApoB-48 和 ApoE。
ApoC-II 会转交给 HDL 循环使用。
最终,带着 ApoE 的乳糜微粒残余被肝细胞受体识别并摄入,Apo 蛋白在肝脏分解利用。
2. 胆固醇
乳糜微粒里胆固醇含量虽然少(<10%),但很关键:
胆固醇和胆固醇酯嵌在乳糜微粒外壳和核心。
TG 被水解后,这些胆固醇不会被“拆走”,而是跟着乳糜微粒残余一起进入肝脏。
在肝脏里,胆固醇可以:用于合成 胆汁酸,再排回小肠;参与 细胞膜合成;或重新打包进 VLDL 再运出。
3. 总结
TG → 被 LPL 分解 → 脂肪酸进入肌肉/脂肪,甘油回肝脏。
ApoC-II → 借给 HDL;ApoE + ApoB-48 → 把乳糜微粒残余送回肝脏。
胆固醇 → 跟着残余进入肝脏 → 合成胆汁酸/膜/再打包进 VLDL。
可以这样理解:乳糜微粒好比一辆“油罐车”:油(TG)被卸货到肌肉/脂肪;车牌号(ApoB-48、ApoE)让肝脏认出车;副产品(胆固醇)最后也进了肝脏,被再利用。
甘油三酯合成和代谢
一、总体思路(先看全景)
外源性脂肪(食物 TG)→ 小肠吸收 → 乳糜微粒 → 淋巴 → 血→ 外周组织 / 肝脏
内源性脂肪(肝合成 TG)→ VLDL(肝→血)→ 外周组织
储存 在脂肪细胞(adipocyte)的 TG;动员/氧化 则由脂肪细胞(HSL/ATGL)分解出 FFA 与甘油,FFA 经血到肌肉/肝供能或线粒体氧化(需肉碱转运)
关键调节激素:胰岛素(促进合成/抑制分解) vs 胰高血糖素/肾上腺素(促进分解)。
二、合成代谢(从食物进入到储存 / 肝脏再分配)
A. 小肠—食物 TG 的处理(外源性路径)
1. 乳化(小肠):胆盐把大油滴乳化成微乳滴,增加表面积。
2. 水解(小肠腔):胰脂肪酶(需 colipase)把 TG → 2-单酰甘油 (2-MAG) + 2 个游离脂肪酸 (FFA)。
3. 吸收进入肠上皮细胞:MAG/FFA 形成混合胶束靠近刷状缘,被扩散或转运蛋白(如 CD36/FATP)摄取。
4. 肠上皮内重合成 TG(平滑内质网):MAG + FFA → 重新合成 TG(经 GPAT → AGPAT → PAP → DGAT 等步骤)。
5. 装配成乳糜微粒 (chylomicron):核心富含 TG,表面有磷脂、胆固醇和载脂蛋白 ApoB-48(由肠细胞合成),需要 MTP(微粒体甘油三酯转运蛋白)帮助装配。
6. 进入淋巴(乳糜管)→ 再进入体循环(经胸导管到锁骨下静脉),绕过肝脏第一站,先供应外周组织。
B. 肝脏合成内源性 TG(内源性路径)
1. 碳源:过多葡萄糖(糖原装满)、酒精、果糖等 → 葡萄糖代谢生成乙酰-CoA。
2. 脂肪酸合成(de novo lipogenesis)(细胞质)
关键酶:ACC(乙酰-CoA羧化酶) 将乙酰-CoA → 丙二酰-CoA,再由 FAS(脂肪酸合成酶) 合成棕榈酸(C16)。
进一步延长/去饱和在内质网进行。
3. 甘油-3-磷酸供给(来自糖酵解中 DHAP → G3P,或甘油激酶在肝)用于酯化成 TG(同样经 GPAT/AGPAT/PAP/DGAT)。
4. 打包成 VLDL 并分泌到血
肝合成的 TG 与胆固醇、磷脂、ApoB-100 在 MTP 协助下装入 VLDL。
VLDL 运送“肝里的多余脂肪”到外周;若 VLDL 生成不足(MTP、ApoB、磷脂或胆碱缺乏),肝内 TG 积累 → 营养不良性脂肪肝 / 胆碱缺乏相关脂肪肝。
三、在血液中的运输与目标组织的取用
1. 乳糜微粒 / VLDL 进入毛细血管床(肌肉、脂肪组织周围)
2. 脂蛋白脂肪酶(LPL)(位于血管内皮、受 ApoC-II 激活)把 TG → FFA + 甘油。
FFA:被邻近组织(肌肉、心脏、脂肪)摄取(肝外先被利用/存储)。
甘油:水溶性,流回肝脏(脂肪细胞缺乏甘油激酶,多数甘油回肝)。
3. 乳糜残余(带 ApoE/ApoB-48)被肝细胞识别摄取;VLDL 经失 TG 后变成 IDL → LDL(富含胆固醇)并最终被 LDL 受体或在血浆停留(高LDL 与动脉粥样硬化风险增高)。
四、分解代谢(脂解 / 动员 / β-氧化)
A. 脂肪组织中的脂解(动员 TG)
1. 触发信号:禁食、运动、胰高血糖素、肾上腺素 → 激活 G-protein → cAMP ↑ → PKA 激活。
2. 脂解酶级联:
ATGL(adipose triglyceride lipase):TG → DAG(主要启动酶,受 CGI-58 调节)。
HSL(hormone-sensitive lipase):DAG → MAG(被 PKA 磷酸化增强活性,并需 perilipin 磷酸化以暴露底物)。
MGL(monoacylglycerol lipase):MAG → 甘油 + FFA。
3. 产物释放:FFA 流出脂肪细胞并与白蛋白结合进入血液;甘油多回运到肝脏(肝有甘油激酶可将甘油 → G3P 用于再合成 TG 或糖异生)。
B. FFA 到达组织后的处理(尤其是肌肉/肝)
1. 激活(在细胞质):FFA + CoA → 脂酰-CoA(acyl-CoA),由 长链脂肪酸 CoA 合成酶(ACS,acyl-CoA synthetase) 催化(需 ATP)。
2. 进入线粒体基质做 β-氧化(长链需要肉碱转运):
CPT1(肉碱棕榈酰转移酶 I)(外膜):把脂酰-CoA → 脂酰-肉碱(acyl-carnitine)。
CACT(肉碱/肉碱互换转运体) 把脂酰-肉碱从外膜输送到内膜侧。
CPT2(内膜) 再把脂酰-肉碱 → 脂酰-CoA(基质内)以便 β-氧化。
3. β-氧化:在基质中循环去掉两个碳,产出 FADH2、NADH 和乙酰-CoA → 进入柠檬酸循环 → 电子传递链产 ATP。
4. 中短链脂肪酸例外:中/短链脂肪酸(C≤12)可直接经门静脉到肝脏,不需乳糜/淋巴,也不完全依赖肉碱转运(进入更快)。
五、关键酶/蛋白与调控要点(便于记忆)
合成方向(促合成)
关键合酶:GPAT/AGPAT/PAP(lipin)/DGAT(重新合成 TG)
VLDL 装配:ApoB-100、MTP、磷脂(需胆碱合成)
调节激素:胰岛素↑ → 促进脂肪合成(激活 ACC、促糖转脂),促 LPL 表达/活性 → 促进外周摄脂;抑制 HSL/脂解。
分解方向(促分解)
关键分解酶:ATGL → HSL → MGL
转运和氧化:ACS(激活)、CPT1/CPT2(肉碱穿梭)
调节激素:胰高血糖素/肾上腺素 ↑ → PKA 磷酸化 perilipin/HSL → 脂解↑;胰岛素抑制脂解。
六、关于脂肪肝与 VLDL 的补充说明(呼应你笔记)
肝脏角色:肝能合成 TG,也能把 TG 装进 VLDL 输出。但肝有一定的输出能力上限。
VLDL 生成需要:足够的 ApoB-100、MTP 活性和足够的磷脂(如磷脂胆碱,需胆碱)。胆碱缺乏或蛋白质供应不足会导致 VLDL 装配/分泌受限→ 肝内 TG 积累 → 营养不良性脂肪肝。
过多外源性/内源性脂肪 + 胰岛素抵抗 → VLDL 过多、肝内 TG 积累 → 非酒精性脂肪肝(NAFLD)。
七、把两条主线并排写成“简明流程图”(便于记忆)
合成(摄入 → 储存 / 输出):
食物 TG → 胆盐乳化 → 胰脂肪酶 → MAG+FFA → 肠上皮吸收 → 重新合成 TG → 乳糜微粒 (ApoB-48) → 淋巴 → 血 → LPL 分解 → FFA→ 入脂肪/肌肉(储存或氧化)/残余 → 肝(ApoE识别)
肝:葡萄糖/乙酰-CoA → 脂肪酸合成(ACC,FAS) → TG 合成 → VLDL (ApoB-100/MTP) → 血 → LPL分解 → 供能或储存 → VLDL → IDL → LDL(胆固醇运输)
分解(储存 → 动员 → 氧化):
TG(脂肪细胞) —ATGL/HSL/MGL→ FFA + 甘油 → FFA-albumin → 血 → 组织摄取 → ACS 激活成脂酰-CoA → 肉碱穿梭(CPT1/CPT2)→ 线粒体 β-氧化 → 乙酰-CoA → ATP
甘油 → 血 → 肝(甘油激酶)→ G3P → 糖异生或再合成 TG
八、几个常见易混点(快速答疑)
Q:肌细胞/脂肪细胞能否把 TG 分解出的甘油再利用合成 TG?
A:脂肪细胞缺乏甘油激酶,不能有效利用游离甘油重新磷酸化;所以大部分甘油运回肝脏,肝有甘油激酶可用它合成 G3P。
Q:为什么中短链脂肪酸直接到肝脏?
A:因其相对水溶性高,不需重组成 TG/乳糜微粒,可经门静脉直接进入肝。
Q:VLDL 不够会引起脂肪肝吗?
A:是的,VLDL 装配/分泌受限(蛋白、MTP、胆碱不足)会导致肝内 TG 积累(营养不良性脂肪肝)。
胆固醇的来源、功能、去处:
胆固醇的来源:
胆固醇来自两条渠道:
1. 外源性(饮食摄入)
来自肉类、蛋类、乳制品等动物性食物,以乳糜微粒(CM)的形式进入血液,最后部分被肝脏回收。
2. 内源性(体内合成)
主要来源是肝脏(也可在小肠、肾上腺、生殖腺合成),合成原料是 乙酰辅酶A,经过HMG-CoA还原酶途径生成,这是“他汀类药物”治疗高胆固醇血症的关键靶点(抑制HMG-CoA还原酶)。
总结:体内70–80%胆固醇是自己合成的,饮食贡献较小。
胆固醇的主要功能:胆固醇不是“坏东西”,它在身体里有重要作用:
细胞膜结构:维持膜的流动性和稳定性。
胆汁酸原料:在肝脏转化为胆汁酸,帮助乳化脂肪,利于消化吸收。
类固醇激素合成:肾上腺皮质激素(糖皮质激素、盐皮质激素)、性激素(睾酮、雌激素、孕酮)
维生素 D 合成:胆固醇是合成维生素 D 的前体。
也就是说,胆固醇是 膜的砖瓦 + 激素的原料 + 消化系统的帮手。
胆固醇的去处(代谢与清除):
胆固醇不能被彻底“分解成二氧化碳和水”,它的去处主要是:
1. 胆汁酸途径(主要清除途径)
在肝脏里 → 转化为 胆汁酸 → 分泌入胆汁 → 排入小肠,部分胆汁酸在回肠被重吸收(肠肝循环),其余随粪便排出。
2. 胆固醇酯储存:胆固醇可被 ACAT 酶酯化成胆固醇酯,存放在细胞或脂蛋白颗粒里。
3. HDL 逆向转运
HDL 从外周组织带回胆固醇 → 运回肝脏 → 代谢成胆汁酸或直接排入胆汁。
总结一句话:
来源:饮食 + 肝脏(乙酰辅酶A合成)
功能:构建细胞膜 + 激素原料 + 胆汁酸 + 维生素D
去处:主要是肝脏 → 胆汁酸 → 小肠 → 粪便排出;少部分被组织利用或被 HDL 回收。
一百二、蛋白质的去路和能量代谢的优先级
1. 蛋白质的正常用途
优先用于构建:蛋白质本职工作是合成组织、酶、激素、抗体等。
只有当超过身体需要或能量不足时,才会被大量拿去供能。
2. 蛋白质过量时的代谢去路
吃多的蛋白质 → 分解成氨基酸 → 去向有三种:
1. 合成体蛋白(优先项):维持肌肉、酶、激素等。
2. 糖异生 → 转化为葡萄糖:在肝脏进行,主要靠 丙氨酸、谷氨酰胺等糖原生氨基酸,转化后可维持血糖、补充肝糖原。
3. 转化为脂肪(氨基酸 → 乙酰辅酶A → 脂肪酸 → 甘油三酯):当糖原储存已饱和 + 能量过剩,多余的氨基酸就会进入脂肪合成途径。
注意:无论变成葡萄糖还是脂肪,氨基酸的氮基要被去掉 → 变成尿素 → 由肾脏排出。这也是 蛋白质吃太多时肾脏负担加重 的原因。
3. 决定走哪条路的关键
蛋白质过量后,是先变糖还是变脂肪,取决于当时的能量环境:
缺糖 / 空腹 / 运动后 → 先糖异生(补血糖 & 糖原)。
糖原已满 / 热量过剩 → 转化为脂肪储存。
低碳水饮食 → 蛋白质更多被迫走糖异生通路。
4. 举个例子
你刚运动完、肝糖原低:多余蛋白质 → 先变葡萄糖补能。
你久坐、高碳水饮食:蛋白质 → 变成脂肪囤积。
总结一句话:蛋白质吃多了不会直接“先变糖还是先变脂肪”,而是看当下能量缺口:缺糖 → 先变葡萄糖;热量过剩 / 糖原已满 → 变脂肪。
一百三、糖尿病与脂肪肝
脂肪肝和2型糖尿病之间不是简单的“谁导致谁”,而是存在双向促进关系。更准确地说:胰岛素抵抗是连接脂肪肝和糖尿病的核心机制。脂肪肝既可能是糖尿病发展的结果,也可能反过来促进糖尿病发生。
一、先明确:这里主要讨论的是非酒精性脂肪性肝病(NAFLD)
现在更常称:代谢相关脂肪性肝病(MASLD)
它主要特点:肝细胞内:甘油三酯(TG)堆积→脂肪滴增加,形成原因不是简单“吃油太多”。
更核心的是:能量过剩 + 胰岛素抵抗 + 脂质代谢异常
二、糖尿病为什么会导致脂肪肝?
主要发生在:2型糖尿病。
流程:
1. 胰岛素抵抗产生
长期:高热量饮食、肥胖、缺乏运动、内脏脂肪增加
导致:肌肉、脂肪组织对胰岛素反应下降。
也就是:胰岛素来了,但是细胞“不听话”。
2. 脂肪组织开始大量释放脂肪酸
正常情况下:胰岛素→抑制脂肪分解。
但是胰岛素抵抗时:胰岛素无法有效抑制脂肪细胞脂解。
于是:脂肪组织TG→游离脂肪酸(FFA)→进入血液→大量进入肝脏
3. 肝脏处理不过来
肝脏收到大量脂肪酸。
三个去向:
去向1:β氧化燃烧→供能
去向2:重新包装成VLDL→输出
去向3:储存在肝细胞→脂肪肝
当输入超过处理能力:第三条路增加。
于是:肝细胞脂肪堆积。
所以:糖尿病/胰岛素抵抗 → 脂肪酸大量进入肝脏 → 脂肪肝
三、脂肪肝为什么又会导致糖尿病?
这才是更重要的一部分。
脂肪肝不是一个被动储存仓库,它是一个代谢器官。
机制1:肝脏胰岛素抵抗
正常:胰岛素进入肝脏→抑制糖异生→减少肝糖输出
但是脂肪肝→肝脏对胰岛素不敏感
结果:即使血糖已经高,肝脏仍然:制造葡萄糖释放入血。
导致:空腹血糖升高。
机制2:脂肪毒性
肝脏脂肪过多会产生:游离脂肪酸、神经酰胺(ceramide)、二酰甘油(DAG)
其中DAG非常重要:DAG增加→激活PKCε→抑制胰岛素受体信号→胰岛素抵抗
机制3:炎症
脂肪肝状态:肝细胞压力增加。
释放:TNF-α、IL-6、MCP-1
导致:全身低度炎症→进一步降低胰岛素敏感性。
机制4:脂肪因子异常
脂肪肝和肥胖状态:脂肪组织分泌改变。
例如:下降脂联素(Adiponectin)
作用:提高胰岛素敏感性。
增加:瘦素抵抗→代谢异常。
四、两者有没有必然联系?
答案:没有绝对必然关系,但高度相关。
有脂肪肝 ≠ 一定糖尿病
很多人:轻度脂肪肝→血糖正常。
原因:胰岛素敏感性还可以。
例如:一些运动量大的人,即使肝脏有少量脂肪,也可能没有明显代谢异常。
有糖尿病 ≠ 一定脂肪肝
尤其:1型糖尿病。
因为:主要问题是胰岛素绝对缺乏,代谢机制不同。
五、两者发生概率关系
大致趋势:
脂肪肝患者:发生2型糖尿病风险明显增加。
2型糖尿病患者:脂肪肝比例也明显升高。
二者经常共同出现:肥胖、高甘油三酯、高血压、胰岛素抵抗
这就是:代谢综合征(Metabolic syndrome)
六、为什么减脂可以同时改善两者?
因为减少的是:内脏脂肪和肝脂肪。
例如:
减重5%:通常可以改善:肝脏脂肪含量
减重7%~10%:可能改善:肝脏炎症、纤维化风险
机制:脂肪减少→游离脂肪酸下降→肝脏脂质压力下降→胰岛素信号恢复→肝糖输出下降→血糖改善
七、运动为什么特别有效?
运动改善脂肪肝,不只是因为“消耗热量”。
还有:
肌肉作用
运动:→ AMPK激活→ GLUT4增加→肌肉摄糖增加,减少血糖压力。
肝脏作用
运动:→提高脂肪酸氧化能力→减少肝脂肪。
肌肉分泌肌因子
例如:IL-6(运动型IL-6)→改善脂代谢→增强胰岛素敏感性。
八、用一个循环总结
肥胖/高热量饮食→胰岛素抵抗→脂肪组织脂解增加→游离脂肪酸进入肝脏→脂肪肝→ DAG、炎症因子增加→肝脏胰岛素抵抗→肝糖输出增加→血糖升高→ 2型糖尿病→进一步促进脂肪肝
所以更准确的说法是:不是“糖尿病导致脂肪肝”或者“脂肪肝导致糖尿病”,而是二者共享一个上游病理核心——胰岛素抵抗。脂肪肝可以是胰岛素抵抗的表现,也可以进一步推动胰岛素抵抗恶化,最终形成2型糖尿病。
从运动营养角度看,改善脂肪肝和预防糖尿病的共同靶点就是:降低内脏脂肪 + 提高肌肉胰岛素敏感性 + 增强线粒体脂肪氧化能力。
一百四、压力与食欲
压力和食欲之间的关系非常复杂,因为压力并不是简单地“让人吃多”或者“让人吃少”。不同类型、不同持续时间的压力,会通过下丘脑-垂体-肾上腺轴(HPA轴)、交感神经系统、胰岛素、瘦素、胃饥饿素、多巴胺奖励系统等多个通路影响进食行为。
很多人压力大时暴饮暴食,本质上是:压力 → 激素改变 → 食欲调节失衡 → 奖励系统增强 → 高热量食物摄入增加
下面详细分析。
一、压力首先激活两个系统
人体面对压力时,主要启动:
1. 交感神经系统(Sympathetic nervous system)
负责:“战斗或逃跑”
释放:肾上腺素(Epinephrine)、去甲肾上腺素(Norepinephrine)
2. HPA轴(Hypothalamic-Pituitary-Adrenal axis)
负责:长期压力适应。
路线:压力刺激→下丘脑释放CRH(促肾上腺皮质激素释放激素)→垂体释放ACTH→肾上腺皮质释放:皮质醇(Cortisol)
这两个系统对食欲影响不同。
二、短期压力为什么可能让人没胃口?
例如:考试前、比赛前、危险事件发生时。
主要是:肾上腺素升高
作用:
1. 抑制胃肠活动
2. 减少胃排空
3. 激活交感神经
4. 增加警觉性
身体认为:“现在不是吃饭的时候,要先处理危险。”
所以:短期压力:食欲下降→吃不下饭
这也是为什么有些人在重大事件前:胃痛、恶心、没胃口
三、长期压力为什么导致暴饮暴食?
关键是:皮质醇(Cortisol)。
长期压力:HPA轴持续激活→皮质醇长期升高
皮质醇会产生几个作用。
1. 增加食欲
皮质醇作用于:下丘脑。
促进:NPY(神经肽Y)、AgRP(刺鼠相关肽)
这两个都是:强烈促食欲神经递质。
结果:大脑收到信号:“需要补充能量。”→吃更多。
2. 增加对高糖高脂食物的欲望
这非常重要。
压力状态下,人并不是单纯想吃饭,而更容易想吃:奶茶、蛋糕、炸鸡、巧克力、薯片
原因:这些食物可以快速激活:奖励系统
特别是:多巴胺(Dopamine)
路径:高糖高脂食物→多巴胺释放→短暂愉悦→压力感觉下降
于是形成:压力→吃甜食→舒服→下次压力继续吃
这叫:情绪性进食(Emotional eating)
四、压力影响哪些主要激素?
下面是核心激素。
1. 皮质醇 Cortisol
最重要。
作用:增加食欲↑ NPY神经肽Y促进食欲↑ AgRP、增加腹部脂肪
长期高皮质醇:促进:脂肪细胞储存脂肪。
尤其:内脏脂肪。
原因:腹部脂肪细胞:糖皮质激素受体较多。
降低胰岛素敏感性:皮质醇促进肝糖输出→血糖升高
长期:胰岛素抵抗增加。
2. 胃饥饿素 Ghrelin
来源:胃
作用:“饥饿激素”,进食前升高。
作用于:下丘脑。
促进:NPY/AgRP
压力状态特别是慢性压力:可能导致胃饥饿素升高。
结果:更容易感觉饿
3. 瘦素 Leptin
来源:脂肪细胞
作用:告诉大脑:“能量储备够了,可以停止进食。”
正常:脂肪增加→瘦素增加→食欲下降
但是肥胖和长期压力时:出现瘦素抵抗
即:瘦素很多,但是大脑听不到。
结果:继续吃。
4. 胰岛素 Insulin
胰岛素不仅控制血糖,也参与:食欲调节。
正常:进食→胰岛素升高→促进饱腹感
但是:长期压力 + 高糖饮食→胰岛素抵抗
结果:血糖波动、饥饿感增加、更想吃甜食
5. 多巴胺 Dopamine
这是暴食的重要因素
压力→降低正常愉悦感→大脑寻找快速奖励
高糖高脂:大量多巴胺释放
形成:“压力-食物奖励循环”。
五、为什么压力特别容易让人吃甜食?
因为糖是最快的能量和奖励信号。
机制:吃糖→血糖快速升高→胰岛素释放→色氨酸进入脑→促进5-羟色胺(Serotonin)
5-羟色胺:改善情绪
所以:甜食短时间内有“安慰作用”。
但之后:血糖下降→疲劳→再次想吃。
六、为什么有些人压力大反而瘦?
因为压力类型不同。
例如:
急性强压力:肾上腺素↑、交感神经↑,胃肠抑制→吃少
而另一些人:慢性心理压力:皮质醇长期↑,奖励系统增强→吃多
所以:压力导致:有人暴食,有人厌食。
七、睡眠为什么会加重压力性暴食?
睡眠不足会改变:Ghrelin ↑饥饿增加、Leptin ↓饱腹下降
同时:皮质醇升高
结果第二天:更饿、更想吃甜食、自控能力下降
八、从运动营养角度如何打断这个循环?
1. 规律力量训练
作用:降低基础皮质醇。
增加:胰岛素敏感性。
改善:情绪调节。
2. 保证蛋白质
蛋白质:提高GLP-1、PYY
这些都是:促进饱腹的肠道激素。
3. 增加膳食纤维
纤维→肠道菌发酵→短链脂肪酸→改善食欲调控。
4. 保证睡眠
睡眠恢复→皮质醇下降→瘦素恢复→胃饥饿素稳定。
总结关系图:
长期压力
↓
下丘脑CRH
↓
ACTH
↓
皮质醇↑
↓
┌────────────┐
↓ ↓
NPY/AgRP↑ 奖励系统增强
↓ ↓
食欲增加 想吃高糖高脂
↓ ↓
暴饮暴食 ← 多巴胺强化
同时:瘦素抵抗↑、胰岛素抵抗↑、胃饥饿素↑
最终:体脂增加,尤其腹部脂肪
核心结论:短期压力主要通过肾上腺素抑制食欲;长期压力主要通过皮质醇改变下丘脑食欲通路,并增强多巴胺奖励系统,使人更容易出现高热量食物依赖和暴饮暴食。压力本身不是直接让人发胖,而是通过激素、神经和行为共同改变能量平衡。
一百五、不吃早点到底有没有害
“不吃早餐到底有没有害”这个问题,这几年研究观点确实发生了一些变化。过去常说“不吃早餐一定伤身体”,但现在营养学界更倾向于认为:不吃早餐本身不是一种必然有害的行为,关键取决于总能量摄入、饮食质量、进食时间、生活方式以及个人代谢状态。
但是,对于某些人群(例如胰岛素抵抗、糖尿病风险较高、运动量大、青少年、孕妇等),规律早餐可能有明显益处。
下面从激素、能量代谢、胆汁胆固醇代谢、最新研究证据几个角度分析。
一、早晨人体处于什么代谢状态?
经过一夜睡眠,通常:8~12小时没有进食。
此时:
胰岛素水平低
夜间:进食停止→ 血糖下降→ 胰岛素下降,低胰岛素环境有利于:脂肪动员。
胰高血糖素升高
作用:促进肝糖原分解→ 葡萄糖释放,维持血糖。
儿茶酚胺增加,包括:肾上腺素、去甲肾上腺素
促进:脂肪组织脂解。
所以早晨其实是一个:“从储存模式转向供能模式”的阶段。
二、不吃早餐,身体靠什么供能?
假设:晚上8点吃晚饭,第二天中午12点吃第一餐。
禁食:约16小时。
能量来源变化:
第一阶段:肝糖原供能
大约:禁食前12~24小时。
路线:肝糖原→ 葡萄糖→ 血液→ 脑、红细胞等使用
第二阶段:脂肪供能增加
随着禁食延长:胰岛素继续下降→ 激素敏感脂肪酶(HSL)激活→ 脂肪组织TG分解→ 游离脂肪酸(FFA)进入血液→ 肌肉氧化供能
第三阶段:酮体增加
更长时间禁食:
脂肪酸进入肝脏:脂肪酸→ β氧化→ 乙酰CoA增加→ 酮体生成
所以:从纯能量角度:不吃早餐并不会让人体“没有能量”。
人体有:肝糖原、脂肪储备可以供能。
三、不吃早餐可能影响哪些激素?
重点不是“有没有能量”,而是:进食节律改变后,代谢信号如何变化。
1. 胰岛素(Insulin)
早餐提供:碳水→ 血糖升高→ 胰岛素释放
胰岛素作用:促进葡萄糖进入肌肉、抑制脂肪分解、促进糖原合成
长期不吃早餐:部分研究发现可能导致:上午胰岛素敏感性下降。
原因:人体存在:昼夜节律(circadian rhythm)
通常:上午胰岛素敏感性较高,晚上较低。
也就是说:同样一碗米饭:早上吃:身体处理能力通常更好,晚上吃:血糖反应可能更高。
2. 皮质醇(Cortisol)
正常:早晨皮质醇本来就较高。
作用:清醒、提供能量、提高血糖
如果:长期压力大,不吃早餐可能皮质醇维持较高水平。
可能表现:上午疲劳、下午暴食、对甜食渴望增加
3. 胃饥饿素(Ghrelin)-胃产生
作用:促进饥饿。
不吃早餐:
短期:胃饥饿素升高。
身体产生:“我要吃东西”的信号。
部分人:中午吃得更多。
4. GLP-1和PYY
这两个是:肠道饱腹激素。
来源:小肠。
进食后:增加GLP-1、PYY
作用:延缓胃排空、增加饱腹感、调节胰岛素
如果早餐长期缺失:上午缺少这些饱腹信号。
部分人:容易午餐过量。
四、不吃早餐和胆结石有什么关系?
这是一个比较经典的问题。
胆结石形成主要涉及:
1. 胆汁胆固醇过饱和
2. 胆汁淤积
3. 胆囊收缩减少
正常吃早餐时:
早餐进入:脂肪→十二指肠→刺激胆囊收缩素(CCK)→胆囊收缩→释放胆汁→进入肠道帮助消化脂肪,这个过程会定期“排空胆囊”。
长时间不吃早餐:晚餐后→ 长时间空腹→ 胆囊长期储存胆汁→ 胆汁浓缩→ 胆固醇结晶机会增加
简单理解:胆囊像一个储水罐,长期不用里面液体越来越浓。
但要注意:不吃早餐不是唯一原因。
胆结石风险主要来自:肥胖、快速减肥、高胆固醇饮食、女性激素、年龄、遗传、胆汁组成异常
目前研究发现,第一餐时间推迟与胆结石风险增加存在相关性,但多数证据来自观察性研究,不能证明单纯“不吃早餐一定导致胆结石”。例如基于NHANES数据的研究发现,第一餐时间越晚与胆结石患病率增加相关。
五、不吃早餐和减肥有什么关系?
这是争议最大的地方。
很多人认为:不吃早餐→ 少吃一餐→ 热量减少→ 减肥,这个逻辑没有错。
如果:总热量下降,确实可能减重,但是现实中很多人:不吃早餐→上午忍耐→午餐暴食→下午零食→晚上高热量
最终:全天热量反而增加。
六、最新研究怎么看“不吃早餐”?
目前比较一致的观点:
观点1:“不吃早餐本身不是疾病。”
例如:间歇性禁食(Intermittent fasting)中,有计划地延迟第一餐,并控制:总热量、蛋白质、营养质量,可能达到减脂效果。
观点2:“习惯性、不规律、不健康的不吃早餐”可能有风险。
原因通常不是早餐本身,而是伴随:睡眠不足、熬夜、高压力、久坐、晚餐过量、饮食质量差
2025年的系统综述总结了2010~2025年的相关研究,认为跳过早餐与肥胖、代谢异常、血糖调节问题等存在关联,但也指出不同研究设计差异较大,不能简单证明因果关系。
七、哪些人最好不要长期不吃早餐?
1. 糖尿病或糖尿病高风险人群
原因:更需要稳定血糖和胰岛素节律。
2. 增肌训练者
尤其:早晨训练。
原因:训练前后需要糖原、氨基酸支持:mTOR激活、肌蛋白合成。
3. 青少年
生长发育需要:稳定能量供应。
4. 容易暴食的人
如果:不吃早餐→ 中午失控,那么不适合。
八、如果选择不吃早餐,怎样降低风险?
可以:
1. 保证总蛋白质摄入
例如:1.6~2.2 g/kg(运动人群常用范围)
2. 不要把所有热量集中到晚上
3. 保证膳食纤维
4. 保持规律进食窗口
5. 注意微量营养素
九、从运动营养角度总结
早餐不是“人体启动按钮”,人体不会因为一顿早餐没吃就进入危险状态。
真正的问题是:进食时间 → 激素节律 → 血糖控制 → 全天食欲 → 总能量平衡
可以这样理解:规律早餐:早晨进食→ 胰岛素敏感性较高→ GLP-1/PYY增加→ 饱腹增强→ 全天摄食更容易控制
长期不吃早餐:空腹时间延长→ 胆囊收缩减少→ 可能增加胆汁淤积风险
同时:部分人→ 饥饿激素升高→ 午晚餐补偿性进食→ 体重和代谢风险增加
但:如果一个人采用合理间歇性禁食:控制总热量、保证蛋白质、规律训练、睡眠良好,那么不吃早餐未必有害。
核心不是“吃不吃早餐”,而是:你的进食时间是否符合你的生理节律,你是否能控制全天能量和营养质量。
一百六、自由基和抗氧化系统
这是营养学、运动生理学和衰老研究中最重要的话题之一。
不过先纠正一个非常常见的误区:自由基没有”好坏”之分,它们既是人体不可缺少的信号分子,也是过量时造成氧化损伤的元凶。
现代医学已经不像二十年前那样认为”自由基越少越好”,而是认为:维持氧化-抗氧化平衡(Redox balance)才是最重要的。
下面按照”自由基→抗氧化系统→抗氧化能力比较”三个层次来讲。
一、什么是自由基?
自由基(Free Radical)是:最外层电子未成对的原子或分子。
由于电子不成对,它们极不稳定,会抢夺其他分子的电子。
因此会攻击:DNA、蛋白质、细胞膜、线粒体、LDL胆固醇
二、人体有哪些自由基?
主要分为两大类。
第一类:活性氧(ROS,Reactive Oxygen Species)这是人体最多的一类。
包括:
1. 超氧阴离子(O₂•⁻)
来源:线粒体电子传递链、NADPH氧化酶、白细胞杀菌
特点:ROS家族最常见、毒性中等、是很多其他ROS的来源
2. 过氧化氢(H₂O₂)
注意:它不是自由基。
因为:没有未配对电子。
但是:它属于ROS。
特点:能自由扩散、是重要信号分子、可生成更危险自由基
3. 羟自由基(•OH)
这是:人体已知破坏能力最强的自由基之一。
来源:H₂O₂和Fe²⁺→ Fenton反应→•OH
它几乎攻击:所有生物分子,寿命极短:约10⁻⁹秒。
但是:一旦形成,基本没有专门酶能直接清除。
只能:避免它形成。
4. 单线态氧(¹O₂)
常见于:紫外线、光氧化
容易:损伤脂质。
第二类:活性氮(RNS)
一氧化氮(NO)
NO比较特殊,它既是信号分子,又属于自由基。
作用:血管舒张、神经传导、免疫调节
本身:毒性不大。
过氧亚硝酸盐(ONOO⁻)
NO和超氧阴离子→ ONOO⁻
它是:最危险的氧化物之一,能攻击:DNA、蛋白、线粒体
三、按危害程度排序
大致可以这样记:
| 自由基/活性物质 | 危害程度 | 特点 |
| 羟自由基(•OH) | ★★★★★ | 最危险,几乎无法直接清除 |
| 过氧亚硝酸盐(ONOO⁻) | ★★★★★ | 强氧化、强硝化 |
| 单线态氧(¹O₂) | ★★★★☆ | 光氧化常见 |
| 超氧阴离子(O₂•⁻) | ★★★☆☆ | 最常见ROS |
| 过氧化氢(H₂O₂) | ★★☆☆☆ | 毒性较低,更像中间产物 |
| 一氧化氮(NO) | ★☆☆☆☆ | 正常情况下主要是信号分子 |
四、人体有哪些抗氧化系统?
人体真正依赖的是:酶类抗氧化系统,而不是维生素。
主要三大酶。
第一位:超氧化物歧化酶(SOD)
这是:人体第一道防线。
作用:超氧阴离子变成过氧化氢和氧气
也就是说:SOD不能最终消灭ROS。
它只是:把危险程度降低。
第二位:过氧化氢酶(Catalase,CAT)
作用:过氧化氢→水和氧气
特点:效率极高。
一个Catalase:每秒可分解数百万个H₂O₂。
主要存在:肝脏、红细胞、过氧化物酶体
第三位:谷胱甘肽过氧化物酶(GPx)
作用:也能消除:H₂O₂以及脂质过氧化物。
特点:需要:硒(Se)
这是为什么:硒缺乏抗氧化能力下降。
五、还有哪些抗氧化物?
谷胱甘肽(GSH):
这是:人体最重要的小分子抗氧化剂。
几乎:所有细胞都有。
特点:数量极多、可循环利用、配合GPx工作
很多人认为:GSH才是人体真正的”抗氧化核心”。
辅酶Q10:
主要:在线粒体。
作用:电子传递、抗氧化,尤其保护心肌。
尿酸:
很多人不知道。
人体:血液里最大的抗氧化剂之一,其实就是尿酸。
正常浓度:可清除大量ROS,但过高又会导致:痛风。
胆红素也是:天然抗氧化剂。
六、维生素类抗氧化剂
维生素E(VE)
特点:保护脂质最强。
主要:保护细胞膜。
因为:VE脂溶性。
维生素C(VC)
特点:保护细胞液,还能帮助:VE再生。
VC:主要水溶性。
β胡萝卜素
主要:清除单线态氧。
多酚类
例如:茶多酚、花青素、白藜芦醇。
更多:间接提高:自身抗氧化系统。
七、谁最厉害?
这个问题其实没有标准答案。
因为:每种抗氧化剂负责的位置不同。
如果按生理重要性排序:
| 排名 | 抗氧化系统 | 重要性 |
| 1 | 谷胱甘肽(GSH)系统 | ★★★★★ |
| 2 | 超氧化物歧化酶(SOD) | ★★★★★ |
| 3 | 谷胱甘肽过氧化物酶(GPx) | ★★★★★ |
| 4 | 过氧化氢酶(CAT) | ★★★★★ |
| 5 | 维生素E | ★★★★☆ |
| 6 | 维生素C | ★★★★☆ |
| 7 | 辅酶Q10 | ★★★★☆ |
| 8 | 类胡萝卜素、多酚 | ★★★☆☆ |
可以看到:人体最依赖的是自身合成的酶系统,而不是饮食中的抗氧化剂。
八、为什么现在越来越不建议大量补充抗氧化剂?
这是近十几年的重要发现。
运动、禁食等应激会产生一定量ROS,而适量ROS会激活细胞的适应反应,例如促进线粒体生成、提高内源性抗氧化酶表达、改善胰岛素敏感性。这种现象属于适应性反应(hormesis)。
自由基在生物体内既能参与信号传导和免疫防御,也可能引发氧化应激和疾病,是具有双重作用的活性分子。
如果在这些情况下长期、大剂量补充维生素C、维生素E等抗氧化剂,可能会过度清除ROS,削弱这种有益的适应过程。一些研究发现,大剂量补充抗氧化剂可能减弱耐力训练带来的线粒体适应和部分胰岛素敏感性改善。不过,对于存在明确缺乏的人群,补充相应营养素仍然是有益且必要的。
九、总结:自由基、抗氧化剂和人体防御体系
| 类别 | 代表 | 主要特点 |
| 最危险自由基 | 羟自由基(•OH) | 几乎无法直接清除,只能预防形成 |
| 最常见ROS | 超氧阴离子(O₂•⁻) | 线粒体持续产生,是其他ROS的重要来源 |
| 最重要酶 | 超氧化物歧化酶(SOD) | 第一层防线,将超氧阴离子转化为过氧化氢 |
| 最高效分解H₂O₂ | 过氧化氢酶(CAT) | 每秒可分解大量过氧化氢 |
| 最重要小分子 | 谷胱甘肽(GSH) | 几乎所有细胞都有,是抗氧化网络核心 |
| 最重要脂溶性维生素 | 维生素E | 保护细胞膜和脂质免受氧化 |
| 最重要水溶性维生素 | 维生素C | 清除水相ROS,并帮助维生素E再生 |
一句话概括:人体真正的抗氧化主力不是维生素C或维生素E,而是由SOD、过氧化氢酶、谷胱甘肽及谷胱甘肽过氧化物酶构成的内源性抗氧化网络;膳食中的抗氧化营养素更多是在这个网络基础上发挥辅助和再生作用,而不是取代它。
一百七、血液循环和透析
血液循环是人体维持生命最核心的运输系统,可以理解为一个封闭式、高速循环的物流网络:
心脏 → 提供动力(泵)
血管 → 提供运输通道(道路)
血液 → 携带货物(氧气、营养物质、激素、废物)
肺 → 气体交换站
肝脏 → 化工厂和解毒中心
肾脏 → 过滤和排泄中心
消化系统 → 营养输入中心
组织细胞 → 使用能源和产生废物
一、人体血液循环的总体结构
人体有两个循环:
1. 肺循环(小循环)
目的:让血液获得氧气,排出二氧化碳。
路线:右心室→ 肺动脉→ 肺毛细血管→ 肺静脉→ 左心房
特点:
肺动脉虽然叫“动脉”,但里面流的是缺氧血。
肺静脉虽然叫“静脉”,但里面流的是富氧血。
这是因为“动脉/静脉”根据血液流向定义:离开心脏 → 动脉、回到心脏 → 静脉
不是根据氧含量定义。
2. 体循环(大循环)
目的:把氧气和营养送到全身。
路线:左心室→ 主动脉→ 大动脉→ 小动脉→ 毛细血管→ 小静脉→ 大静脉→ 右心房
二、血液完整循环一次的过程
从左心室开始。
1. 左心室:动力来源
左心室收缩,将富含氧气的血液:→ 主动脉→ 全身。
为什么左心室肌肉最厚?
因为它需要:把血液推送到全身最远端。
2. 动脉系统:高速运输
主动脉分支:
颈动脉 → 大脑、冠状动脉 → 心肌、肾动脉 → 肾脏、肠系膜动脉 → 消化系统、四肢动脉 → 肌肉
动脉特点:压力高、管壁厚、弹性强
3. 毛细血管:交换中心
毛细血管是最重要的地方。
这里发生:血液和组织细胞的互相转换
交换:
输入:氧气、葡萄糖、脂肪酸、氨基酸、维生素、矿物质、激素
输出:二氧化碳、尿素、乳酸、代谢废物
为什么毛细血管这么细?
因为:红细胞直径约7~8微米,毛细血管直径约5~10微米,红细胞必须一个一个通过,这样交换效率最高。
4. 静脉系统:回收运输
组织使用氧气后:血液变成低氧血。
路线:毛细血管→ 小静脉→ 大静脉→ 上、下腔静脉→ 右心房
静脉特点:压力低、管壁薄、有静脉瓣,尤其下肢。
静脉瓣防止:血液因为重力倒流。
三、各器官在血液循环中的作用
1. 肺:氧气交换中心
肺泡周围有大量毛细血管。
过程:吸入空气→ 肺泡氧气增加→ 氧气进入血液→ 二氧化碳进入肺泡→ 呼出
红细胞中的:血红蛋白(Hb)负责运输氧气。
2. 消化系统:营养输入中心
吃进去的:葡萄糖、氨基酸、水溶性维生素、矿物质进入:肠道毛细血管。
但是:它们不会直接进入全身循环,而是:肠道→ 门静脉→ 肝脏→ 全身循环,这叫:肝门静脉系统。
为什么必须经过肝脏?
因为肝脏需要:
1. 储存葡萄糖
葡萄糖→ 糖原
2. 处理毒素
例如:酒精、药物代谢产物
3. 调节营养水平
例如:氨基酸转换、脂质合成
3. 肝脏:代谢中心,肝脏功能非常多
糖代谢:
储存:葡萄糖→ 糖原
释放:糖原→ 葡萄糖
维持血糖稳定。
脂肪代谢:
制造:脂肪酸、胆固醇、VLDL
处理:乳糜微粒残粒。
蛋白质代谢:
氨基酸脱氨:氨→ 尿素,降低氨毒性。
解毒:
包括:药物、酒精、毒素、激素代谢。
4. 肾脏:血液过滤器
肾脏每天过滤大量血液。
主要结构:肾小球。
过程:血液→ 肾小球过滤→ 原尿→ 肾小管重新吸收→ 尿液
肾脏调节:
水
多喝水:排更多尿。
缺水:保留水。
电解质
调节:钠、钾、钙、酸碱平衡、废物
排出:尿素、尿酸、肌酐、药物代谢物
5. 肌肉:最大的代谢器官
骨骼肌约占人体:40%左右体重。
作用:
使用葡萄糖
运动:血糖→ 肌肉→ ATP,储存糖原
肌糖原:用于自身运动。
使用脂肪酸
脂肪酸→ 线粒体→ β氧化→ ATP
储存氨基酸
肌肉参与:蛋白质储存和分解。
四、透析是什么?
透析本质:用人工方式替代肾脏的一部分过滤功能。
正常:肾脏完成血液净化。
肾衰竭时:肾脏无法排除尿素、肌酐、钾、酸性物质、多余水分
于是需要:透析。
五、透析利用了哪些器官?
严格来说:透析主要替代肾脏功能。
但它借用了:
1. 血液循环系统
2. 人工透析膜
3. 透析液系统
不是利用:肝脏、肺、消化系统
六、血液透析(Hemodialysis)的原理
最常见。
核心:半透膜 + 浓度梯度 + 超滤压力
1. 血液流出人体
通过:血管通路
通常:动静脉瘘或透析导管。
2. 进入透析器
透析器里面有:大量中空纤维膜。
膜的一侧:血液。
另一侧:透析液。
3. 小分子通过膜
根据浓度差:
例如:血液:尿素高;透析液:尿素低。
于是:尿素→ 从血液进入透析液。
可以通过:尿素、肌酐、钾、磷、多余酸
不能通过:红细胞、大蛋白、大分子物质
4. 水分如何去除?
利用:超滤压力。
简单理解:机器制造压力差。
把多余水:从血液→ 透析液。
七、透析和正常肾脏有什么区别?
正常肾脏:24小时连续工作。
透析:通常每周3次,每次几个小时,所以透析不能完全复制肾脏。
肾脏还有:透析无法完全替代的功能:
1. 激素功能
肾脏产生:促红细胞生成素(EPO)促进红细胞生成。
肾衰患者:容易贫血。
2. 维生素D活化
肾脏:维生素D→ 活性维生素D
帮助:钙吸收。
3. 精细调节
例如:血压、酸碱平衡、电解质。
八、腹膜透析是什么?
另一种方式。
利用:腹膜。
腹膜是一层:覆盖腹腔器官的薄膜,它有丰富毛细血管。
过程:腹腔注入透析液→血液中的废物通过腹膜进入透析液→排出
这里利用的是:人体自己的腹膜作为过滤膜。
九、把人体看成一个物流系统
可以这样理解:
心脏→ 推动血液循环
肺→ 加氧、排二氧化碳
肠道→ 输入营养
肝脏→ 加工、储存、解毒
肌肉→ 消耗能源、产生运动
肾脏→ 过滤废物、调节水盐
血管→ 运输网络
而透析:肾功能下降→ 血液废物无法排出→ 人工透析膜替代肾小球过滤→ 清除尿素、肌酐、电解质和水
所以,从生理学角度看:循环系统负责“运输”,肝脏负责“加工”,肺负责“气体交换”,肾脏负责“内环境清洁和调节”,而透析本质上是用人工过滤系统暂时代替肾脏维持血液内环境稳定。
一百八、激素类药物
“激素类药物”是一个很大的概念。很多人说“吃激素”,通常指的是糖皮质激素(Glucocorticoids),例如泼尼松、地塞米松,因为这类药物最容易引起明显的体重、血糖、骨骼和免疫变化。
但严格来说,激素类药物包括:
1. 糖皮质激素(最常见)
2. 性激素(雌激素、孕激素、雄激素)
3. 甲状腺激素
4. 胰岛素及胰岛素类似物
5. 生长激素
6. 醛固酮类似物等
不同激素作用完全不同,下面重点分析临床最常见、影响全身最大的糖皮质激素,再补充其他类型。
一、糖皮质激素(Glucocorticoids)
常见药物
口服:泼尼松(Prednisone)、泼尼松龙(Prednisolone)、甲泼尼龙(Methylprednisolone)、地塞米松(Dexamethasone)
注射:氢化可的松、地塞米松、甲泼尼龙
外用:糖皮质激素软膏
例如:丁酸氢化可的松、糠酸莫米松
吸入治疗哮喘:布地奈德、氟替卡松
二、为什么要使用糖皮质激素?
因为它模拟人体自身产生的:皮质醇(Cortisol)
主要作用:
1. 抗炎
2. 抑制免疫
3. 减轻过敏反应
4. 调节代谢
三、哪些疾病会使用糖皮质激素?
1. 自身免疫疾病
例如:类风湿关节炎、系统性红斑狼疮、血管炎
原因:免疫系统攻击自身组织。
激素可以降低免疫攻击。
2. 过敏性疾病
例如:哮喘急性发作、严重过敏、荨麻疹
作用:降低炎症因子→减轻气道和组织水肿。
3. 炎症性疾病
例如:炎症性肠病、皮炎、肌腱炎
4. 器官移植
例如:肾移植、肝移植
目的:防止免疫排斥。
5. 肿瘤治疗辅助
例如:白血病、淋巴瘤。
作用:杀伤部分肿瘤细胞、减轻化疗副作用
四、糖皮质激素为什么会产生副作用?
因为它不是只作用于炎症。
它会影响:糖代谢、蛋白质代谢、脂肪代谢、骨代谢、免疫系统、神经系统
五、糖皮质激素对身体的影响
1. 血糖升高
机制:皮质醇本身就是升糖激素。
它促进:肝脏糖异生,氨基酸→ 葡萄糖
肌肉:降低葡萄糖摄取→胰岛素抵抗
结果:血糖升高。
长期:可能诱发类固醇性糖尿病。
2. 脂肪重新分布
典型表现:
脸:满月脸
躯干:脂肪增加
腹部:中心性肥胖
四肢:相对变细
原因:激素影响脂肪生成和分解的位置。
3. 肌肉减少
这是运动人群最关注的问题。
糖皮质激素:促进蛋白质分解。
尤其:骨骼肌。
机制:糖皮质激素→ 激活泛素-蛋白酶体系统→ 肌蛋白降解增加→ 肌肉萎缩
表现:力量下降、易疲劳、肌肉减少
4. 骨质疏松
机制:糖皮质激素→减少成骨细胞活性→降低骨形成
同时:→减少肠道钙吸收→增加尿钙排出
结果:骨密度下降。
5. 免疫下降
这是治疗目的,也是副作用。
作用:→ T细胞活性下降→炎症因子减少
但是:感染风险增加。
例如:真菌感染、病毒感染、细菌感染
6. 胃肠道问题
增加:胃黏膜损伤风险。
尤其:同时使用NSAIDs止痛药,例如:布洛芬,风险更高。
7. 精神和睡眠影响
可能出现:兴奋、焦虑、失眠、情绪波动
原因:影响中枢神经系统。
六、为什么激素不能突然停?
这是非常重要的一点。
长期使用外源性糖皮质激素:→血液中激素增加→大脑认为:“身体不需要自己生产了”,于是:下丘脑CRH下降→垂体ACTH下降→肾上腺皮质萎缩
如果突然停药:身体无法马上产生足够皮质醇。
可能出现:肾上腺危象
表现:低血压、乏力、恶心、休克
所以:必须逐渐减量。
七、使用激素后如何降低负面影响?
核心目标:
1. 保持肌肉
2. 控制血糖
3. 保护骨骼
4. 控制脂肪增加
1. 运动策略
(1)力量训练最重要
原因:激素导致肌蛋白分解增加。
力量训练:→机械张力→ mTOR激活→促进肌蛋白合成
建议:每周3~4次全身力量训练。
重点:深蹲、硬拉、推举、划船、卧推
(2)有氧训练
作用:改善胰岛素敏感性、脂肪堆积、心血管风险
建议:每周150分钟中等强度。
2. 饮食策略
(1)提高蛋白质
目的:抵消肌肉分解。
建议:普通人1.2~1.6 g/kg/天
力量训练者:1.6~2.2 g/kg/天
来源:鸡蛋、鱼、肉、奶、豆制品
(2)控制精制碳水
因为激素:增加胰岛素抵抗。
减少:糖饮料、糕点、白糖
增加:全谷物、豆类、蔬菜
(3)增加钙和维生素D
保护骨骼。
钙来源:奶制品、豆腐、深绿色蔬菜
维生素D:日晒、深海鱼、必要时补充
(4)控制盐摄入
糖皮质激素可能:增加钠潴留。
导致:水肿,血压升高。
(5)增加抗炎食物
例如:深色蔬菜、坚果、橄榄油、深海鱼
富含:Omega-3、多酚、抗氧化物。
八、其他常见激素药简单介绍
1. 胰岛素
用于:糖尿病。
作用:降低血糖。
影响:可能低血糖、体重增加
运动:提高胰岛素敏感性。
2. 甲状腺激素(左甲状腺素)
用于:甲状腺功能减退。
作用:提高代谢。
过量:可能心率增加、骨量下降、消瘦
3. 雄激素
例如:睾酮替代治疗。
用于:明确雄激素缺乏。
作用:增加肌肉、红细胞
风险:血栓风险增加、睾丸功能抑制、生殖影响
4. 生长激素
用于:生长激素缺乏。
作用:促进IGF-1→ 生长。
滥用:可能水肿、关节问题、胰岛素抵抗
九、总结:激素治疗后的“抵消策略”
| 副作用 | 主要机制 | 对策 |
| 血糖升高 | 胰岛素抵抗 | 力量训练、有氧、控制糖 |
| 肌肉减少 | 蛋白分解增加 | 高蛋白+力量训练 |
| 脂肪增加 | 脂肪重新分布 | 控制总热量、有氧 |
| 骨质下降 | 成骨减少、钙流失 | 力量训练、钙、维D |
| 感染风险 | 免疫抑制 | 避免过度疲劳、注意营养 |
| 水肿血压 | 钠潴留 | 控制盐 |
核心逻辑:糖皮质激素 → 抗炎和免疫抑制效果强 → 同时改变代谢环境 → 肌肉分解增加、脂肪储存增加、血糖升高、骨形成下降。因此,使用激素期间,运动营养干预的重点不是“排毒”,而是:提高蛋白质摄入 + 保持力量训练 + 控制血糖波动 + 保护骨骼 + 管理体脂。
一百九、利尿剂
这个问题涉及医学中的脱水治疗、健美比赛中的赛前脱水、利尿剂使用、肾脏水盐调节几个领域。需要先区分一个概念:
健美运动中常说的“脱水”,严格来说主要是降低身体水分(water manipulation),而不是“高尿素脱水”。如果你指的是“高尿素水平导致脱水”或“使用尿素促进脱水”,这在医学和健美中并不是常规方法。更常见的是“水分操控 + 碳水操控 + 钠操控 + 利尿剂”。
一、人体水分调节基础
人体水分主要分布:
1. 细胞内液(ICF)
约占:总水量的2/3。
主要离子:钾(K⁺)
2. 细胞外液(ECF)
约占:总水量的1/3。
包括:血浆、组织液
主要离子:钠(Na⁺)
水分调节主要由:
肾脏→调节尿量
下丘脑→感受血浆渗透压
ADH(抗利尿激素)→控制水重吸收
醛固酮→控制钠重吸收
二、医学中的“脱水”是什么?
医学脱水:指身体水分丢失超过水摄入导致细胞外液减少。
原因:
1. 丢水
例如:高烧、出汗、腹泻、呕吐
2. 利尿
例如:利尿剂、肾脏疾病
3. 渗透性利尿
例如:糖尿病高血糖。
机制:血糖过高→ 尿液葡萄糖增加→ 水跟随葡萄糖排出→ 多尿
三、“高尿素”为什么会导致脱水?
这里涉及:尿素(Urea)的渗透作用。
尿素是:蛋白质代谢产生的含氮废物。
路线:蛋白质→ 氨基酸→ 脱氨基→ NH4⁺→ 尿素循环→ 尿素→ 肾脏排出
正常情况下:尿素随尿排出。
但是:尿素浓度升高时,可以产生:渗透性压力。
例如:高蛋白摄入
大量蛋白质:→ 氨基酸分解增加→ 尿素生成增加→ 肾脏需要排出更多尿素
排尿时:尿素带走水。
但是:健康人不会因为吃高蛋白自然达到明显脱水。
原因:肾脏有强大的调节能力。
真正危险的是:高蛋白 + 低饮水 + 大量训练 + 出汗
可能:尿素负荷增加→ 肾脏排水增加→ 加重脱水。
四、健美比赛中的脱水目的是什么?
健美比赛追求:
视觉效果:肌肉更清晰、血管更明显、皮肤更薄、肌肉饱满
核心目标:减少皮下水,不是减少肌肉细胞水。
人体水分:皮下水影响肌肉线条。
肌细胞水影响:肌肉饱满度。
理想状态:皮下水低、肌细胞水高。
五、健美常见赛前脱水方法
(这里只分析机制,不建议自行操作)
方法1:限制饮水
最直接。
减少:总水量。
问题:容易导致:血容量下降。
结果:心率增加、血压下降、训练能力下降
严重:循环衰竭。
方法2:减少钠摄入
原理:钠决定细胞外液。
钠下降:→肾脏排钠→水跟随减少
但是:身体会启动:RAAS系统:肾素→血管紧张素II→醛固酮
试图:保留钠和水。
所以长期低钠:可能产生适应。
方法3:碳水操控
这是健美常用策略。
肌糖原:每1g糖原约结合:3g水。
赛前:减少碳水:→糖原下降→肌肉水下降,然后:增加碳水:→糖原恢复→带水进入肌肉,产生:“充碳”效果。
方法4:利尿剂
这是风险最高的方法。
六、利尿剂是什么?
利尿剂:促进肾脏排水排盐的药物。
主要作用:增加尿量。
医学用途:高血压、心力衰竭、水肿、肾病、肝硬化腹水
七、常见利尿剂分类
1. 袢利尿剂(Loop diuretics)
代表:呋塞米(Furosemide)
作用位置:
肾小管:髓袢升支粗段。
机制:抑制Na⁺-K⁺-2Cl⁻共转运体。
结果:钠排出→水排出
特点:利尿能力最强。
风险:非常高。
可能:低钾、低钠、低镁、低血容量、心律失常
健美圈曾被滥用。
2. 噻嗪类利尿剂
代表:氢氯噻嗪
作用:远曲小管。
机制:减少钠重吸收。
特点:温和。
医学常用于:高血压。
副作用:低钠、低钾、尿酸升高
3. 保钾利尿剂
代表:螺内酯
作用:拮抗醛固酮。
结果:减少钠水潴留。
保留:钾。
风险:高钾血症。
另外:螺内酯具有抗雄激素作用。
可能:男性乳房发育、性欲下降
4. 渗透性利尿剂
代表:甘露醇
机制:进入尿液。
增加:尿液渗透压,水跟随排出。
医学用于:脑水肿、颅内压升高
八、健美滥用利尿剂为什么危险?
因为身体不是简单的“水桶”,脱掉的不只是皮下水。
还包括:
1. 血容量下降
血液变浓。
导致:心脏负担增加。
2. 电解质紊乱
尤其:钾。
钾低:→心肌电活动异常→心律失常。
3. 肌肉表现下降
肌肉收缩需要:钠、钾、钙。
脱水过度:→力量下降→肌肉“泄气”。
4. 肾脏损伤
大量利尿:→肾血流下降→急性肾损伤。
九、为什么有些健美选手脱水后看起来更干,但状态更差?
因为存在一个平衡:
最佳状态:皮下水减少、肌糖原充足、电解质正常
过度脱水:→皮肤可能薄
但是:肌肉扁、血管状态差、力量下降、泵感消失
十、运动营养角度如何安全改善比赛状态?
更合理的方法:
1. 长期降低体脂
真正决定线条的是:脂肪含量。
男性:通常需要很低体脂才能明显分离。
2. 保持电解质稳定
不要极端:钠、钾、水。
3. 合理碳水周期
利用:糖原储存,而不是靠强脱水。
4. 保持训练
力量训练:维持肌肉。
总结:
医学脱水:
本质:水分丢失超过补充。
主要通过:出汗、腹泻、利尿、渗透性排水
“高尿素脱水”:不是医学或健美中的主流脱水技术。
高蛋白、高训练量情况下:尿素生成增加→ 肾脏排泄负担增加→ 可能增加水排出,但不是有效或安全的脱水方法。
健美脱水:
主要目标:降低皮下水,提高视觉表现。
常见手段:控制碳水、调整钠、调整饮水、利尿剂(高风险)
利尿剂:
主要类别:
1. 袢利尿剂 → 呋塞米 → 强效排水排钠
2. 噻嗪类 → 氢氯噻嗪 → 温和降压利尿
3. 保钾利尿剂 → 螺内酯 → 减少醛固酮作用
4. 渗透性利尿剂 → 甘露醇 → 增加尿液渗透压
核心认识:脱水改变的是体液分布,不是真正减少脂肪。健美中的极端脱水追求的是短期视觉效果,但它与正常运动营养目标(提高性能、保持健康)并不一致。
一百十、女生雌激素的生理吸引
这个问题涉及内分泌、生殖生物学、心理学和进化行为学。简单回答:雌激素水平正常且生殖系统健康的女性,可能更容易表现出一些与生育能力相关的身体信号,而这些信号在平均意义上可能会增强异性的吸引力。但“雌激素越高 → 越有吸引力”并不是一个成立的规律。
下面从生理机制分析。
一、雌激素在女性身体中的主要作用
女性主要雌激素:雌二醇(Estradiol,E2)
由:卵巢卵泡→ 芳香化酶作用→ 雄激素转化形成。
主要作用:
1. 生殖系统发育
促进:子宫发育、卵泡成熟、排卵周期调节
2. 第二性征
包括:乳腺发育、皮下脂肪分布、骨盆形态、皮肤状态
3. 影响外貌特征
雌激素影响:
皮肤
增加:胶原蛋白合成→皮肤弹性提高。
脂肪分布
促进:臀部、大腿等部位脂肪储存。
形成典型女性脂肪分布:“梨形体型”。
二、为什么雌激素可能影响吸引力?
这里主要涉及:生育健康信号(fertility cues)。
在人类长期进化过程中,男性平均倾向于关注一些与健康、生殖能力相关的特征。
雌激素正常时,会影响以下表现:
1. 面部特征
雌激素水平与面部软组织有关。
例如:较高但正常的雌激素环境可能使女性面部:皮肤更细腻、眉骨相对柔和、下颌轮廓较柔和、面部脂肪分布不同
一些研究发现,在排卵期附近,部分女性面部特征和气味信号会发生轻微变化。
2. 皮肤和外观
雌激素:→ 增加皮肤含水量→ 增加胶原形成→ 改善皮肤屏障
因此:健康的激素状态可能表现为:皮肤状态好、光泽感增加,这些属于健康信号。
3. 体脂和体型
女性正常雌激素水平:
促进:皮下脂肪储存,尤其:臀部、大腿、胸部
形成:腰臀比较低的体型。
部分研究发现:腰臀比(WHR)与女性吸引力评价存在统计相关。
不过:文化、时代、个人偏好都会影响评价。
4. 气味信号
人体气味受到:激素、皮脂、微生物、免疫相关基因影响。
部分研究发现:女性排卵期附近的体味可能发生变化,一些男性可能表现出偏好变化,但这种影响在人类中远弱于其他动物。
三、是不是雌激素越高越吸引男性?
不是,这是一个常见误区。
1. 过高雌激素反而可能不健康
例如:雌激素过高可能伴随:月经紊乱、乳腺问题、子宫内膜异常增生、水肿、情绪波动
真正影响吸引力的是:健康范围内的激素平衡。
2. 雄激素也很重要
女性也有:睾酮,正常女性需要一定水平雄激素。
作用:性欲、精力、肌肉维持、竞争行为
女性最佳状态不是:“雌激素越多”。
而是:雌激素、孕激素、雄激素协调。
四、男性为什么会受到这些特征吸引?
从进化角度可能涉及:
1. 生殖价值判断
例如:健康皮肤→疾病负担低;腰臀比例→脂肪储存和生殖健康相关;面部女性化特征→青春和激素状态相关
2. 奖励系统
视觉刺激:→大脑视觉皮层→伏隔核(nucleus accumbens)→多巴胺释放→产生吸引和兴趣
同时:性激素相关信号可能增强这种反应。
五、现实中影响吸引力的因素远不止雌激素
实际吸引通常由多个因素共同决定:
生物因素:激素状态、健康水平、体型、面部特征、声音、气味
心理因素:性格、自信、情绪稳定、幽默感
社会因素:文化、环境、个人经历
六、女性周期是否影响吸引力?
女性月经周期中:
雌激素通常:卵泡期升高,排卵前达到高峰。
排卵附近:可能出现:皮肤状态变化、声音变化、气味变化、行为变化
一些研究发现男性对这些变化存在一定敏感性,但效果通常较小,并不是“闻到激素就产生吸引”。
七、从运动营养角度补充
女性如果长期:极低体脂、过度训练、热量不足
可能导致:下丘脑-垂体-卵巢轴抑制。
表现:→ GnRH下降→ LH/FSH下降→雌激素下降→月经异常。
可能出现:皮肤状态下降、情绪变化、骨密度下降、生殖健康下降,这也是为什么女性运动员需要避免长期能量不足(低能量可用性)。
总结:更准确的说法是:正常、稳定的雌激素水平能够支持女性身体表现出一些与健康、生殖能力相关的特征,这些特征在人类进化过程中可能影响异性吸引。但吸引力不是由雌激素水平单独决定,而是由激素平衡、健康状态、外貌、心理和社会因素共同决定。
可以理解为:健康的内分泌状态 → 更好的身体信号 → 可能提高平均吸引力;但不是雌激素越高,吸引力越强。
一百十一、男女胼胝体差异
这个问题涉及神经科学中一个非常容易被误解的领域。过去很多大众观点认为:“男性左脑强,女性左右脑连接更强,所以男性逻辑、女性感性。”但现代神经科学研究发现,这种说法过于简单,甚至很多部分被夸大了。
更准确的说法是:男女大脑确实存在一些平均结构差异,包括胼胝体(Corpus callosum)的形态差异,但这些差异对思维方式的影响非常有限,个体差异远大于性别差异。
下面详细分析。
一、胼胝体是什么?
胼胝体是连接左右大脑半球最大的神经纤维束。
位置:大脑中央。
结构:约有2亿多条神经纤维。
作用:让左右半球交换信息。
简单理解:左脑和右脑像两个部门:
左脑:语言、分析、顺序处理
右脑:空间、整体模式、情绪加工
胼胝体:就是两个部门之间的信息高速公路。
二、男女胼胝体有什么不同?
1. 体积差异
早期研究发现:女性胼胝体平均相对较大。
尤其:胼胝体后部(压部,splenium)
被认为连接视觉、空间和综合信息区域。
于是产生观点:女性左右脑连接更强。
但是后续研究发现:问题在于:胼胝体大小与大脑整体大小有关。
男性平均脑容量较大。
如果单纯看绝对大小:男性可能更大。
如果按照脑容量比例调整:差异明显缩小。
2. 连接模式差异
一些神经影像研究发现:男女平均存在一些连接模式差异。
例如:
女性:左右半球之间部分区域连接比例略高。
男性:同一半球内部部分区域连接更强。
简单理解:
女性平均:跨半球整合稍多。
男性平均:单侧网络内部处理稍强。
但是:这些差异不是男性一定这样,女性一定那样,只是统计平均趋势。
三、这些差异会不会影响思维方式?
可能有一定影响,但不是决定因素。
我们来看几个常见认知功能。
1. 语言能力
传统观点:女性语言能力强,因为胼胝体连接强。
实际:女性平均在以下方面略有优势:语言流畅性、语言表达速度、情绪语言识别
可能原因:包括:神经连接模式、激素影响、社会训练,但差异通常不大。
大量男性语言能力也非常优秀。
2. 空间能力
男性平均在某些空间任务上表现更好:
例如:三维旋转、空间导航、物体定位
可能与:顶叶区域、海马结构、雄激素影响、空间经验训练有关。
但是:女性经过训练也可以达到同等水平。
3. 多任务处理
很多人说:“女性更擅长同时处理多个事情。”这个说法证据并不强。
实际上:人脑本身并不真正多任务。
更多是:快速切换任务。
女性可能在:社会信息整合、情绪线索识别、语言和非语言信息结合方面平均表现不同。
4. 情绪理解
女性平均:对面部表情、情绪线索识别更敏感。
可能涉及:杏仁核、前额叶、镜像神经系统
但这更多来自:神经发育 + 社会经验共同作用。
四、为什么会出现男女不同的思考倾向?
不能只看胼胝体。
实际上至少有四个因素。
1. 激素影响
雄激素(睾酮)
影响:空间能力、风险偏好、竞争行为
雌激素
影响:情绪调节、语言加工、神经可塑性
青春期后:男女大脑进一步分化。
2. 大脑网络差异
现代神经科学更关注:不是“大脑哪个区域更大”,而是“大脑网络如何连接”。
主要网络:
默认模式网络(DMN)
负责:自我思考、社会认知
执行控制网络
负责:逻辑、决策
显著性网络
负责:判断重要信息
男女可能在这些网络连接模式上存在平均差异。
3. 进化因素
从进化心理学角度:过去男女可能承担不同任务:
男性:狩猎、空间导航、风险竞争
女性:育儿、社交协调、情绪识别
长期选择压力可能影响某些能力倾向。
但是:现代社会已经极大改变环境。
4. 社会训练
这是非常重要的一点。
例如:
男孩小时候更多接触:拼图、构建玩具、空间游戏
女孩更多接触:语言互动、社交游戏
长期训练:会改变大脑连接。
这叫:神经可塑性。
五、男女思维方式的平均差异可以怎样理解?
更准确的描述:不是:男性逻辑,女性感性,而是:一些统计平均趋势:
男性平均:可能更偏向:目标导向、系统化分析、空间处理、单一任务深入
女性平均:可能更偏向:信息整合、社会线索处理、语言交流、情绪信息处理
但注意:这些都是群体平均。
一个男性工程师可能高度擅长情绪识别。
一个女性科学家可能高度系统化。
六、胼胝体差异最大的误区
很多人认为:“女性左右脑连接强,所以女性可以同时处理更多信息。”
这个说法目前没有充分科学支持。
胼胝体更像:提高信息交流效率。
但思维方式还取决于:神经网络、激素、经验、学习、环境
七、总结
可以这样理解:
| 方面 | 男性平均趋势 | 女性平均趋势 |
| 胼胝体 | 绝对大小可能较大,但与脑容量相关 | 比例连接差异部分研究发现略高 |
| 半球连接 | 部分区域更偏同侧网络 | 部分区域跨半球整合略多 |
| 空间能力 | 平均略强 | 平均差异较小,可训练 |
| 语言流畅 | 平均略弱 | 平均略强 |
| 情绪线索识别 | 平均略低 | 平均略高 |
| 系统化思考 | 平均略强 | 平均略强于部分任务 |
| 社会信息处理 | 平均略低 | 平均略高 |
最终结论:男女胼胝体确实存在一些平均结构差异,但它并不能简单决定“男性理性、女性感性”或者“男性逻辑、女性语言”。人的思考方式更多由整个大脑网络、激素环境、成长经历和训练共同塑造。
一百十二、性激素(睾酮、雌激素、孕激素)如何影响大脑结构、神经递质、行为模式和认知倾向
我们进一步分析性激素(睾酮、雌激素、孕激素)如何影响大脑结构、神经递质、行为模式和认知倾向。这个领域比“男女大脑不同”更接近真实机制。
先给一个核心结论:性激素不是直接决定“男性怎么想、女性怎么想”,而是在大脑发育、神经连接、情绪调节、奖励系统和行为倾向上产生长期调节作用。最终表现是生物因素和环境训练共同作用的结果。
一、性激素如何影响大脑?
性激素主要通过两种方式作用:
1. 组织化作用(Organizational effect)
发生在:胎儿期 → 青春期。
特点:形成长期结构差异。
例如:
胎儿期睾酮水平不同:→ 影响神经元连接方式→ 影响某些脑区发育,这是比较稳定的影响。
2. 激活作用(Activational effect)
发生在成年以后。
例如:月经周期、压力、运动、疾病。
激素变化:→ 改变神经递质活动→ 改变情绪、动机和认知表现
二、睾酮(Testosterone)如何影响大脑?
睾酮主要来自:
男性:睾丸
女性:卵巢和肾上腺少量产生。
主要作用:不是简单“增加攻击性”。
它更准确的作用是:调节:竞争行为、奖励敏感性、风险评估、空间认知、动机水平
1. 睾酮与竞争行为
睾酮影响:奖励系统
特别是:伏隔核(Nucleus accumbens)和多巴胺系统。
机制:睾酮升高→ 多巴胺奖励通路敏感性改变→ 对胜利、地位、竞争反馈更敏感
表现:可能增加竞争欲、目标追求、地位寻求
但注意:睾酮不是简单导致暴力,环境决定行为方向。
例如:同样高睾酮:
运动员:→ 追求成绩
企业家:→ 追求成功
攻击者:→ 可能表现为攻击行为
激素提供动力,环境决定输出方式。
2. 睾酮与空间能力
一些研究发现:睾酮与海马(Hippocampus)和顶叶空间处理区域有关。
可能影响:三维旋转、空间导航、物体定位
进化解释:男性过去更多进行:远距离移动、空间探索。
3. 睾酮与风险决策
睾酮可能降低:对潜在奖励的谨慎程度。
例如:竞争环境:胜利奖励→多巴胺增加→更愿意承担风险。
但是:高认知能力的人可以把这种倾向转化为:战略冒险。
三、雌激素(Estrogen)如何影响大脑?
主要是:雌二醇(Estradiol)。
很多人认为雌激素只是女性生殖激素。
实际上:大脑大量存在雌激素受体。
1. 雌激素与神经可塑性
雌激素可以促进:突触形成。
尤其:海马区域。
海马负责:学习、记忆、空间信息
所以女性在某些周期阶段:认知表现可能出现变化。
2. 雌激素与情绪调节
雌激素影响:5-羟色胺(Serotonin)
作用:情绪稳定、幸福感、焦虑调节
雌激素下降:
例如:月经前、产后、更年期
可能出现:情绪波动、焦虑增加、睡眠变化
3. 雌激素与语言能力
雌激素可能影响:左侧语言区域:布洛卡区、韦尼克区
可能增强:语言流畅性、词汇提取。
4. 雌激素与社会认知
影响:杏仁核(Amygdala)和前额叶。
可能提高:面部识别、情绪识别、社交信息处理
四、孕激素(Progesterone)的作用
孕激素经常被忽略。
主要作用:调节镇静、焦虑。
孕激素代谢产物:别孕烯醇酮(Allopregnanolone)
作用:增强GABA-A受体。
GABA:大脑主要抑制性神经递质。
结果:产生放松、镇静
所以:孕激素变化明显时:
例如:月经周期后期
可能影响:情绪、睡眠、压力反应
五、男女在压力反应上的差异
压力系统:HPA轴。
包括:下丘脑→垂体→肾上腺→皮质醇
睾酮影响:
可能:降低部分压力反应。
表现:更倾向行动解决问题。
雌激素影响:
可能:增强某些社会情绪加工。
表现:更倾向寻找社会支持。
但这不是绝对。
六、为什么男性平均更容易“系统化思考”?
这里涉及:
1. 雄激素影响
可能增强:目标导向、奖励追求、空间加工。
2. 大脑网络差异
男性平均:局部网络效率较高。
例如:同一半球内部:感觉运动区域、空间处理区域连接更明显。
七、为什么女性平均更容易“综合信息”?
可能涉及:
1. 跨半球连接
部分研究发现:女性某些区域:左右半球连接比例较高。
可能有利于:同时整合:语言、情绪、社会信息。
2. 雌激素影响
促进:神经可塑性。
提高:信息整合能力。
八、运动对这些激素和大脑有什么影响?
这和运动营养关系很大。
1. 力量训练提高睾酮短期波动
训练:大重量复合动作→短期睾酮升高→促进:蛋白合成环境
同时:提高多巴胺、去甲肾上腺素。
表现:动机增强、精神状态改善
2. 有氧运动影响雌激素代谢
规律运动:改善脂肪组织比例。
因为:脂肪组织含:芳香化酶。
脂肪过多:雄激素→ 雌激素增加。
所以肥胖男性可能:雌激素偏高。
3. 极端减脂会降低性激素
例如:长期低热量:→下丘脑GnRH下降→ LH/FSH下降→睾酮或雌激素下降
表现:男性:精力下降、性欲下降、肌肉下降
女性:月经异常、骨密度下降
九、一个更准确的男女差异模型
不是:
男性:逻辑大脑
女性:感性大脑
而是:
男性平均:较高雄激素环境→ 奖励竞争系统更敏感→ 目标、地位、空间任务倾向增加
女性平均:较高雌激素环境→ 情绪、语言、社会信息整合倾向增加
但是:大脑具有高度可塑性。
一个长期训练数学、工程、战略思考的女性:可以发展非常强的系统化能力。
一个长期训练沟通、心理学的男性:可以发展非常强的社会认知能力。
十、最终总结
可以用一个公式理解:行为表现 = 基因 × 性激素环境 × 大脑结构 × 学习训练 × 社会环境
性激素影响的是:“倾向”。
不是:“能力上限”。
所以:
睾酮更多影响:→ 竞争、动机、奖励、空间处理
雌激素更多影响:→ 神经可塑性、情绪调节、语言和社会信息处理
孕激素更多影响:→ 镇静、压力调节、情绪稳定
而胼胝体只是其中一个结构因素,真正决定思维方式的是整个大脑网络如何被激素和经验共同塑造。
一百十三、同性恋与激素
同性恋的形成原因是一个涉及遗传学、胎儿发育、神经生物学、内分泌和环境因素的复杂问题。目前科学界的共识是:同性恋不是由单一原因造成的,而是多种生物因素共同影响形成的性取向差异。它不是一种疾病,也不是后天“选择”或简单由教育环境造成的。
下面从几个层面分析。
一、先明确:什么是性取向?
性取向(sexual orientation)指一个人长期稳定的:情感吸引对象、性吸引对象、恋爱倾向
主要包括:异性恋、同性恋、双性恋等
它与:性别认同(认为自己是男性、女性或其他)、性别表达(外表、行为方式)不是同一个概念。
例如:一个男性喜欢男性,这是性取向,一个男性喜欢穿女性服饰,这是性别表达,二者没有必然关系。
二、遗传因素
1. 同卵双胞胎研究
这是研究最多的证据之一。
同卵双胞胎:基因相似度接近100%。
如果同性恋完全由基因决定:那么一个同性恋双胞胎的另一人应该几乎100%也是同性恋。
但实际研究发现:一致率明显高于普通人,但远不到100%。
说明:存在遗传影响,但不是单基因决定。
2. 多基因影响
目前没有发现:“同性恋基因”。
更可能是:多个基因共同影响。
这些基因可能影响:胎儿激素环境、大脑发育、神经递质系统、性别相关行为倾向
类似:身高、性格、智力。
不是一个开关,而是大量因素叠加。
三、胎儿期激素影响(非常重要)
这是目前较受关注的机制之一。
人的大脑在胎儿期会经历:性分化过程。
1. 身体性别形成
大致过程:
XY染色体→ 睾丸形成→ 睾酮产生→ 男性生殖系统发育
XX:→ 卵巢形成→ 女性发育路径
2. 大脑性别分化
大脑也受到:胎儿期性激素影响,尤其睾酮。
理论认为:胎儿期激素环境差异可能影响:性行为倾向、择偶偏好、大脑某些区域连接方式
四、出生顺序效应(Fraternal Birth Order Effect)
这是同性恋研究中比较有代表性的发现。
研究发现:一些男性同性恋者中哥哥数量越多,成为同性恋的概率略增加。
可能机制:母体免疫假说。
母体免疫假说简单解释:第一次怀孕:母体免疫系统接触男性胎儿相关蛋白。
之后:如果多次怀孕男胎:母体可能产生抗体。
这些免疫因素可能影响:胎儿男性大脑性分化。
注意:这个效应只解释一部分男性同性恋现象。
不能解释:女性同性恋,也不是所有有哥哥的人都会同性恋。
五、大脑结构和功能研究
一些研究发现:同性恋者与异性恋者在某些脑区平均存在差异。
例如:
下丘脑(Hypothalamus)
参与:性行为、激素调节、生殖行为
部分研究发现:某些核团大小或连接存在差异。
杏仁核
参与:情绪、奖励、社交信息处理
一些研究发现:不同性取向群体可能存在连接模式差异。
但是需要注意:这些研究通常是群体平均差异。
不能通过脑扫描判断个人性取向。
六、环境因素有没有作用?
这里需要非常谨慎。
不是:“父母教育导致同性恋”。
目前没有可靠证据证明:家庭教育方式、父母关系、单一童年经历会决定一个人的性取向。
但是环境可能影响:
1. 性取向表达
例如:社会环境影响:一个人是否公开自己的取向。
2. 个人经历
可能影响:如何理解自己的情感,但不是创造同性吸引本身。
七、为什么自然界也存在同性行为?
同性行为并非人类独有。
在动物中也观察到:超过数百种动物存在同性行为。
例如:灵长类、海豚、鸟类、羊
这说明:同性行为并不是单纯由现代文化产生。
八、从进化角度如何解释?
这是一个研究中的难题。
因为:同性恋个体直接繁殖机会可能较少。
目前提出多个假说:
1. 多效基因假说
某些基因:可能增加同性倾向概率。
同时:在异性恋亲属中可能提高:社交能力、创造力、繁殖成功率
2. 亲缘选择假说
同性恋者可能:投入更多资源帮助亲属。
提高共享基因传播。
3. 性选择平衡
类似:左撇子。
少数比例存在:可能具有群体适应价值。
这些理论目前都没有完全证明。
九、同性恋是否是“激素异常”?
不是,这是一个常见误解。
同性恋男性:
通常:睾酮水平正常。
同性恋女性:
通常:雌激素水平正常。
不是:男性激素低→ 喜欢男性;女性激素高→ 喜欢女性。
性取向更多是在:大脑发育和神经系统层面的差异。
十、为什么有人会认为同性恋是后天形成?
因为:性取向表现出来的时间通常在:青春期。
青春期:激素变化→性兴趣出现。
所以很多人误认为:“青春期发生了变化”。
实际上:青春期更多是让已有倾向开始显现。
总结:目前科学认识可以概括:遗传因素+胎儿期激素环境+大脑发育差异+母体生理因素+复杂生物发育过程→ 性取向形成
其中:基因有影响,但不是决定因素、胎儿期激素和神经发育可能发挥重要作用、环境主要影响表达方式,而不是决定方向、不存在“同性恋基因”或单一原因、同性恋不是疾病,也不是需要纠正的问题
从神经生物学角度看,性取向更像是人类神经发育过程中形成的一种稳定个体差异,类似于人格、气质等复杂特征,由多因素共同塑造。
一百十四、有氧运动和无氧运动对燃脂的作用
可以把这个问题拆成两个层面:
1. 有氧和无氧分别给身体带来什么适应
2. 减脂时,两者到底谁“燃脂”更多
最关键的一点是:“运动时脂肪氧化得多”不等于“最终减掉的脂肪更多”。决定长期减脂的核心仍然是累计能量平衡;但在相同热量缺口下,有氧和力量训练对体脂、瘦体重和身体组成的影响并不完全一样。
1. 先区分“有氧”和“无氧”
这里最好不要把它理解成“有氧运动有氧气、无氧运动没有氧气”。
实际上,即使进行短时间高强度运动,肌肉仍然在使用氧气。
更准确的区分是:
有氧运动 → 氧化磷酸化供能占主要地位
无氧运动 → ATP-磷酸肌酸系统和无氧糖酵解在供能中占更大比例
例如:
慢跑、骑车、游泳 → 主要依赖有氧氧化。
100米冲刺、短距离爆发、力量训练 → 无氧供能比例较高。
2. 有氧运动对人体有什么作用?
有氧运动最核心的适应,是提高心肺系统和氧化代谢能力。
长期训练以后:心脏泵血能力提高→ 每搏输出量增加→ 同样运动强度下心率降低→ 心肺耐力提高。
同时骨骼肌会发生:线粒体数量和功能提高→ 脂肪酸氧化能力提高→ 有氧ATP生成能力提高。
还会提高:胰岛素敏感性、葡萄糖摄取能力、血管内皮功能、有氧工作能力、心血管健康、工作后的恢复能力
所以对于普通人来说,有氧训练最重要的价值并不仅仅是“燃脂”。
3. 无氧运动,尤其力量训练,有什么作用?
力量训练的核心不是消耗热量,而是改变肌肉和神经肌肉系统。
主要适应:肌肉机械张力→ 肌蛋白合成增加→ 肌肉横截面积增加
同时:神经系统适应→ 运动单位募集能力提高→ 力量提高。
长期还可以改善:骨密度、肌腱和结缔组织、胰岛素敏感性、葡萄糖储存能力、肌肉质量、基础身体功能
尤其在减脂期,这一点非常重要。
因为减重的时候:脂肪可以减少,但肌肉也可能减少。
力量训练的作用就是尽量让:减掉的重量 → 更多来自脂肪,而不是瘦体重。
4. 那么谁燃脂更多?
这里一定要区分:运动过程中的脂肪氧化和长期体脂减少,这是两个不同的问题。
运动过程中
低到中等强度有氧运动:脂肪氧化比例通常比较高。
例如:快走、慢跑、低强度骑车。
随着强度增加:碳水化合物供能比例逐渐提高。
所以:低强度 → 脂肪供能比例较高,高强度 → 糖原/葡萄糖供能比例提高,但这并不意味着低强度运动一定减脂更多。
5. 举一个非常重要的例子
假设:
A进行1小时低强度有氧,消耗400 kcal。
其中50%来自脂肪:→ 200 kcal脂肪氧化。
B进行1小时高强度运动,消耗700 kcal。
其中30%来自脂肪:→ 210 kcal脂肪氧化。
虽然B的脂肪供能比例更低,但因为总能量消耗更高,实际脂肪氧化量可能反而更多。
所以:不能只看“脂肪供能比例”,必须看总能量消耗。
6. 那么如果“热量缺口完全相同”呢?
这就是你问题中最关键的部分。
假设两个人:每天摄入2000 kcal,每天实际消耗2500 kcal。
两个人都是:500 kcal/天能量缺口。
从长期能量平衡角度:两个人都需要动员身体储能。
主要包括:脂肪、糖原、蛋白质
因此:相同的长期能量缺口,不会因为运动类型不同,就让能量守恒失效。但是最终减少的脂肪量仍然不一定完全相同。
原因就在于:瘦体重的变化不同。
7. 为什么相同热量缺口,最终减脂效果可能不同?
假设两个人都减了5 kg。
A:主要靠有氧
可能:5 kg下降中:4 kg脂肪,1 kg瘦体重
B:饮食控制 + 力量训练
可能:5 kg下降中:4.5 kg脂肪,0.5 kg瘦体重
这时候:两个人体重下降一样。
但是:B的体脂率下降更多,因为保留了更多肌肉。
8. 力量训练为什么能保护肌肉?
减脂的时候:能量缺口→ 胰岛素和营养信号下降→ 脂肪分解增加
同时也可能:→ 蛋白质分解增加
身体存在一定程度的:瘦体组织分解风险。
力量训练提供一个非常重要的信号:“这些肌肉还有功能需求,不要轻易拆掉。”
机械张力:→ mTOR相关信号→ 肌蛋白合成
同时:合理蛋白质摄入→ 提供氨基酸
两者结合:→ 更好地维持肌肉。
9. 有氧运动是不是会“掉肌肉”?
也不能这么理解。
适量有氧:并不会必然导致肌肉流失。
真正容易导致肌肉减少的是:大热量缺口 + 蛋白质不足 + 缺乏力量训练 + 大量耐力训练 + 恢复不足这种组合。
例如一个人:每天大幅度节食、每天长时间跑步、不做力量训练、蛋白质摄入不足,那么瘦体重下降的风险明显增加。
10. 有氧运动还有一个很重要的作用:改善“脂肪动员和利用能力”
规律有氧训练:→ 线粒体增加→ 脂肪酸进入线粒体的能力提高→ β-氧化能力提高→ 肌肉利用脂肪酸能力提高。
这并不意味着:“运动时燃烧脂肪越多,体脂一定下降越多”。
而是说明:身体变得更加擅长使用脂肪作为燃料。
11. 无氧运动本身也会消耗大量能量
力量训练的能量消耗经常被低估。
一组大重量深蹲:ATP需求巨大。
主要依靠:ATP-CP系统、糖酵解,同时有氧系统也持续参与恢复。
训练结束以后:身体还需要恢复:ATP、磷酸肌酸、肌糖原、蛋白质、体温、神经系统
因此会存在一定的:EPOC(运动后过量氧耗)也就是俗称的“后燃效应”。
但是不要夸大它。EPOC确实存在,但通常不足以让力量训练成为一个“训练后疯狂燃脂”的特殊机制。
12. 真正重要的是“底物氧化”和“脂肪净平衡”
这个概念非常重要。
假设上午运动:脂肪氧化:+200 kcal。
但是下午:因为食欲增加,多吃:+300 kcal。
那么全天脂肪储存可能反而增加。
所以:运动时脂肪氧化量 ≠ 全天脂肪净减少量。
人体会在24小时甚至更长时间尺度上重新调整:脂肪氧化、脂肪储存、糖原储存、蛋白质代谢
13. 这也解释了为什么“空腹有氧减脂效率高”容易被误解
空腹时:胰岛素较低→ 脂肪组织脂解增加→ 血液游离脂肪酸增加→ 肌肉脂肪氧化增加。
所以:空腹运动时脂肪氧化比例可能更高。
但是这并不自动意味着:全天体脂减少更多。
因为运动后:底物利用会发生补偿,所以对于长期减脂来说:空腹有氧不是必须的。
14. 如果目标是“减脂,同时最大限度保住肌肉”
那么最佳策略通常不是:有氧 vs 无氧。
而是:力量训练 + 有氧训练 + 合理能量缺口 + 足够蛋白质。
可以理解成:
力量训练:→ 告诉身体“肌肉必须留下”。
蛋白质:→ 提供肌肉修复材料。
有氧:→ 增加能量消耗 + 提高心肺功能 + 改善代谢健康。
热量缺口:→ 提供减脂所需的能量条件。
15. 如果目标是增肌呢?
优先级会发生变化。
增肌:力量训练是核心。
因为:机械张力→ 肌蛋白合成→ 肌肉肥大,有氧属于辅助。
适量有氧:→ 改善心肺→ 改善恢复能力→ 改善代谢健康。
但如果有氧量非常大,同时又处于热量不足状态,就可能影响力量训练表现和恢复。
16. 如果目标是单纯减重呢?
那么:有氧是非常有效的工具,因为比较容易增加能量消耗。
例如:每天增加300 kcal运动消耗→ 每周2100 kcal,长期累积非常可观。
但仍然建议加入力量训练,因为:减重 ≠ 减脂。
我们真正想要的是:体重下降 + 脂肪下降 + 肌肉尽量保留。
17. 两者放在一起比较
| 方面 | 有氧训练 | 力量/无氧训练 |
| 心肺能力 | 很强 | 有限 |
| 最大力量 | 提升有限 | 很强 |
| 肌肉肥大 | 有限 | 很强 |
| 骨密度 | 有帮助 | 很强 |
| 运动时脂肪供能 | 通常较高 | 通常较低 |
| 总能量消耗 | 容易做得较高 | 取决于训练方式 |
| 保留肌肉 | 一般 | 很重要 |
| 胰岛素敏感性 | 提高 | 提高 |
| 减脂 | 有效 | 有效 |
| 减脂期身体组成 | 辅助 | 核心 |
| 心血管健康 | 核心 | 辅助 |
18. 最后回答你的核心问题
“在同样热量缺口下,有氧和无氧对燃脂的作用是否一致?”
答案是:如果真正做到长期能量缺口完全相同,那么两种运动造成的总脂肪减少量可以接近,但并不意味着身体组成变化完全一样。
原因是:热量缺口决定“减重的大方向”,运动类型影响“减掉的是什么”。
可以把它理解成:
能量缺口 → 决定你有没有减脂的条件
力量训练 → 尽可能保护肌肉
有氧训练 → 增加能量消耗和心肺适应
蛋白质 → 提供保留肌肉的原料
因此对于大多数希望降低体脂率、同时保住甚至增加肌肉的人,最合理的组合通常不是二选一,而是:力量训练作为主体 + 有氧作为辅助 + 足够蛋白质 + 中等程度能量缺口。
饮食少吃和运动消耗
这个问题继续往下推,就进入减脂里非常核心的一个概念:“500 kcal的缺口”在数学上可以相同,但如果缺口来自少吃,还是来自多运动,人体的生理反应可能并不相同。
这也是为什么“热量缺口决定减脂”是正确的,但又不能简单理解成“只要500 kcal缺口,怎么制造都完全一样”。
1. 先建立一个最基本的能量平衡模型
每天总能量消耗(TDEE)可以粗略拆成:TDEE = BMR + TEF + EAT + NEAT
分别是:
BMR → 基础代谢
TEF → 食物热效应
EAT → 运动产生的能量消耗
NEAT → 非运动活动产热
例如一个人:基础代谢 1600 kcal、食物热效应 300 kcal、日常活动 400 kcal、运动 300 kcal=2600 kcal。
如果每天吃:2100 kcal。
那么:2600 – 2100 = 500 kcal缺口。
2. 两个人制造500 kcal缺口
现在比较两个方案。
A:少吃500 kcal
原来:2600消耗和2600摄入。
现在:2100摄入。
缺口:500 kcal。
B:多运动500 kcal
仍然吃:2600 kcal,但通过运动增加500 kcal消耗。
总消耗:3100 kcal。
缺口:500 kcal。
数学上:A = 500 kcal缺口、B = 500 kcal缺口,但是人体并不是一个简单的计算器。
3. A方案:主要靠减少摄入
当你减少食物摄入以后:胃肠道营养输入下降→ 胰岛素平均水平下降→ 胰高血糖素相对占优势→ 脂肪组织脂解增加→ 游离脂肪酸释放→ 肝脏和肌肉增加脂肪利用。
因此:少吃确实可以直接制造脂肪动员条件。
但是长期还有另外一个问题:身体会发现:“能源供应减少了。”于是启动一系列适应。
4. 热量限制会产生“代谢适应”
长期减脂:体重下降→ 身体变轻→ 维持这个身体所需能量减少,这是最简单的一层。
还有更重要的一层:自适应产热下降(adaptive thermogenesis)。
也就是说:在体重、体组成等因素之外,身体的能量消耗可能进一步下降。
原因包括:交感神经活动下降、甲状腺轴变化、瘦素下降、食欲激素变化、自发活动减少
于是:原来500 kcal缺口可能逐渐变成:300 kcal、200 kcal甚至接近平台期。
5. NEAT是减脂中特别容易被忽略的一项
NEAT:Non-Exercise Activity Thermogenesis即:非运动活动产热,包括:走路、站立、打扫、做饭、小幅度身体活动、无意识动作
例如:减脂前:每天走8000步。
开始严格节食以后:可能变成:5000步。
并不是你故意减少活动。
而是:疲劳增加不想动,坐着时间增加,NEAT下降。
结果:你以为自己每天少吃500 kcal。
但身体可能偷偷把:NEAT降低200 kcal。
实际缺口:500 → 300 kcal。
6. 这就是“运动增加500 kcal”有意思的地方
如果通过运动制造缺口:身体同样会产生补偿。
例如:跑步消耗500 kcal。
但是运动之后:疲劳增加,当天其他活动减少100 kcal。
同时:食欲增加,多吃200 kcal。
那么:500 – 100 – 200=真正增加的净缺口只有:200 kcal。
所以:运动减脂同样存在代偿。
7. 食欲是运动减脂中的重要变量
运动会影响:Ghrelin(胃饥饿素)、GLP-1、PYY、CCK、胰岛素、瘦素,不同运动强度和持续时间影响不同。
中低强度运动通常:食欲变化相对温和。
高强度运动可能短时间:食欲抑制。
原因:交感神经激活→ 儿茶酚胺增加→ 胃肠道血流下降→ Ghrelin暂时下降。
所以:刚跑完高强度训练:可能完全不饿。
但是几个小时以后:食欲可能恢复。
8. 为什么有些人“运动后特别能吃”?
因为:身体存在能量补偿。
运动:→ 能量消耗增加→ 身体能量储备下降→ 食欲系统开始恢复能量平衡。
如果一个人:运动500 kcal,然后多吃500 kcal。
从减脂角度:等于白跑。
这就是为什么:不能直接把运动消耗的卡路里全部“吃回来”。
9. 但是运动有一个饮食无法完全复制的优势
就是:运动产生机械和代谢信号,尤其力量训练。
例如:机械张力→ 肌肉感受器→ mTOR等信号通路→ 肌蛋白合成增加。
而单纯少吃:没有这种信号。
所以:如果两个人同样减掉10 kg:
A:纯节食
可能:脂肪下降、肌肉下降。
B:热量缺口 + 力量训练
更可能:脂肪下降、肌肉保留。
这就是身体组成上的差别。
10. 为什么力量训练在减脂期特别重要?
假设:一个人原来:80 kg体脂20%。
脂肪:16 kg。
瘦体重:64 kg。
减脂以后:70 kg。
如果瘦体重完全保留:64 kg。
那么脂肪:6 kg。
体脂率:6 ÷ 70 = 8.6%。
但如果减掉的10 kg里面:3 kg是瘦体重。
那么脂肪:9 kg
瘦体重:61 kg。
体脂率:12.9%。
同样:80 → 70 kg,但是身体组成不同。
11. 这就是“减重”和“减脂”的区别
减重:体重下降。
减脂:脂肪组织下降。
改善体型:脂肪下降 + 瘦体重保留/增加。
所以真正值得追踪的不是单纯:体重,而是体重 + 腰围 + 体脂趋势 + 力量表现 + 肌肉量。
12. 有氧在这里又有什么作用?
有氧最重要的优势:可以提高能量消耗,同时改善心肺和代谢健康。
例如:每天增加300 kcal有氧消耗,那么饮食不需要减少那么多。
这对于一些食欲很强的人:可能比继续减少食物更容易坚持。
例如:
方案A:每天少吃500 kcal。
方案B:每天少吃250 kcal,运动250 kcal。
对于某些人:B反而更容易长期坚持。
13. 但是为什么不建议靠大量有氧硬制造缺口?
因为存在一个“剂量问题”。
适量:有氧→ 健康和减脂都有帮助。
过量:大量有氧,低能量摄入→恢复能力下降→训练表现下降→疲劳增加→ NEAT下降→食欲异常→肌肉保留变差。
最后可能形成:运动越多 → 恢复越差 → 日常活动越少 → 实际总消耗增加得没有想象中多。
14. 还有一个非常重要的变量:TEF
TEF:食物热效应。
也就是:吃东西本身就需要消耗能量。
不同营养素不同:蛋白质:约20~30%,碳水:约5~10%,脂肪:约0~3%。
所以高蛋白饮食:不仅能够帮助保持肌肉,还会提高:食物热效应。
例如:100 kcal蛋白质:可能有20~30 kcal用于消化吸收和代谢,而100 kcal脂肪:可能只有几个kcal。
因此减脂饮食不能只看:“摄入多少”。
还要考虑:吃的是什么。
15. 这时候可以把减脂过程串起来
假设:每日缺口500 kcal。
最初:脂肪动员增加→体重下降→胰岛素平均水平降低→脂肪氧化增加。
与此同时:
瘦素下降→食欲增加。
甲状腺轴活动略下降→能量消耗下降。
NEAT下降→消耗下降。
体重变轻→运动成本下降。
于是:500 kcal缺口→逐渐缩小。
这就是为什么:减脂不是线性的。
16. 为什么减脂初期体重下降特别快?
这里又涉及糖原和水。
开始减脂:碳水摄入下降→肝糖原、肌糖原下降→糖原结合的水减少→体重快速下降。
所以第一周:可能掉2 kg。
但这并不意味着:2 kg脂肪。
其中很可能包括:糖原、水、肠道内容物、一部分脂肪
所以:短期体重变化不能直接等同于脂肪变化。
17. 那么最理想的减脂模型是什么?
如果你的目标是:最大化脂肪下降 + 最小化肌肉损失
那么我会把优先级排成:
第一层:能量缺口
没有能量缺口:脂肪净减少很难发生。
第二层:蛋白质
提供:氨基酸。
第三层:力量训练
提供:“保留肌肉”的机械信号。
第四层:有氧
增加:能量消耗、心肺适应。
第五层:睡眠和压力管理
控制:皮质醇、食欲、恢复、NEAT。
18. 一个非常实用的减脂公式
可以把它理解成:脂肪下降 = 能量缺口 × 脂肪供能能力 × 瘦体重保留程度 × 长期执行率
虽然这不是严格的数学公式,但非常适合作为运动营养思维框架。
其中:能量缺口决定有没有减脂环境,力量训练 + 蛋白质决定你减掉的体重中有多少来自脂肪,有氧帮助扩大能量消耗并改善心肺健康,睡眠、压力、食欲决定你能不能长期维持这个方案,执行率则往往是现实中最重要的一项。
19. 所以如果让我给一个普通减脂者设计框架
不追求极端减重的情况下,我更倾向于:力量训练 → 每周3~4次,负责:肌肉保留/增长。有氧 → 每周2~4次根据体能和时间安排。负责:增加消耗 + 心肺健康。蛋白质 → 约1.6~2.2 g/kg/天具体根据体脂、训练量、能量缺口和饮食习惯调整。
能量缺口 → 通常从中等程度开始,不需要一上来就制造巨大缺口,睡眠 → 尽可能稳定,因为睡眠不足会明显影响:食欲、恢复、训练表现、NEAT。
20. 最后把整个逻辑串起来
可以形成这样一个闭环:热量摄入下降/运动消耗增加→ 能量缺口→ 脂肪组织释放脂肪酸→ 脂肪酸进入肝脏、肌肉等组织→ β-氧化→ ATP→ 脂肪储备下降。
但是与此同时:能量缺口→ 瘦素下降→ 食欲增加→ NEAT可能下降→ 能量消耗下降→ 减脂速度逐渐下降。
而:力量训练 + 足够蛋白质→ 肌蛋白合成信号增强→ 肌肉分解相对减少→ 瘦体重保留。
再加上:有氧运动→ 能量消耗增加→ 心肺能力提高→ 胰岛素敏感性提高→ 脂肪氧化能力提高。
所以真正高质量的减脂,不是:“选择最燃脂的运动。”
而是:“建立一个能够长期维持的能量缺口,同时最大限度保护瘦体重,并控制人体对能量缺口产生的代偿。”
这也是为什么从运动营养的角度,“减脂效率”与“运动时燃烧多少脂肪”其实是两个完全不同的问题。
一百十五、生气的产生逻辑
可以把“生气”理解成一种威胁/挫折后的防御性情绪状态。它不是某一种激素单独造成的,而是杏仁核等情绪网络 + 下丘脑 + 自主神经系统 + HPA轴+ 多巴胺/5-HT/GABA等神经递质共同作用的结果。
最重要的一条逻辑是:疲惫和压力并不一定让人“产生更多愤怒”,而是会降低大脑对愤怒冲动的抑制能力,同时提高对威胁和挫折的敏感性,所以原本可以忍受的事情,也更容易引发易怒。
1. 人为什么会生气?
从生物学角度,愤怒通常出现在三个条件之一:
受到威胁 → 生气
例如:有人攻击你、侮辱你、侵犯你的边界。
目标受阻 → 生气
例如:努力了很久却失败、事情反复出错。
资源被剥夺 → 生气
例如:时间不够、睡眠不足、饥饿、疲劳。
所以愤怒本质上是一种:“我要采取行动改变当前不利状态”的动机系统,它并不完全是坏事。
适度愤怒可以:→ 提高警觉性→ 提高行动动力→ 提高竞争和坚持能力→ 帮助建立边界
真正有问题的是:愤怒反应过强、持续时间过长、无法抑制,或者反应与实际刺激严重不匹配。
2. 生气的大脑过程是什么?
可以把过程简化成:刺激→ 杏仁核/岛叶等区域评估→ “这件事威胁到我/不公平/阻碍我的目标”→ 下丘脑和脑干启动防御反应→ 交感神经兴奋→ 肾上腺素、去甲肾上腺素增加→ 心率、血压、警觉性提高→ 前额叶进一步判断“应该怎么做”→ 如果抑制失败→ 愤怒行为表现出来。
所以真正决定你“会不会发火”的,不只是情绪产生得有多强,还包括:前额叶能不能把这个冲动压下来。
3. 最重要的几个激素/神经化学物质
这里最好把“激素”和“神经递质”分开。
① 肾上腺素(Epinephrine)
主要来自:肾上腺髓质。
生气、恐惧、紧急压力:→ 交感神经兴奋→ 肾上腺素释放增加。
结果:→ 心率增加→ 血压升高→ 呼吸加快→ 肌肉血流增加→ 警觉性提高
这就是为什么人在非常生气的时候会感觉:“心跳很快、身体发热、手发抖、呼吸急促。”
4. 去甲肾上腺素(Norepinephrine)
这是理解“易怒”非常重要的物质。
它既是:神经递质也是激素。
主要来源包括:脑干蓝斑核(locus coeruleus)以及肾上腺。
它负责:警觉、注意、威胁检测和行动准备。
压力状态:→ 去甲肾上腺素增加→ 大脑更加关注潜在威胁。
所以人在压力大时容易出现:“别人一句普通的话,我都觉得是在针对我。”
实际上可能不是外界刺激变严重了,而是:大脑的威胁检测阈值降低了。
5. 皮质醇(Cortisol)
这是压力反应的核心激素。
经典路径:压力→ 下丘脑 CRH→ 垂体 ACTH→ 肾上腺皮质→ 皮质醇。
也就是:HPA轴。
皮质醇的主要作用不是“制造愤怒”。
它更像是在:重新分配身体资源,让你应对压力。
短期:→ 提高血糖供应→ 提高警觉→ 调节免疫→ 配合儿茶酚胺维持应激反应。
但是如果长期压力:→ HPA轴长期活跃→ 睡眠受到影响→ 情绪调节能力下降→ 更容易焦虑、烦躁、易怒。
6. 为什么“压力大的人容易发火”?
这里有一个非常重要的机制:前额叶控制能力下降。
前额叶皮层负责:抑制冲动、延迟反应、判断后果、理性决策、情绪调节
而杏仁核负责:威胁检测、恐惧、愤怒、情绪反应
正常情况下:杏仁核产生情绪 → 前额叶进行调节。
可以理解成:杏仁核:“我要发火!”,前额叶:“先等等,这件事情值得发火吗?”
7. 长时间压力会发生什么?
长期压力:→ 皮质醇和去甲肾上腺素调节异常→ 前额叶功能下降→ 杏仁核反应性增加
于是:情绪油门更灵敏,理性刹车更弱。
因此同样一件事情:
正常状态:“算了,不值得生气。”
疲劳 + 压力状态:“你怎么又这样?”
然后很容易爆发。
8. 为什么疲劳的时候特别容易生气?
这里不只是激素,还有一个非常重要的因素:大脑能量和认知资源不足。
前额叶维持:“克制自己”需要持续的认知资源。
疲劳时:→ 注意力下降→ 工作记忆下降→ 冲动控制下降→ 情绪调节能力下降。
所以:疲劳不是让你凭空增加了一个愤怒按钮,而是让你的刹车变差了。
9. 睡眠不足为什么特别容易易怒?
睡眠不足会影响:前额叶 – 杏仁核回路。
正常:前额叶→ 抑制杏仁核过强反应。
睡眠不足:前额叶调节能力下降,杏仁核对负面刺激反应增强→ 情绪反应更容易失控。
所以一个人睡了4小时以后:别人正常说一句话,可能都会觉得:“你什么意思?”,这并不一定是人格发生变化。
而是:情绪调节系统的神经生理状态变差了。
10. 血糖也非常重要
尤其从运动营养角度,这是值得注意的。
长时间不进食:→ 肝糖原逐渐下降→ 血糖调节压力增加→ 胰高血糖素、肾上腺素、去甲肾上腺素等升高。
如果出现低血糖:→ 交感神经兴奋→ 心慌、出汗、颤抖→ 焦虑、烦躁→ 注意力下降,甚至出现攻击性行为。
所以:“饿得脾气暴躁”不是完全的心理作用。
英文甚至有:hangry = hungry + angry
这个现象有明确的生理基础。
11. 血糖正常也会因为“饿”而烦躁吗?
会。
不一定要达到医学意义上的低血糖。
例如:长时间没有进食→ 胃肠道空腹信号→ 食欲系统激活→ 大脑对食物相关刺激更加敏感→ 注意力下降→ 认知控制变差。
因此:饥饿 + 压力 + 睡眠不足是非常容易产生易怒的组合。
12. 5-羟色胺(Serotonin)与愤怒
5-HT在情绪抑制中非常重要。
一般来说:5-HT调节能力下降与冲动性、攻击性、情绪控制能力下降有关。
但不能简单说:“5-HT低 → 一定生气。”
它更像是:降低情绪冲动的刹车能力。
13. GABA又是什么作用?
GABA是大脑主要的:抑制性神经递质。
它的作用可以理解成:降低神经元过度兴奋。
GABA系统:→ 抑制过度神经活动→ 有利于镇静和情绪稳定。
因此:压力、焦虑、睡眠不足等状态下:兴奋性系统和抑制性系统之间的平衡可能发生变化。
结果:更容易过度反应。
14. 多巴胺也参与愤怒
很多人把多巴胺简单理解成:“快乐激素”。
其实不准确。多巴胺更重要的是:奖励、动机、行动和目标追求。
如果一个人的目标不断受到阻碍:“我想完成这个事情”→“完成不了”→奖励预测与现实发生巨大偏差→产生挫折→可能激活愤怒。
所以:愤怒经常是“目标受阻后的行动动机”。
15. 睾酮和愤怒是什么关系?
这里也很容易被误解。
不能说:睾酮高 → 容易发怒。
更准确的是:睾酮可能提高:竞争动机、地位追求、奖励敏感性、对地位威胁的反应
因此在特定环境下:地位受到挑战→ 更强的竞争反应。
但是:睾酮高并不意味着一定攻击别人。
一个运动员可能把这种竞争动机:→ 转化成训练。
一个管理者:→ 转化成竞争。
一个人在失控环境下:→ 才可能表现成攻击。
环境和前额叶控制非常重要。
16. 那么为什么“压力 + 疲劳”特别危险?
可以把它看成几个系统同时变化:
压力→ HPA轴活跃→ 皮质醇变化→ 去甲肾上腺素增加→ 威胁敏感性增加。
疲劳→ 前额叶控制能力下降。
睡眠不足→ 杏仁核反应增强→ 前额叶抑制下降。
饥饿→ 食欲系统激活→ 交感神经调节增强。
最后形成:油门更大 + 刹车更弱。
所以:一点小事→ 更容易引发大情绪。
17. 如何调节?首先不要直接想着“降低皮质醇”
这是一个很常见的误区。皮质醇本身不是坏东西。
你需要的是:正常的昼夜节律和适当的应激反应。
而不是:“把皮质醇降到最低。”
真正应该做的是降低:慢性、持续、无恢复的压力负荷。
18. 第一优先级:睡眠
这是最有效的情绪调节手段之一。
睡眠不足:→ 前额叶功能下降→ 杏仁核反应增加→ 易怒。
因此:如果一个人连续几天睡眠不足,首先解决睡眠,而不是给他讲情绪管理。
19. 第二优先级:不要让自己长期处于极端饥饿
特别是:减脂期、高训练量、低碳水、工作压力大同时存在时。
容易出现:能量不足→ 疲劳→ NEAT下降→ 情绪恶化→ 食欲增加→ 暴饮暴食→ 更大的心理压力。
这和我们之前讨论的:压力 → 食欲 → 暴饮暴食,其实是同一个系统。
20. 第三优先级:有氧运动
中等强度有氧:→ 改善自主神经调节→ 改善睡眠→ 提高压力耐受能力→ 有利于情绪稳定。
但注意:如果已经:睡眠不足 + 热量不足 + 高训练量
再增加大量有氧:反而可能让压力负荷进一步增加。
所以:运动是压力调节工具,但运动本身也是一种生理压力。
21. 第四优先级:力量训练
力量训练:→ 改善身体功能→ 提高自我效能感→ 改善胰岛素敏感性→ 有利于情绪状态。
但是同样:大重量、高容量、恢复不足:→ 也是压力源。
所以运动营养中很重要的概念就是:训练刺激 ≠ 越多越好。
真正需要的是:刺激 + 恢复。
22. 第五优先级:生气的时候不要立刻处理冲突
这是非常实用的一点。
愤怒状态:交感神经兴奋→ 心率高→ 去甲肾上腺素高→ 前额叶控制能力相对下降。
此时你说出来的话:通常不是最好的决策。
更合理的是:暂停 → 离开刺激源 → 降低生理唤醒 → 再处理问题。
例如:慢走10~20分钟→呼吸逐渐恢复→心率下降→交感神经活动下降→再回来解决问题。
这不是“逃避”。
而是:先把神经生理状态恢复到可以进行理性决策的水平。
23. 呼吸为什么有效?
慢而深的呼吸:→ 呼气时间延长→ 副交感神经活动增加→ 心率下降→ 自主神经系统逐渐从“战斗模式”恢复。
例如:吸气4秒→ 呼气6~8秒,持续几分钟。
重点不是:“吸很多氧”。
而是:通过呼吸节律影响自主神经系统。
24. 最后建立一个“易怒模型”
你以后遇到一个人突然变得特别容易发火,可以先检查:
睡眠→ 是否连续睡眠不足?
能量→ 是否长期低热量?
进食→ 是否长时间空腹?
训练→ 是否训练量突然增加?
压力→ 工作/生活压力是否持续升高?
咖啡因→ 是否大量摄入,尤其下午和晚上?
恢复→ 是否长期没有休息?
然后再考虑:人格、心理、关系等因素。
25. 把整个机制串起来
可以用一条完整的生理链理解:
压力→ 下丘脑 CRH→ 垂体 ACTH→ 肾上腺皮质醇
同时:交感神经→ 去甲肾上腺素 + 肾上腺素→ 心率、警觉性、威胁敏感性增加。
如果同时:
睡眠不足→ 前额叶抑制能力下降
饥饿/能量不足→ 交感神经和食欲系统改变
长期疲劳→ 情绪调节能力下降
最终:杏仁核反应更强 + 前额叶刹车更弱→ 易怒、冲动、攻击性增加。
所以真正有效的调节不是简单地说:“控制脾气。”
而是从生理底层开始:睡眠 → 能量供应 → 压力管理 → 合理运动 → 自主神经恢复 → 前额叶重新获得控制能力 → 情绪调节能力提高。
对于运动营养师来说,这套框架尤其重要,因为很多所谓的“脾气差”,实际上可能是低能量可用性、睡眠不足、高训练负荷、咖啡因过量和心理压力叠加后的生理表现。
一百十六、脂肪、激素与饱腹感
可以把这几个东西放在一条“吃进脂肪 → 肠道感知脂肪 → 分泌肠促激素 → 延缓胃排空 → 增强饱腹 → 减少继续进食”的链条里理解。
不过有一个很重要的纠正:脂肪通常具有较强的饱腹作用,但不是因为“脂肪直接刺激胃泌素”。脂肪对饱腹的主要作用部位其实在小肠,尤其涉及胆汁酸、脂肪酸感知、CCK、PYY和GLP-1等信号。
1. 先看脂肪进入人体以后发生什么
例如吃了一顿:鸡蛋 + 牛油果 + 坚果 + 橄榄油。
其中的甘油三酯:胃 → 小肠
进入十二指肠后:胆汁乳化→ 胰脂肪酶水解→ 甘油三酯变成游离脂肪酸 + 单酰甘油→ 被肠上皮细胞吸收,与此同时,小肠能够检测到这些脂肪酸。
于是开始产生一系列信号:脂肪酸→ CCK→ PYY→ GLP-1→ 胆汁酸信号→ 胃排空减慢 + 饱腹感增强 + 食欲下降。
2. 胃泌素(Gastrin)到底和脂肪有什么关系?
这里要特别区分。
胃泌素主要由:胃窦G细胞分泌。
主要刺激因素是:胃内氨基酸/肽、胃扩张、迷走神经刺激
它最重要的作用之一:刺激胃酸分泌。
路径:胃窦G细胞→ Gastrin→ 胃壁细胞→ H⁺/K⁺-ATPase→ 胃酸增加。
3. 那脂肪会不会刺激胃泌素?
脂肪不是胃泌素最主要的刺激物。
事实上:脂肪进入十二指肠以后,反而倾向于通过肠-胃反馈机制抑制胃的进一步活动。
也就是说:脂肪:→ 小肠感知→ CCK、PYY、GLP-1等增加→ 胃排空减慢→ 胃内容物进入小肠的速度降低。
所以如果你想理解“为什么吃脂肪以后饱得久”,胃泌素并不是主要答案。
4. 真正非常重要的是 CCK
虽然你这次没有专门问CCK,但它必须放进来。
CCK:Cholecystokinin,胆囊收缩素。
主要由:小肠I细胞分泌。
特别容易被:脂肪酸和氨基酸刺激。
所以:脂肪进入十二指肠→ I细胞→ CCK增加→ 胆囊收缩→ 胆汁释放
同时:→ 胰腺消化酶分泌增加→ 胃排空减慢→ 饱腹感增加。
因此CCK是“脂肪为什么让你感觉饱”的重要组成部分。
5. 然后就是PYY
PYY:Peptide YY,肽YY。
它属于:肠道饱腹激素。
主要由:回肠和结肠的L细胞分泌。
而这就进入你问到的:肠道L细胞。
6. L细胞到底是什么?
L细胞不是一种独立器官。
它是一类:肠道内分泌细胞(enteroendocrine cell)。
主要分布在:回肠→ 结肠。
可以把它理解成:肠道里的“营养传感器 + 激素分泌细胞”。
它们不断检测:“刚刚进入肠道的食物是什么?”
包括:脂肪酸、葡萄糖、氨基酸、胆汁酸、肠腔营养物质
然后根据这些信息释放:GLP-1、PYY以及其他肠源性信号。
7. L细胞为什么特别重要?
因为它实际上把:肠道里的营养信息
转换成:神经和激素信号。
也就是:食物进入肠道→ L细胞检测到营养→ GLP-1/PYY释放→ 血液循环 + 迷走神经→ 胰腺、大脑、胃等器官收到信号→ 调节:血糖、胃排空、食欲、能量摄入。
所以L细胞可以看作:肠道和大脑之间的重要通讯节点。
8. 脂肪如何刺激L细胞?
这里非常有意思。
脂肪进入小肠以后:甘油三酯→ 脂肪酶水解→ 游离脂肪酸增加,这些脂肪酸可以被肠道细胞上的脂肪酸感受系统检测。
比较重要的受体包括:FFAR1/GPR40、FFAR4/GPR120以及其他脂质感知机制。
结果:脂肪酸→ L细胞被激活→ GLP-1、PYY释放增加。
9. GLP-1有什么作用?
GLP-1:Glucagon-like peptide-1
主要由:L细胞分泌。
它的作用非常广。
对胰腺:GLP-1→ 葡萄糖依赖性胰岛素分泌增加。
对胃:GLP-1→ 胃排空减慢。
对大脑:GLP-1相关信号→ 食欲下降→ 饱腹感增加。
所以:吃饭→ L细胞→ GLP-1→ 胰岛素 + 胃排空减慢 + 饱腹。
10. 为什么强调“葡萄糖依赖性”?
这是GLP-1非常重要的特点。
血糖高:GLP-1→ 胰岛素分泌增加。
血糖正常或者偏低:这种促胰岛素作用明显减弱。
因此GLP-1不是简单地:“无限增加胰岛素”。
这也是GLP-1受体激动剂具有较低低血糖风险的重要生理基础之一。
11. PYY和GLP-1有什么区别?
可以简单理解成:
GLP-1:更偏向:血糖 + 胃排空 + 饱腹
PYY:更偏向:胃肠道运动 + 食欲抑制 + 延长饱腹
但实际上两者存在大量重叠。
12. PYY怎么让你不想继续吃?
餐后:营养物质进入回肠和结肠→ L细胞→ PYY增加。
PYY可以作用于:Y2受体(Y2 receptor)
尤其通过神经系统和胃肠道途径:→ 抑制食欲→ 减慢胃肠道运动→ 减少继续进食。
所以:PYY是一个重要的“吃够了”信号。
13. 为什么脂肪的饱腹感比较强?
这里不能简单说:“脂肪最能饱。”
应该说:脂肪具有较强的餐后饱腹效应和延迟胃排空作用,但实际饱腹感受到食物体积、蛋白质、纤维、能量密度、食物形态等多因素影响。
脂肪主要通过几个机制:
第一:脂肪进入小肠→ CCK增加→ 胃排空减慢。
第二:脂肪酸刺激L细胞→ GLP-1增加→ PYY增加。
第三:脂肪消化速度相对较慢→ 胃内容物清空速度下降。
第四:脂肪的能量密度很高
1 g脂肪:9 kcal
所以少量脂肪就能提供大量能量。
14. 但这里出现一个非常有意思的矛盾
脂肪:餐后饱腹能力强
但是:非常容易在不知不觉中摄入过多热量。
例如:
100 g坚果可能:500~600 kcal。
100 g橄榄油:约900 kcal。
所以:脂肪可以:提高单位餐的饱腹信号
同时:提高食物的能量密度。
因此“脂肪很饱”不等于:“高脂饮食一定帮助减肥”。
15. 为什么蛋白质通常比脂肪更有利于减脂?
因为蛋白质同时具有:较高饱腹作用,很高的食物热效应(TEF)和保留瘦体重的作用。
蛋白质:→ CCK→ GLP-1→ PYY
同时:→ TEF约20~30%。
而脂肪:→ TEF约0~3%。
所以从减脂角度:蛋白质通常是最有利于控制食欲的宏量营养素。
16. 碳水化合物呢?
碳水同样能够刺激:GLP-1、PYY、胰岛素等信号。
尤其:葡萄糖进入小肠→ L细胞感知→ GLP-1释放。
但是不同碳水差异非常大。
例如:葡萄糖饮料:吸收快→ 胃排空快→ 饱腹持续时间相对短。
而:全谷物 + 蔬菜 + 豆类:纤维高→ 胃排空慢→ 肠道发酵→ SCFA增加→ 进一步影响L细胞→ PYY、GLP-1等信号增强。
17. L细胞还有一个非常重要的“第二层机制”:肠道菌群
膳食纤维到达结肠以后:
肠道菌群发酵→ 产生短链脂肪酸:乙酸、丙酸、丁酸
这些SCFA可以作用于:FFAR2/GPR43、FFAR3/GPR41等受体。
进而:→ L细胞→ GLP-1/PYY增加。
所以可以形成:膳食纤维→ 肠道菌群→ SCFA→ L细胞→ GLP-1/PYY→ 饱腹感。
这就是为什么膳食纤维不仅仅是“增加粪便体积”。
18. 把整个餐后过程串起来
假设你吃了一顿:鸡胸肉 + 米饭 + 橄榄油 + 蔬菜。
进入胃:→ 胃扩张→ 产生机械性饱腹信号。
蛋白质进入胃肠道:→ 氨基酸/肽→ CCK等信号。
脂肪进入小肠:→ 脂肪酸→ CCK→ GLP-1→ PYY。
碳水进入小肠:→ 葡萄糖→ GLP-1→ 胰岛素。
纤维进入结肠:→ 菌群发酵→ SCFA→ L细胞→ GLP-1/PYY。
最终:胃扩张 + CCK + GLP-1 + PYY + 胰岛素 + 神经信号
共同告诉大脑:“营养已经进入体内,可以停止进食了。”
19. 为什么“脂肪越多越饱”并不成立?
因为存在一个非常重要的现象:脂肪的饱腹信号和脂肪的高能量密度是同时存在的。
例如:一份:蔬菜 + 瘦肉 + 土豆
可能:体积很大→ 胃扩张明显→ 蛋白质高→ 纤维高→ 饱腹感强。
而:一大勺油体积非常小→ 胃扩张很少
但:能量非常高。
因此:“饱腹激素强”≠“食物体积大”≠“减脂效果好”。
这是营养学中非常重要的区别。
20. 最后给你一个完整的逻辑框架
可以记成:脂肪进入小肠→ 胰脂肪酶分解→ 游离脂肪酸/单酰甘油→ 肠道脂质感知→ CCK增加→ L细胞激活→ GLP-1 + PYY增加→ 胃排空减慢→ 胰岛素分泌增强(GLP-1介导且具有葡萄糖依赖性)→ 食欲下降→ 饱腹时间延长。
其中:
G细胞 → Gastrin → 主要负责胃酸
I细胞 → CCK → 脂肪/蛋白质消化与胃排空调节
L细胞 → GLP-1 + PYY → 饱腹、胃排空、血糖和能量摄入调节
这是三个很容易混在一起、但实际上功能不同的肠胃激素系统。
如果从运动营养和减脂角度进一步往下走,下一个非常值得研究的是:为什么同样是脂肪,坚果、橄榄油、肥肉、奶油和油炸食品对饱腹感和后续进食量的影响并不一样。这就会涉及脂肪酸链长、不饱和度、食物基质、乳糜微粒、CCK/PYY/GLP-1以及“液体热量”的问题。
可以进一步往下拆。上一层我们讲的是“脂肪 → CCK/PYY/GLP-1 → 饱腹”,但真正做运动营养和减脂分析时,更重要的是理解:
同样是100 kcal脂肪,不同食物为什么产生的饱腹感、胃排空速度、后续进食量和实际吸收能量可能完全不同。
核心不是单纯看“脂肪含量”,而要看:脂肪的化学结构 + 食物基质 + 消化速度 + 肠道感知 + 能量密度 + 蛋白质/纤维 + 食物形态。
1. 首先纠正一个很容易产生的误区:不是“脂肪 → L细胞”这么简单
真正的过程更接近:膳食甘油三酯→ 胃、小肠消化→ 脂肪酶水解→ 游离脂肪酸 + 单酰甘油→ 小肠脂质感知→ I细胞、L细胞以及肠神经系统被激活→ CCK、GLP-1、PYY等信号→ 胃排空、胰腺、胆囊、食欲中枢发生变化。
而且:完整的甘油三酯本身和释放出来的游离脂肪酸,并不是完全一样的信号。
有研究直接比较了游离油酸和甘油三酯形式的油脂,发现游离脂肪酸能够产生更强的CCK、PYY反应和更明显的胃排空延迟。
所以,脂肪必须先被消化成某些可以被肠道感知的脂质分子,才会产生强烈的“营养信号”。
2. 为什么脂肪酸链长非常重要?
这是理解脂肪饱腹作用非常关键的一层。
脂肪酸按照碳链长度大致可以分为:
短链脂肪酸 SCFA,C2-C6左右。
例如:乙酸 C2、丙酸 C3、丁酸 C4,主要来自肠道菌群发酵。
中链脂肪酸 MCFA,通常C6-C12。
例如:辛酸 C8、癸酸 C10、月桂酸 C12
长链脂肪酸 LCFA,通常≥C14。
例如:棕榈酸 C16:0、硬脂酸 C18:0、油酸 C18:1、亚油酸 C18:2、EPA C20:5、DHA C22:6。
3. 为什么C8、C10和C12的生理作用可能不一样?
这是非常有意思的地方。
人体实验发现:C12以上的脂肪酸对胃排空、CCK、GLP-1、PYY和食欲抑制的作用通常更加明显。
例如:C12月桂酸→ CCK增加→ GLP-1增加→ PYY增加→ 饥饿感下降。
而C10癸酸的作用明显弱一些。相关人体研究甚至发现,C12可以明显影响后续能量摄入,而C10作用较弱。
所以不能简单认为:“中链脂肪酸都一样。”C8、C10、C12在肠道感知和代谢路线方面存在差异。
4. MCT为什么经常被说成“更容易饱”?
MCT:Medium-Chain Triglycerides
通常主要指C8和C10为主的甘油三酯。
它们的特点是:消化吸收以后:→ 比长链脂肪酸更容易进入门静脉→ 到达肝脏→ 快速氧化→ 部分转化为酮体。
而普通长链脂肪:→ 进入肠细胞→ 重新酯化成TG→ 装进乳糜微粒→ 淋巴系统→ 血液→ 外周组织。
因此MCT的代谢路线更加“偏向肝脏快速处理”。
部分研究发现MCT餐后能量摄入可能低于长链脂肪,但证据并不意味着MCT可以无限用于减脂,而且高剂量容易出现恶心、腹胀、腹泻等胃肠道问题。
5. 所以“快速氧化”为什么可能产生饱腹感?
这里存在一个很有意思的机制:脂肪进入体内→ 肝脏脂肪酸氧化增加→ ATP/能量状态变化→ 肝脏向大脑发送营养充足信号→ 食欲受到抑制。
这属于所谓的:肝脏营养感知(hepatic nutrient sensing)
也就是说:饱腹感并不完全来自胃。肝脏也是一个能量传感器。
6. 但是LCT也能产生很强的饱腹信号
这点非常重要,不能因为MCT氧化快,就认为:MCT一定比LCT更适合减脂。
长链脂肪酸:→ 小肠消化→ CCK→ GLP-1→ PYY→ 胃排空减慢→ 饱腹。
实际上,人体研究对“脂肪链长到底能否稳定改变长期食欲和能量摄入”的结果并不完全一致。综述显示,较长链脂肪酸在一些实验中能产生更强的饱腹激素反应,但对实际长期能量摄入的影响并不一致。
所以:生化信号强 ≠ 一定少吃。
7. 再看脂肪酸的不饱和程度
例如:
饱和脂肪:棕榈酸 C16:0、硬脂酸 C18:0
单不饱和:油酸 C18:1
多不饱和:亚油酸 C18:2、α-亚麻酸 C18:3、EPA C20:5、DHA C22:6。
理论上:不饱和脂肪→ 更容易影响脂质感知→ CCK/GLP-1/PYY可能发生变化。
但人体研究并没有给出一个非常简单的结论:“PUFA一定比MUFA饱,MUFA一定比SFA饱。”
综述发现,PUFA在部分研究中对GLP-1、PYY等激素的刺激较明显,但饥饿评分和实际能量摄入的结果并不一致。
所以不能把“脂肪酸不饱和度”直接当成一个饱腹排名。
8. 为什么坚果是一个特别好的例子?
比如:杏仁、核桃、开心果、榛子。
它们:脂肪高、蛋白质、膳食纤维、细胞壁结构。
所以它们不能简单理解成:“吃进去的植物油加了一点蛋白质”。
坚果的脂肪被包裹在:植物细胞结构里面。
这会影响:消化速度 → 脂肪释放 → 脂肪吸收 → 实际可利用能量。
这叫:food matrix,食物基质。
9. 为什么整颗坚果和坚果酱不完全一样?
这是食物基质最典型的例子。
整颗坚果:→ 咀嚼→ 细胞结构部分破坏→ 一部分脂肪仍然包在植物细胞中→ 消化吸收不完全。
而坚果酱:→ 机械破碎程度高→ 细胞壁破坏更多→ 脂肪释放更充分→ 消化利用率可能提高。
所以:100 kcal坚果和100 kcal坚果酱标签上的理论能量可能接近,但人体实际能够吸收和利用的能量可能存在差异。
坚果研究也发现,坚果能够产生一定的饱腹和能量补偿效应,但这种作用并不能简单归因于GLP-1/PYY;不同研究结果并不完全一致。
10. 为什么橄榄油和坚果不能简单划等号?
橄榄油基本是:纯脂肪。
一勺油:体积很小,但能量密度极高。
没有:蛋白质、纤维、植物细胞壁、明显咀嚼过程。
而坚果:脂肪、蛋白质、纤维、咀嚼、食物基质。
因此即使两者脂肪酸组成存在相似之处:餐后的饱腹体验仍然可能完全不同。
11. 这就是“液体热量”的问题
例如:橄榄油→ 加到沙拉里→ 几乎没有增加多少体积→ 但增加大量能量。
而:土豆→ 大体积→ 含水量高→ 胃扩张明显→ 单位体积能量低。
因此:胃机械性饱腹和肠道激素性饱腹是两套不同但相互协作的系统。
12. 饱腹感其实至少有三个层次
这是理解饮食设计非常重要的框架。
第一层:胃的机械信号
食物体积增加→ 胃壁牵张感受器→ 迷走神经→ NTS(孤束核)→ 大脑→ “胃里已经有东西了”。
所以:水分、蔬菜、食物体积非常重要。
第二层:小肠营养感知
脂肪:→ CCK→ GLP-1→ PYY。
蛋白质:→ CCK→ GLP-1→ PYY。
碳水:→ GLP-1等。
所以:真正的营养物质进入小肠以后,饱腹激素大量参与。
第三层:肝脏和中枢能量感知
营养吸收以后:→ 肝脏氧化→ ATP/营养状态变化→ 神经和激素信号→ 下丘脑等中枢调节。
所以饱腹不是:“胃装满了”。
而是:胃 + 小肠 + 肝脏 + 胰腺 + 大脑
共同判断:“当前能量供应够不够?”
13. 还有一个非常重要的概念:satiation和satiety
这两个中文都经常翻译成:“饱腹感”。
实际上应该分开。
Satiation一顿饭吃到什么时候停止。
也就是:“我吃饱了,不想再吃了。”
主要发生在:进餐过程中,胃扩张、CCK、GLP-1等参与。
Satiety一顿饭结束以后,多久不想再吃下一顿。
例如:早餐8点吃完,11点还不饿:→ satiety比较强。
所以:脂肪可能对延长餐后饱腹时间比较重要。
14. 为什么高脂肪食物有时反而让人吃更多?
这里出现一个非常重要的“生理饱腹”和“食物奖励”的冲突。
脂肪:→ CCK/PYY/GLP-1→ 饱腹。
但是同时:脂肪、盐、糖、香味、酥脆口感→ 奖励系统激活→ 多巴胺相关动机增加→ “虽然我饱了,但我还想吃。”
所以:饱腹和食欲不是完全相反的两个东西。
一个人可以:胃已经很饱
但是:还想吃高适口性食物。
15. 这就是为什么炸薯条特别特殊
薯条同时具备:淀粉、脂肪、盐、高适口性、脆的口感。
结果:胃饱腹信号和奖励系统同时被激活。
所以你可能出现:“已经吃很多了,但看到剩下的还是想继续吃。”
这也是为什么不能单纯用:“GLP-1高,所以不会吃多”来解释现实饮食行为。
16. 高脂饮食长期吃,会不会让这种系统发生适应?
会,这是非常值得注意的一点。
动物和人体研究提示:长期高脂饮食可能改变肠道脂肪感知能力以及CCK、GLP-1等饱腹信号的反应。
也就是说长期高脂饮食:→ 肠道营养感知适应→ 某些饱腹信号敏感性下降→ 饱腹反馈减弱→ 更容易摄入能量。
相关综述也指出,长期高脂摄入可能降低部分脂肪诱导的CCK和GLP-1饱腹反应,同时PYY可能呈现不同方向的变化。
所以:“脂肪一次吃得多很饱”和“长期高脂饮食有很强的饱腹保护作用”是两回事。
17. L细胞实际上是一个“营养传感器”
把L细胞再提高一个层次理解。
L细胞并不是:“吃饭以后负责分泌GLP-1的细胞”。
它更像:肠道营养信息处理器。
它可以接收:脂肪酸→碳水化合物→氨基酸→胆汁酸→短链脂肪酸→肠道菌群代谢物。
然后输出:GLP-1、PYY等信号。
因此:食物成分 → L细胞 → 激素 → 迷走神经/脑 → 行为
实际上构成了一条:肠-脑轴。
2026年最新的综述也进一步强调了肠道脂质感知与CCK、PYY、GLP-1等信号以及脑内受体之间的整合,是调节饱腹和葡萄糖稳态的重要机制。
18. 那么作为运动营养师,实际应该怎么利用这个机制?
如果目标是:减脂期间提高饱腹感
不要简单采用:“多吃脂肪”。
更好的思路是:蛋白质 + 适量脂肪 + 高纤维 + 高食物体积 + 低加工度
例如:鸡胸肉/鱼、土豆/糙米、大量蔬菜、适量坚果/橄榄油。
这样同时利用:
蛋白质→ CCK/GLP-1/PYY + 高TEF。
脂肪→ CCK/GLP-1/PYY + 延缓胃排空。
纤维→ 增加体积→ 延缓胃排空→ 肠道菌群→ SCFA→ L细胞。
食物基质→ 降低进食速度→ 增加咀嚼→ 影响脂肪释放和能量吸收。
19. 可以把不同脂肪食物这样理解
橄榄油→ 脂肪酸信号强,但能量密度极高、体积小。
坚果→ 脂肪 + 蛋白质 + 纤维 + 食物基质,通常具有较好的饱腹和能量补偿特征。
肥肉→ 脂肪 + 蛋白质,但食物基质、烹饪方式和适口性影响很大。
奶油/黄油→ 高脂、高能量密度,体积小,容易在不知不觉中增加能量摄入。
MCT油→ 快速吸收和氧化,部分研究显示较强饱腹潜力,但不能把它当成“燃脂油”。
鱼类脂肪→ 长链PUFA,尤其EPA/DHA,具有代谢和心血管方面的重要作用;但不能简单宣称“因为EPA/DHA所以特别饱”。
20. 最终形成一个完整模型
你可以把“脂肪为什么让人饱”记成:
食物中的脂肪→ 食物基质决定释放速度→ 胃内消化→ 小肠脂肪酶释放脂肪酸→ 脂肪酸链长/结构影响肠道感知→ CCK + GLP-1 + PYY→ 胃排空减慢→ 胆囊/胰腺活动改变→ 迷走神经信号→ 脑干NTS→ 下丘脑和其他食欲网络→ 饱腹。
同时:脂肪吸收→ 乳糜微粒→ 外周脂肪酸利用→ 肝脏营养感知→ 中枢能量状态变化→ 进一步影响食欲。
而食物本身又存在:蛋白质 + 纤维 + 水分 + 食物基质 + 适口性
这些因素共同决定:你这一餐到底吃多少,以及下一餐什么时候又开始饿。
所以真正专业的理解应该是:脂肪不是单纯通过“高热量”影响体重,也不是单纯通过“GLP-1”产生饱腹;它同时参与胃肠机械感知、脂肪酸营养感知、肠促激素、迷走神经、肝脏能量感知和大脑奖励系统。最终的进食行为,是这些信号竞争和整合后的结果。
而这也正好能和我们前面学习的乳糜微粒、TG代谢、VLDL/LDL/HDL连接起来:同一颗脂肪,从“吃进去”到“产生饱腹信号”,再到“进入乳糜微粒、被LPL分解、进入肌肉或脂肪组织”,其实是同一条连续的脂质代谢链。
一百十七、细菌、真菌、病毒、寄生虫
可以。这个问题从食品安全角度非常重要,因为日常说的“食物坏了”,实际上可能涉及完全不同的生物学过程。最容易混淆的是:食物变质 ≠ 食物一定有病原体
发霉 ≠ 一定是某一种真菌
有异味 ≠ 一定有细菌
没有异味 ≠ 一定安全
更重要的是,细菌、真菌、病毒、寄生虫在食物中的存在方式和致病机制完全不同。
1. 先建立四类微生物的基本概念
| 类别 | 本质 | 能否独立繁殖 | 是否能在食物中增殖 | 常见食品风险 |
| 细菌 | 单细胞原核生物 | 可以 | 可以 | 食源性感染、毒素、腐败 |
| 真菌 | 真核生物,包括酵母和霉菌 | 可以 | 可以 | 霉变、毒素、机会性感染 |
| 病毒 | 遗传物质+蛋白质外壳等 | 不能独立繁殖 | 通常不能 | 食源性病毒感染 |
| 寄生虫 | 多细胞或单细胞寄生生物 | 可以,但依赖宿主/特定环境 | 通常不是在普通食物中大量繁殖 | 活体寄生虫、虫卵、囊蚴等 |
这里有一个非常重要的区别:细菌和真菌可以把食物当作“生长环境”;病毒通常不能。
病毒进入食物后,一般不会像细菌那样:病毒 → 1 → 2 → 4 → 8 → 16在食物里不断复制。
它更像是:感染者 → 病毒进入食品 → 食品成为传播载体 → 人吃进去 → 在人体细胞内复制。
2. 细菌是什么?
细菌是:原核生物,没有真正的细胞核,它们非常小,通常需要显微镜才能观察,但细菌不是天然“有害”的。
事实上:人体、土壤、水、空气、植物、动物和食品中都存在大量细菌。
其中绝大多数:无害或具有一定生态功能。
只有部分细菌:腐败 → 食物变质或者致病 → 食源性疾病。
3. 日常食品中常见的细菌
比较重要的包括:
沙门氏菌 Salmonella
常见来源:生禽肉、鸡蛋、肉类、受到污染的即食食品
典型症状:腹泻 + 发热 + 腹痛 + 恶心/呕吐,通常属于感染性疾病。
致病性大肠杆菌 E. coli
大肠杆菌本身并不等于“有害”,人体肠道里本身就存在大量大肠杆菌。
问题在于:某些致病型大肠杆菌。
例如:STEC/EHEC。
可能导致:→ 严重腹泻→ 血性腹泻→ 腹痛
部分患者可能进一步发生:溶血性尿毒综合征(HUS)这是比较严重的并发症。
金黄色葡萄球菌 Staphylococcus aureus
一个很重要的特点是:它可以产生耐热性肠毒素。
所以:食物被污染→ 细菌产生毒素→ 即使之后加热杀死部分细菌→ 毒素仍可能存在。
典型表现:突然恶心、剧烈呕吐、腹痛,潜伏期往往比较短。
蜡样芽孢杆菌 Bacillus cereus
特别值得食品行业注意。
常见于:米饭、米制品、淀粉类食品
尤其是:熟米饭长时间在室温下放置。
它可以产生不同类型的毒素,因此可能出现:→ 呕吐型食物中毒或者→ 腹泻型食物中毒。
肉毒梭菌 Clostridium botulinum
这是非常重要的食品安全菌。
它产生:肉毒毒素 botulinum toxin。
特别需要注意:低酸、缺氧环境。
例如不规范的:家庭罐藏食品、真空包装食品、腌制食品
肉毒毒素作用于神经肌肉接头:→ 神经递质释放受阻→ 肌肉麻痹。
典型表现:视物模糊、吞咽困难、言语困难、肌无力
严重时:呼吸肌麻痹。
这是食品安全中非常危险的一类毒素型疾病。
4. 细菌为什么会让食物“臭”?
这就是食品腐败。
食物中的:蛋白质 + 脂肪 + 碳水化合物可以被微生物代谢,尤其蛋白质。
细菌分解蛋白质:蛋白质→ 多肽→ 氨基酸→ 各种代谢产物。
例如产生:氨 NH₃、硫化氢 H₂S、胺类、短链脂肪酸以及各种挥发性有机物,其中很多具有明显气味。
例如:
H₂S:→ 臭鸡蛋味。
胺类:→ 腐败、鱼腥、氨味。
因此:“食物臭了”通常意味着微生物代谢已经产生大量挥发性代谢物。
5. 但“臭”不等于“有毒”
这是食品安全非常重要的一点。
有些腐败菌产生的物质:→ 味道很明显,但未必造成严重感染。
反过来:某些致病菌产生的毒素:→ 可能没有明显气味。
因此:不能通过闻起来是否正常来判断食品是否安全。
这也是为什么:“闻起来没问题,所以应该可以吃。”这种判断是不可靠的。
6. 真菌是什么?
真菌是真核生物。
包括:酵母菌和霉菌,它们和细菌不是一个生物分类。
7. 酵母菌
酵母菌实际上经常被人类利用。
例如:面包→ 酵母发酵;葡萄→ 酵母发酵→ 乙醇 + CO₂。
所以:真菌不等于有害。
酵母菌在食品工业中非常重要。
8. 霉菌
霉菌是真菌中的一大类。
例如:青霉 Penicillium、曲霉 Aspergillus、根霉 Rhizopus等。
它们可以形成:菌丝
菌丝大量生长以后:→ 肉眼看到“毛茸茸”的霉层。
这就是:食物发霉。
9. 为什么真菌让食物“霉”?
真菌通常通过:孢子传播。
孢子可以存在于:空气→ 灰尘→ 土壤→ 食品表面→ 环境。
当孢子遇到合适环境:水分 + 温度 + 营养物质→ 孢子萌发→ 菌丝形成→ 大量繁殖→ 肉眼看到霉菌。
因此:很多食物并不是“突然产生了霉菌”,而是环境中的真菌孢子原本就可能存在,遇到合适条件以后开始生长。
10. 真菌也能让人得病吗?
当然可以,分两类。
第一类:真菌毒素
某些霉菌能够产生:Mycotoxins,真菌毒素。
例如:黄曲霉毒素 Aflatoxin
主要与某些:Aspergillus曲霉有关。
常见于:花生、玉米、坚果、谷物、饲料
黄曲霉毒素具有:强肝毒性 + 致癌性,长期暴露尤其值得关注。
11. 第二类:真菌感染
例如:念珠菌 Candida
可以导致:口腔、皮肤、阴道等部位感染。
还有:曲霉 Aspergillus,在免疫功能严重受损的人群中可能导致侵袭性曲霉病。
所以:真菌不仅能让食物发霉,也能直接感染人体。
但这里需要区分:吃到霉菌 ≠ 一定发生真菌感染。
真菌感染通常涉及:活体真菌进入并在人体组织中生长。
而食物霉变更值得关注的是:真菌毒素。
12. 病毒为什么特殊?
病毒不是完整的细胞。
通常由:核酸 DNA或RNA、蛋白质衣壳,有些还有脂质包膜组成。
最关键的是:病毒没有完整的独立代谢系统和蛋白质合成系统。
所以它不能像细菌一样:“在米饭里自己繁殖”。
必须进入宿主细胞→ 利用宿主细胞系统→ 复制病毒核酸→ 合成病毒蛋白→ 组装新病毒。
13. 食品中常见病毒有哪些?
最重要的两个:
诺如病毒 Norovirus
非常常见。
传播方式:粪-口传播
例如:感染者→ 手污染→ 食品污染→ 其他人食用→ 感染。
典型症状:剧烈呕吐 + 水样腹泻 + 腹痛,通常起病比较急。
甲型肝炎病毒 HAV
同样可以:粪-口传播。
例如:受污染的:水、生食、贝类可能传播。
主要影响:肝脏。
症状可能包括:发热、食欲下降、恶心、乏力、黄疸、尿色加深。
14. 为什么病毒可以存在于食物里?
这里需要特别纠正一个概念:病毒进入食物以后通常不是“繁殖”。
而是:感染者→ 粪便/呕吐物/呼吸道分泌物等→ 手、器具、水、食品表面污染→ 病毒进入食品→ 食品成为传播媒介→ 人吃进去→ 病毒进入人体→ 在人体细胞内复制。
因此:
细菌/真菌:食物可以是它们的生长环境。
病毒:食物主要是传播载体。
这是两者最大的区别之一。
15. 寄生虫又是什么?
寄生虫和细菌、真菌、病毒也不一样。
它们需要:宿主才能完成某些生命周期阶段。
食品中常见的包括:蛔虫、绦虫、肝吸虫、弓形虫、旋毛虫以及一些原虫,例如:贾第鞭毛虫 Giardia等。
16. 为什么生鱼特别需要注意寄生虫?
例如:华支睾吸虫/肝吸虫与生食或未充分加热的淡水鱼有关。
进入人体以后:→ 幼虫/囊蚴释放→ 进入胆道→ 成虫寄生
长期感染可能造成:胆道炎症、胆管损伤
长期严重感染还与:胆管癌风险增加有关。
17. 生猪肉和旋毛虫
旋毛虫:Trichinella
可以通过:未充分加热的感染动物肉类传播。
进入人体:→ 幼虫释放→ 穿过肠道→ 进入肌肉。
可能出现:腹痛、腹泻
随后:发热、肌肉疼痛、眼睑水肿
严重时可能影响:心脏和中枢神经系统。
18. 四类生物到底是怎么进入食物的?
可以把食品污染分成几个来源:
原料本身:例如:肉类本来就可能携带细菌、寄生虫。
环境:土壤、水、空气、灰尘。
动物:例如:禽畜、贝类、昆虫。
人尤其是食品加工者的:手→ 食品→ 病毒/细菌污染。
器具:砧板、刀、容器、厨房表面。
所以食物污染经常不是:“食品坏了以后才出现微生物”。
而是:食品在进入厨房之前就可能带有微生物。
19. 食物变质到底发生了什么?
例如一块生肉。
一开始肉本身可能已经有:细菌→ 少量存在,同时空气中→ 真菌孢子,环境中→ 其他微生物。
如果:温度适宜 + 水分充足 + 营养丰富 + 时间足够
那么:细菌数量:10²→ 10³→ 10⁴→ 10⁶→ 10⁸……
于是开始出现:腐败。
20. 为什么冰箱能够延缓变质?
因为低温会:降低微生物的生长和代谢速度。
不是:“冰箱杀死了所有细菌。”
而是:让它们繁殖得慢很多。
因此:冷藏:→ 延长保存期。
但:冷藏 ≠ 无菌。
有些微生物仍然可以在冷藏条件下生长。
所以冰箱里放了一周的食物:并不等于“没有细菌”。
21. 真菌和细菌能不能同时存在于一个食物里?
完全可以,例如一块放了很久的面包,可能同时存在:细菌 + 酵母 + 霉菌
甚至还可能存在:病毒污染。
它们之间甚至会相互竞争。
例如:一种微生物产生的:酸、酒精、抗菌物质可能抑制另外一种微生物。
所以食物腐败并不是:“一种微生物单独工作”。
很多时候是:微生物群落 succession,微生物群落演替。
22. 为什么有时候先细菌腐败,后来又长霉?
例如食物刚开始保存:→ 细菌快速利用容易利用的营养物质。
随着:pH、水分、氧气、营养物质发生变化:→ 细菌优势下降。
随后:霉菌开始占据优势。→ 菌丝扩张→ 产生孢子→ 肉眼看到霉。
所以:食物腐败是一个动态的生态过程。
23. 真菌和细菌对食物的“功能”有什么不同?
简单来说:细菌更常见的是:快速代谢 + 腐败 + 酸化 + 产生异味。
可以分解:蛋白质→ 氨、胺类、含硫化合物。
也可以发酵:糖→ 酸、气体、醇等。
所以食物可能:酸、臭、黏、软。
真菌更擅长:在食品表面或低水活度环境中形成菌落。
尤其:面包、坚果、谷物、水果。
表现为:菌丝 + 孢子→ 肉眼看到:绿色、黑色、白色、蓝色等霉层。
24. 但是“细菌=臭,真菌=霉”不能作为绝对规律
这是一个非常重要的纠正。
某些细菌:→ 并不会产生明显异味。
某些真菌:→ 也可以产生明显气味。
所以:臭味不是细菌的专属标志,霉层也不是判断真菌毒素的唯一标准。
25. 为什么发霉食物不能简单“切掉霉的部分继续吃”?
这是食品安全中非常重要的一点。
你看到的是:霉菌菌丝和孢子。
但真菌的菌丝可能已经:深入食物内部。
更重要的是某些霉菌可以产生:真菌毒素。
这些毒素不一定只存在于你看到的“绿色/黑色霉层”。
而且:普通家庭烹饪加热不一定能够可靠破坏所有真菌毒素。
所以:软质、高含水量食物出现明显霉变:通常应该整份丢弃。
而不是:“切掉两厘米就好了”。
26. 那细菌感染人的原理是什么?
有几种主要机制。
第一类:细菌直接侵入
细菌:→ 进入肠道→ 黏附肠上皮→ 侵入组织→ 引起炎症。
第二类:细菌产生毒素
例如:
金黄色葡萄球菌→ 肠毒素。
肉毒梭菌→ 肉毒毒素。
某些大肠杆菌:→ Shiga toxin等。
所以:即使细菌本身已经死亡,部分耐热毒素仍然可能造成疾病。
27. 真菌怎么让人得病?
主要有两种:真菌毒素和真菌感染。
例如:黄曲霉毒素→ 肝细胞损伤→ DNA损伤→ 长期增加肝癌风险,而念珠菌:→ 直接在人体组织中生长→ 引起感染。
28. 病毒怎么让人得病?
病毒:进入人体→ 识别特定细胞受体→ 进入细胞→ 利用宿主系统复制→ 新病毒释放→ 感染更多细胞。
因此病毒造成疾病主要来自:病毒复制本身 + 宿主免疫反应。
例如诺如病毒主要感染胃肠道相关细胞和组织环境:→ 肠道功能紊乱→ 呕吐→ 腹泻。
29. 寄生虫怎么让人得病?
寄生虫的特点是:长期利用宿主作为生存环境。
例如:寄生虫→ 肠道吸收营养或者→ 进入组织或者→ 寄生在胆道/血管/肌肉等部位。
因此疾病可能来自:机械损伤 + 营养竞争 + 炎症 + 免疫反应 + 寄生虫代谢产物。
30. 食品安全真正需要防的是什么?
可以把四类风险这样记:
细菌→ 防止繁殖→ 控制温度 + 时间 + 交叉污染 + 充分加热。
真菌→ 防止霉变→ 控制水分 + 湿度 + 储存时间。
病毒→ 防止污染→ 手卫生 + 食品加工者健康管理 + 安全饮水 + 充分加热。
寄生虫→ 杀灭寄生虫阶段→ 充分加热 + 合规冷冻处理 + 避免生食高风险食材。
31. 家庭食品安全可以记住“四个核心”
清洁:手、刀、砧板、台面。
分开:生食和熟食分开。
尤其:生肉 → 熟食,必须避免交叉污染。
加热:充分加热可以杀死大量细菌、病毒和寄生虫。
但注意:加热不等于可以消除所有毒素。
冷藏:降低微生物繁殖速度,但冷藏不等于杀菌。
32. 最后把你问的几个问题一次性串起来
你可以建立这样一个食品安全模型:
食品原料→ 本身可能携带细菌/寄生虫/病毒
↓
加工过程→ 人手、刀具、水、空气、环境可能造成再次污染
↓
储存→ 温度、时间、水分、氧气、pH决定不同微生物能否增长
↓
细菌大量繁殖→ 腐败代谢物→ 臭味、酸味、黏液、颜色变化
↓
真菌生长→ 菌丝 + 孢子→ 霉变
→ 某些情况下产生真菌毒素
↓
病毒→ 通常不在食品中繁殖→ 食品成为传播载体
↓
寄生虫→ 食品可能携带虫卵、幼虫、囊蚴等感染阶段
↓
人体摄入→ 细菌/毒素/真菌毒素/病毒/寄生虫进入人体
↓
疾病。
因此最值得记住的一句话是:细菌和真菌更像是“能在适宜食品环境中生长的生物”;病毒更像是“利用食品进行传播、进入人体后才复制的病原体”;寄生虫则是“利用宿主完成生命周期的生物”。
还有一个食品安全领域非常重要的原则:“看起来正常”不能证明安全,“看起来变质”也不能准确告诉你是哪一种微生物造成的。
真正判断食品风险,要结合食品种类、储存温度、储存时间、pH、水活度(aw)、是否真空/厌氧包装、是否经过充分加热,以及是否存在交叉污染来判断。
详解致病机制:
下面把细菌、真菌、病毒三类病原体致病机制做一个系统、分层、可复用的详解 —— 包含关键步骤、具体机制、常见例子、临床后果与防控要点。为便于记忆,我把内容分为“入侵/定殖 → 破坏/毒性 → 免疫逃逸/致病持续性 → 全身性效应/并发症”四个模块,最后给出对比表与临床/食品安全角度的关键提示。
一、细菌致病机制(Bacteria)
细菌是独立细胞,能在环境或宿主体内生长繁殖。其致病机制主要依靠定殖、产生毒素、组织破坏与激活/错乱宿主免疫反应。
1) 定殖与黏附
黏附因子(adhesins):菌表的蛋白、菌毛、莢膜、膜蛋白可与宿主细胞表面受体结合(如大肠杆菌的fimbriae、金黄色葡萄球菌的Protein A)→ 定位并避免被迅速冲掉。
生物膜(biofilm)形成:细菌在表面(如假体、牙菌斑、管路)形成多糖基质包裹群落,抗药、耐免疫,慢性感染的常见基础(如伤口、导尿管感染)。
2) 侵袭与扩散
分泌酶类:蛋白酶、脂肪酶、胶原酶、DNase 等分解细胞外基质与细胞间隙,使细菌穿透组织并扩散(如溶血性链球菌的链激酶、金葡的外毒酶)。
运动能力/趋化:鞭毛帮助运动,趋化因子指引移动到适合生长处。
3) 毒力因子:毒素与代谢产物
外毒素(Exotoxins):蛋白毒素,多为可分泌、具有高度专一性(如破坏细胞信号、蛋白合成抑制)。例:白喉毒素(抑制蛋白合成)、霍乱毒素(刺激cAMP导致腹泻)、肉毒毒素(阻断神经递质释放导致瘫痪)。
内毒素(Endotoxin):革兰阴性菌细胞壁中的脂多糖(LPS),溶解或细胞死亡时释放,强烈激活免疫(TLR4)→ 大量炎症介质释放,严重时致败血症/脓毒症、休克。
超抗原(Superantigens):直接桥接T细胞受体与MHC II,不依赖抗原特异性,诱导大量细胞因子风暴(如金葡的TSST-1导致中毒性休克)。
4) 免疫逃逸策略
莢膜/多糖层:阻止吞噬(如肺炎球菌莢膜)。
抗吞噬因子/抑制氧化爆发:一些菌能阻断吞噬小体溶酶体融合或抵抗活性氧(如结核分枝杆菌在吞噬细胞内存活)。
抗原变异:改变表面抗原逃避免疫识别(如某些沙眼衣原体或淋病奈瑟菌的蛋白变异)。
酶拆解补体/抗体:产生蛋白酶降解免疫分子。
5) 引起的组织病理与临床后果
局部化脓、坏死、化学性刺激(pH/气味) → 典型的脓性炎症(红、肿、痛、热、功能障碍)。
系统性炎症/败血症:LPS或大量细菌入血导致发热、低血压、弥散性血管内凝血(DIC)。
毒素特异性表现:神经毒性(肉毒)、肠毒(霍乱)、肝毒/肾毒等。
二、真菌致病机制(Fungi)
真菌多为真核生物,包括酵母(单细胞)与霉菌(多细胞菌丝)。致病既有直接侵袭也有毒素/代谢产物与过敏反应作用,且许多真菌在免疫低下时机会“机会致病”。
1) 定殖与繁殖
孢子与菌丝生长:真菌通过孢子散布并在适宜环境萌发形成菌丝,表面可见霉层。
黏附分子:某些酵母(如念珠菌)有黏附蛋白帮助附着于黏膜或假体。
2) 组织侵袭与破坏
机械穿透:菌丝生长可侵入组织并破坏细胞间隙(如皮肤、肺、鼻窦)。
酶与溶酶产物:分泌蛋白酶、脂肪酶、磷酸酶等降解宿主组织,促进扩散(如念珠菌、曲霉)。
3) 真菌毒素(Mycotoxins)
一些霉菌在食物上产生毒素(不是感染宿主而是食用中毒):黄曲霉毒素(Aflatoxin):强肝致癌;赭曲霉毒素可致肾毒。
真菌本身产生的小分子毒素通过食物链或吸入导致慢性中毒。
4) 免疫逃逸与免疫致病
隐匿抗原/多形性:某些真菌能形态转换(如念珠菌的酵母体↔菌丝体),逃避免疫。
宿主免疫过度反应:真菌的成分(如β-葡聚糖、几丁质)强烈激活固有免疫,引发炎症或过敏样反应(如曲霉过敏性支气管肺曲菌病)。
机会性感染:免疫受损时(化疗、艾滋)真菌可从表面定殖转为侵袭性疾病(念珠菌血症、侵袭性曲霉病)。
5) 临床后果
局部感染:皮肤癣菌、阴道念珠菌、口腔鹅口疮。
侵袭性感染:肺曲霉病、念珠菌血症、隐球菌脑膜炎(多见免疫低下)。
中毒/慢性暴露效应:长期食用受黄曲霉毒素污染的食物 → 肝癌风险增加。
三、病毒致病机制(Viruses)
病毒是无细胞结构的核酸—蛋白包膜实体,不能独立繁殖,必须在宿主细胞内复制。其致病机制与“入侵并劫持宿主细胞”紧密相关。
1) 进入与感染循环(典型步骤)
吸附/受体结合:病毒必需结合宿主细胞表面受体(如HIV-CD4、SARS-CoV-2-ACE2)决定组织嗜好性(tropism)。
穿膜/内吞:经膜融合或被内吞进入细胞。
脱壳与复制:释放核酸,在细胞内借用宿主聚合酶/自身酶合成病毒RNA/DNA与蛋白。
组装与释放:新颗粒装配后出胞溢出或裂解细胞释放。
2) 病毒致病的直接机制
细胞凋亡/坏死:病毒复制干扰细胞代谢、引起细胞死亡(如流感破坏上呼吸道上皮)。
细胞功能受损:病毒蛋白可阻断宿主蛋白合成、干扰信号转导(如肝炎病毒影响肝细胞代谢)。
细胞融合/多核巨细胞形成:某些病毒诱导细胞融合,形成多核巨细胞(如麻疹、巨细胞病毒)。
3) 间接致病:宿主免疫反应
免疫介导的损伤:病毒感染诱发强烈的免疫反应(细胞毒性T细胞、NK细胞、炎症因子),这些反应既控制病毒又可损伤组织(如乙肝免疫介导的肝损伤)。
细胞因子风暴:部分病毒(如某些重症流感、SARS-CoV-2)可触发大量细胞因子释放,造成全身炎症与多器官损伤。
4) 潜伏、慢性感染与致瘤
潜伏与再激活:部分病毒(如HSV、水痘-带状疱疹病毒)可潜伏于神经节,免疫下降时再激活。
慢性感染与持续炎症:如乙肝、丙肝可导致慢性肝炎、肝纤维化、肝癌。
整合与致癌:一些病毒整合到宿主基因组并影响细胞增殖(如HPV致宫颈癌,HBV相关致癌机制复杂)。
四、三类病原体诱发疾病的共同与差异要点(对照)
| 方面 | 细菌 | 真菌 | 病毒 |
| 能否在食物中繁殖 | 是 | 是 | 否 |
| 致病方式 | 感染、毒素(快) | 感染、毒素(慢/累积) | 细胞内复制、免疫介导损伤 |
| 典型食品相关危害 | 食物中毒(细菌毒素)、败血 | 食物霉变→真菌毒素 | 食物作传播媒介(诺如、甲肝) |
| 发病速度 | 可非常快(数小时) | 一般较慢(天–周)或慢性 | 潜伏期多为天–周或更长 |
| 治疗 | 抗生素/外科 | 抗真菌药/手术 | 抗病毒药、支持/免疫调节、疫苗 |
五、临床与食品安全角度的具体示例(帮助理解机制→症状)
金黄色葡萄球菌肠毒素:毒素耐高温,食入后短时间内刺激肠道引起剧烈呕吐(毒素介导,不需要菌体存活)。
大肠杆菌 O157:H7:菌体侵袭或产生毒素导致血性腹泻,毒素可损伤肾脏(HUS)。
诺如病毒:病毒污染食物或由携带者污染,进入肠道上皮细胞并迅速诱发呕吐、腹泻(高度传染)。
黄曲霉毒素:霉变坚果/谷物中产生,长期摄入导致肝细胞DNA损伤并致癌(慢性毒性,非感染)。
六、诊断、治疗与防控要点(实务)
诊断:病原检测(培养、PCR、抗原/抗体检测、毒素检测)、临床表征与流行病学联系。
治疗:
细菌感染→针对性抗菌/切除坏死组织、支持治疗;毒素中毒需对症(如补液、抗毒素若可用)。
真菌→抗真菌药(局部或系统),免疫重建。
病毒→抗病毒药(若有)、支持治疗、疫苗预防。
食品安全防控:清洁、彻底加热、冷链、干燥防霉、避免交叉污染、个人卫生、疫苗(如甲肝)等。
七、总结(便于记忆)
细菌:可在食物中繁殖 → 通过毒素/侵袭/炎症致病;能致局部坏死或全身败血。
真菌:通过菌丝侵袭/产毒素/引起过敏致病;食物霉变的重要风险是毒素的长期累积。
病毒:不能在食物中繁殖,食物是传播介质;通过入侵细胞并劫持复制/引起免疫损伤致病。
一百十八、食品添加剂与食品安全
可以。这里先建立一个原则:“天然提取物”与“人工合成物”并不等于“安全”和“不安全”。食品添加剂的风险主要取决于具体物质、剂量、暴露频率、纯度、适用食品和法规限量。很多天然来源物质在高剂量下同样有毒,而很多人工合成添加剂在规定使用量下具有很高的安全裕度。
1. 防腐剂
防腐剂主要解决:抑制细菌、酵母、霉菌生长 → 延长食品保质期。
1.1 山梨酸钾
来源:人工合成。
山梨酸本身在自然界也可以存在,但食品工业中使用的山梨酸钾主要是工业生产。
常见食品:果酱、饮料、糕点、乳制品、腌制食品。
作用:山梨酸钾→ 在食品中形成山梨酸→ 干扰微生物的代谢→ 抑制酵母和霉菌。
潜在风险:在法规允许剂量下通常具有较大的安全范围。高剂量摄入可能引起胃肠道不适;少数敏感人群可能出现皮肤或其他过敏样反应。
1.2 苯甲酸钠
来源:人工合成。
常见:饮料、果汁、酱料、蜜饯。
作用:苯甲酸在酸性环境中具有较好的抑菌作用。
因此:酸性食品 + 苯甲酸钠是非常典型的应用场景。
潜在风险:在允许使用量下通常认为安全,但过量摄入可能造成胃肠道刺激。
另外,如果苯甲酸盐与某些饮料中的抗坏血酸(维生素C)同时存在,在特定条件下可能形成少量苯。在实际食品体系中,这个过程受到温度、光照、金属离子、pH等多因素影响,因此不能简单理解为:“苯甲酸钠 + 维生素C = 一定产生大量苯”。
2. 抗氧化剂
抗氧化剂主要解决:脂肪氧化 → 哈喇味、异味、颜色变化、营养损失。
2.1 维生素E(生育酚)
来源:天然存在,也可以工业生产。
天然来源:植物油、坚果、种子。
作用:阻断脂质自由基链式氧化。
简单表示:脂质自由基→ 生育酚提供氢原子→ 中断氧化链反应。
常见食品:植物油、坚果制品、含油食品。
潜在风险:正常食品中的维生素E通常不是主要安全问题;但高剂量补充剂与食品添加剂使用是两个不同问题,长期大量补充维生素E可能增加出血风险等。
3. D-异抗坏血酸钠
这是你特别要求的一个。
D-异抗坏血酸钠 = Sodium erythorbate也叫:异抗坏血酸钠。
它是:人工合成的抗氧化剂。
虽然名字里有“抗坏血酸”,但它不是普通维生素C的简单替代品。
主要用途:肉制品、腌制肉制品、火腿、香肠等。
尤其重要的是它可以帮助:维持肉制品颜色并且抑制氧化。
在腌肉过程中:亚硝酸盐→ 参与形成亚硝酸→ 进一步形成一氧化氮→ 与肌红蛋白反应→ 形成稳定的肉色。
D-异抗坏血酸钠可以促进这一体系,并具有抗氧化作用。
潜在风险:在法规允许使用水平下通常具有较高安全性。
它并不是:“吃进去以后就变成大量维生素C”,因此不能把它当作维生素C营养来源。
4. 特丁基对苯二酚 TBHQ
TBHQ = Tert-butylhydroquinone
中文:特丁基对苯二酚。
属于:人工合成抗氧化剂。
主要用于:植物油、油炸食品、方便食品、坚果、含油食品。
它主要保护的是:脂肪。
脂肪氧化:不饱和脂肪酸→ 脂质自由基→ 脂质过氧化物→ 醛、酮、酸等→ 哈喇味。
TBHQ:→ 抑制自由基链式反应→ 延缓油脂氧化。
潜在风险:TBHQ具有明确的食品添加剂安全评价和使用限量。高剂量实验暴露可能产生毒性效应,因此它不是“越多越好”。
真正需要注意的是:使用量必须受到法规限制,而不是因为名字听起来像化学物质,就认为它一定危险。
5. 甜味剂
甜味剂的主要目的:
提供甜味 → 降低糖摄入或降低配方成本/能量。
5.1 甜蜜素
Cyclamate,环己基氨基磺酸盐。
属于:人工合成甜味剂。
常见:饮料、果冻、蜜饯、糖果、调味品。
甜度约为蔗糖的几十倍。
潜在风险:甜蜜素的安全性长期存在监管争议,不同国家/地区的法规历史也不同。例如美国FDA并未批准其作为食品甜味剂,而中国等一些国家/地区在规定食品类别和限量下允许使用。
因此:不能简单说“甜蜜素有毒”或“甜蜜素完全安全”。
正确理解是:它存在明确的法规使用边界。
6. 糖精
Saccharin。人工合成甜味剂。
甜度非常高:约为蔗糖的数百倍。
常见:无糖饮料、糖果、口香糖、调味品。
潜在风险:历史上曾因动物实验中的膀胱肿瘤问题受到关注,但后续研究显示其致癌机制具有明显的物种差异,目前在规定摄入水平下通常被认为具有较高安全性。
7. 阿斯巴甜
Aspartame,人工合成的二肽型甜味剂。
常见:无糖饮料、口香糖、低热量食品。
特别需要注意:阿斯巴甜最终会代谢成:苯丙氨酸 + 天冬氨酸 + 甲醇
因此:苯丙酮尿症(PKU)患者需要避免或严格限制。
这是它最明确的特殊人群注意事项。
8. 三氯蔗糖
Sucralose,人工甜味剂。
甜度约为蔗糖的数百倍。
常见:无糖饮料、蛋白粉、低糖食品、甜味剂。
潜在风险:在批准使用量范围内总体安全。
近年来有研究关注其对肠道菌群、代谢以及某些降解产物的影响,但这些研究并不意味着正常膳食暴露已经证明存在明确的人体健康危害。
所以目前不宜把它描述成:“有毒甜味剂”。
9. 乙基麦芽酚
Ethyl maltol,乙基麦芽酚。
属于:人工合成的食品香味物质。
主要作用不是甜味,而是:增香、改善风味。
它具有类似:焦糖、糖果、烘烤的香气。
常见:糖果、饮料、乳制品、烘焙食品、部分肉制品。
它还可以产生:增甜感、圆润感。
也就是说:它不一定明显增加甜度,但可以让食物:感觉更香、更甜、更浓郁。
潜在风险:在允许食品使用水平下具有较大的安全裕度。高剂量实验暴露与肝脏、肾脏等毒性问题有关,但不能直接把动物实验中的高剂量结果等同于正常食品摄入。
10. 谷氨酸钠 MSG
也就是:味精。
它可以认为是:人工工业生产,但谷氨酸本身天然存在于大量食物中。
例如:番茄、奶酪、海带、肉类。
MSG:→ 谷氨酸钠→ 谷氨酸参与鲜味感知→ 激活味觉受体→ 鲜味。
潜在风险:正常食品使用量通常被认为安全。
少数人可能在一次摄入大量MSG且同时摄入大量食物的情况下出现短暂不适,但目前没有可靠证据证明普通食品剂量的MSG会造成长期健康危害。
11. 酸度调节剂
主要作用:控制pH→ 改变味道→ 改变微生物生长环境→ 稳定食品。
常见:柠檬酸、苹果酸、乳酸、磷酸、碳酸氢钠等。
柠檬酸
天然存在:柑橘类水果。
工业食品中主要通过发酵生产。
常见:饮料、果酱、糖果、罐头。
作用:→ 酸味→ pH调节→ 抗氧化体系辅助→ 抑制部分微生物生长。
潜在风险:高浓度可能刺激胃肠道、腐蚀牙釉质。
12. 三聚磷酸钠
Sodium tripolyphosphate,STPP。
属于:磷酸盐类食品添加剂。
它不是防腐剂,也不是甜味剂。
主要作用包括:保水、稳定乳化、改善质地、金属离子螯合以及改善肉制品和水产制品加工性能。
13. 为什么三聚磷酸钠能够“保水”?
这是非常值得从食品化学理解的。
肌肉蛋白质中:肌球蛋白、肌动蛋白等蛋白质决定肉的持水能力。
磷酸盐:→ 改变离子环境→ 影响肌肉蛋白之间的相互作用→ 提高蛋白质的水合能力→ 增加持水性。
所以:鸡肉、虾、鱼、火腿等加工过程中加入适量磷酸盐:→ 肉更嫩→ 出品率提高→ 烹调失水减少。
14. 为什么三聚磷酸钠会让“肉看起来更多汁”?
例如:100 kg原料肉。
如果加工过程中:→ 提高持水能力→ 结合更多水
最终产品可能:重量增加。
因此磷酸盐既是技术功能,也涉及:加工经济性。
所以消费者经常看到:“嫩肉粉”“保水剂”“磷酸盐”等概念。
15. 三聚磷酸钠潜在有什么问题?
核心不是:“三聚磷酸钠有毒”。
而是:磷摄入过量。
三聚磷酸钠进入人体后:→ 磷酸盐相关物质→ 被吸收→ 参与体内磷代谢。
如果一个人的饮食已经:大量加工肉 + 加工水产 + 含磷食品添加剂 + 可乐等含磷酸饮料
那么总磷摄入可能增加。
特别是:慢性肾脏疾病患者由于肾脏排磷能力下降:→ 高磷血症风险增加→ PTH、FGF23等调节系统改变→ 骨矿物质代谢异常。
所以磷酸盐添加剂对肾功能异常人群尤其值得关注。
16. 乳化剂
例如:卵磷脂,单、双甘油脂肪酸酯,聚山梨酯等。
作用:油和水本来容易分离:油→ 水→ 分层。
乳化剂:→ 一端亲水→ 一端亲油→ 降低界面张力→ 形成稳定乳液。
常见:冰淇淋、沙拉酱、巧克力、烘焙食品、饮料。
潜在风险:不同乳化剂的安全性和作用机制不同,近年来一些研究关注某些乳化剂与肠道菌群、肠屏障和炎症之间的潜在关系,但人体长期因果证据仍在积累,不能把所有乳化剂统一归为“伤肠道”。
17. 增稠剂
常见:黄原胶、瓜尔胶、卡拉胶、果胶、明胶、海藻酸钠等。
其中很多来自:植物、藻类或动物组织。
作用:→ 增加黏度→ 稳定悬浮体系→ 改善口感→ 防止分层。
例如黄原胶
主要由微生物发酵生产。
常见:沙拉酱、饮料、冰淇淋、无麸质食品。
潜在问题:大量摄入可能引起:腹胀、产气、腹泻,但正常食品用量一般较低。
18. 凝固剂
例如:氯化钙、硫酸钙、葡萄糖酸内酯等。
用途:豆腐、奶酪、果冻、罐头食品等。
例如豆腐:大豆蛋白→ 加入凝固剂→ 蛋白质聚集→ 凝胶网络形成→ 豆腐成型。
潜在风险:主要取决于使用量和食品类型。正常食品添加水平通常安全。
19. 漂白/护色/加工助剂类
这里就会涉及:亚硝酸钠。
它非常重要,因为它既与食品安全有关,又容易被误解。
主要用于:腌腊肉制品。
作用:→ 抑制肉毒梭菌→ 稳定肉色→ 形成典型腌肉风味。
但亚硝酸盐也存在一个重要问题:在特定条件下可以形成亚硝胺,部分亚硝胺具有致癌性。
所以现代食品工业不是:“完全不用亚硝酸盐”。
而是:严格控制使用量 + 控制配方 + 与抗氧化剂等配合使用。
这就是为什么D-异抗坏血酸钠经常和腌肉工艺联系在一起。
20. 把你特别指定的5种添加剂放在一起比较
| 添加剂 | 类型 | 主要用途 | 常见食品 | 主要关注点 |
| 甜蜜素 | 人工合成甜味剂 | 提供甜味 | 饮料、糖果、果冻 | 不同国家法规不同,需控制摄入 |
| 乙基麦芽酚 | 人工合成香味物质 | 增香、改善风味 | 糖果、饮料、烘焙 | 高剂量实验暴露存在毒性问题 |
| D-异抗坏血酸钠 | 人工合成抗氧化剂 | 抗氧化、护色 | 肉制品 | 正常使用量下安全性较高 |
| TBHQ | 人工合成抗氧化剂 | 防止油脂氧化 | 植物油、油炸食品 | 严格控制添加量 |
| 三聚磷酸钠 | 磷酸盐类 | 保水、稳定、改善质地 | 肉制品、水产 | 关注总磷摄入,肾功能异常者尤其重要 |
21. 再从“天然 vs 人工”看,会发现一个非常重要的问题
例如:维生素C天然存在,可以从植物中提取,也可以工业合成。
两者的:L-抗坏血酸分子结构完全相同。
所以人体并不会因为:“它来自天然橙子”就认为它是安全的,也不会因为:“它是在工厂合成的”就认为它是有毒的。
因此真正应该关注的是:分子是什么 + 剂量是多少 + 暴露多久 + 食品中怎么使用。
22. “天然添加剂”也不是绝对安全
例如:亚硝酸盐自然界存在。
但大量摄入仍然可能造成:高铁血红蛋白血症以及亚硝胺相关风险。
再例如:黄曲霉毒素是天然产生的。
但是:天然黄曲霉毒素的危害远远高于很多人工合成食品添加剂。
所以:天然/人工是来源分类,不是毒性分类。
23. 食品添加剂真正应该怎么看?
我建议你以后看到一种添加剂,不要先问:“这个东西是不是化学物质?”
因为:所有物质都是化学物质。
应该问五个问题:
1. 它是什么?
例如:甜味剂、抗氧化剂、防腐剂、乳化剂。
2. 为什么要加?
防腐?保水?护色?增香?稳定?
3. 使用多少?
这里涉及:ADI(Acceptable Daily Intake,可接受每日摄入量)以及具体食品类别的最大使用量。
4. 实际摄入多少?
食品中添加了多少×每天吃多少×吃多久。
5. 特殊人群是否不同?
例如:
肾病患者→ 特别关注磷酸盐。
苯丙酮尿症患者→ 关注阿斯巴甜。
对某些成分敏感的人→ 需要个体化考虑。
24. 最后建立一个食品添加剂的“功能地图”
你可以把食品添加剂按照目的记:
防腐剂→ 防微生物繁殖
例如:山梨酸钾、苯甲酸钠。
抗氧化剂→ 防止脂肪氧化
例如:TBHQ、生育酚、D-异抗坏血酸钠。
甜味剂→ 提供甜味
例如:甜蜜素、糖精、阿斯巴甜、三氯蔗糖。
香味剂→ 改善香气
例如:乙基麦芽酚。
增味剂→ 增强鲜味
例如:谷氨酸钠。
酸度调节剂→ 控制pH和酸味
例如:柠檬酸、乳酸、苹果酸。
磷酸盐→ 保水、稳定、改善质地
例如:三聚磷酸钠。
乳化剂→ 让油和水稳定混合
例如:卵磷脂、单/双甘油脂肪酸酯。
增稠剂/稳定剂→ 增加黏度、稳定结构
例如:黄原胶、果胶、海藻酸钠。
凝固剂→ 形成凝胶
例如:氯化钙、硫酸钙、葡萄糖酸内酯。
食品安全风险体系:
可以。接下来我们把视角从“食品添加剂有没有害”进一步提高到整个食品安全风险体系。这个部分对你以后分析体检报告、饮食方案和加工食品会比较有用。
最核心的结论先放在前面:食品中的风险物质,不应该简单按照“人工添加剂”和“天然物质”分类,而应该按照“来源 + 形成条件 + 毒性机制 + 暴露剂量”来判断。
例如黄曲霉毒素是天然产生的,但毒性非常明确;而TBHQ是人工合成的,但在法规规定的使用量下具有较大的安全裕度。
1. 食品安全中的有害物质,可以分成5大类
可以建立这样一个框架:
第一类:食品本身天然存在的有害物质
例如:龙葵素、氰苷、凝集素、某些植物毒素。
第二类:微生物产生的毒素
例如:黄曲霉毒素、肉毒毒素、葡萄球菌肠毒素、部分霉菌毒素。
第三类:加工过程中产生的污染物
例如:丙烯酰胺、杂环胺、多环芳烃、部分亚硝胺。
第四类:环境污染物
例如:铅、汞、镉、砷、二噁英、多氯联苯。
第五类:人为添加的食品添加剂
例如:甜味剂、防腐剂、抗氧化剂、色素、乳化剂、磷酸盐。
这五类不能混为一谈。
2. 黄曲霉毒素:一个典型的“天然但危险”
黄曲霉毒素主要与:Aspergillus flavus和Aspergillus parasiticus等霉菌有关。
常见于:花生、玉米、坚果、谷物、饲料。
尤其是:高温 + 高湿 + 储存不当容易增加风险。
3. 黄曲霉毒素为什么特别危险?
其中最重要的是:黄曲霉毒素B1(AFB1)
进入人体以后:肝脏CYP450→ 将AFB1代谢为活性环氧化物→ 与DNA形成加合物→ DNA损伤→ 基因突变→ 长期增加肝细胞癌风险。
因此它不是简单的:“吃了以后肝脏不舒服”。
而是:长期低剂量暴露 → DNA损伤 → 癌症风险增加。
这就是典型的:慢性毒性。
4. 丙烯酰胺又是怎么来的?
它不是:“厂家为了让食品更香而添加进去的”。
而是:食品加工过程中自然形成。
主要涉及:还原糖 + 天冬酰胺
在较高温度下发生:美拉德反应
形成大量风味物质,同时可能形成:丙烯酰胺。
因此常见于:薯条、薯片、烘焙食品、烤面包、咖啡等。
5. 为什么水煮土豆和炸薯条风险不一样?
这是非常好的例子。
土豆:→ 含有天冬酰胺 + 糖。
水煮:温度接近100℃→ 丙烯酰胺形成相对有限。
炸:150-190℃左右→ 美拉德反应明显→ 丙烯酰胺形成增加。
所以:同一种食品,不同烹饪方式,化学风险可以完全不同。
这就是为什么:“食物本身健康”不代表任何加工方式都健康。
6. 杂环胺 HCA
杂环胺主要与:高温烹调肉类有关。
例如:煎肉、烤肉、烧肉、烤鱼。
机制与:氨基酸 + 肌酸/肌酸酐 + 糖在高温条件下反应有关。
可能形成:杂环胺。
其中一些具有:遗传毒性和致癌潜力。
7. 为什么烤焦的肉更值得注意?
因为温度越高:→ 热解反应越明显→ HCA形成可能增加。
如果脂肪滴到火焰上:→ 产生烟雾→ 多环芳烃PAHs增加→ 烟雾沉积到肉表面。
所以:炭火烧烤 + 明火 + 烤焦
往往比:低温炖煮产生更多加工污染物。
8. 多环芳烃 PAHs
最著名的:苯并[a]芘
属于:多环芳烃。
来源:有机物不完全燃烧。
食品中常见来源包括:烟熏、烧烤、明火烹饪、油脂滴到火焰产生烟雾。
其中一些PAHs:→ CYP450代谢→ 形成活性代谢物→ 与DNA形成加合物→ 增加癌变风险。
所以:“烟熏味很香”并不意味着这种加工方式更健康。
9. 亚硝酸盐和亚硝胺是非常容易被误解的一组
例如:火腿、培根、香肠、腊肉。
里面可能使用:亚硝酸钠/亚硝酸钾。
它们具有非常重要的食品安全功能:抑制肉毒梭菌。
同时:亚硝酸盐→ 一氧化氮相关反应→ 肉色稳定。
所以完全取消亚硝酸盐并不一定更安全。
10. 真正的问题是亚硝胺
亚硝酸盐在一定条件下:→ 与胺类物质反应→ 形成:N-亚硝基化合物
其中一些:具有致癌性。
尤其高温加工环境可能促进某些亚硝胺形成。
所以现代食品工业的思路不是:“亚硝酸盐有害,所以绝对不用。”
而是:使用足够达到食品安全目的的最低有效水平。
这就是食品添加剂风险管理的核心思想。
11. 为什么D-异抗坏血酸钠经常出现在这里?
现在就能把你上一条特别问到的东西串起来。
腌肉:亚硝酸盐→ 形成NO相关中间体→ 肉色和风味形成。
加入:D-异抗坏血酸钠→ 抗氧化→ 加快相关反应→ 改善护色→ 降低某些氧化过程。
因此:D-异抗坏血酸钠不是为了“掩盖肉坏了”。
它是一个具有明确技术功能的加工助剂/抗氧化剂。
12. 反式脂肪又是另一种风险
这里需要特别区分:天然反式脂肪和工业反式脂肪。
天然反式脂肪:主要来自反刍动物,牛奶,牛肉,羊肉。
工业反式脂肪:过去主要来自:部分氢化植物油。
13. 为什么工业反式脂肪危险?
它能够:升高LDL-C
同时:降低HDL-C
并促进:炎症、内皮功能异常、动脉粥样硬化风险。
因此:工业反式脂肪与冠心病风险之间存在非常明确的流行病学和机制证据。
这也是为什么全球食品政策一直在大力减少工业反式脂肪。
14. 酒精其实也是食品安全问题
从化学角度:乙醇→ ADH→ 乙醛→ ALDH→ 乙酸。
其中:乙醛具有明显的生物活性和毒性。
长期大量饮酒:→ 肝脏脂肪堆积→ 氧化应激→ 炎症→ 酒精性肝炎→ 纤维化→ 肝硬化→ 肝癌风险增加。
所以:酒精不是“食品添加剂”,但却是非常重要的饮食暴露风险因素。
15. 重金属则完全不同
例如:铅、汞、镉、砷。
它们不会像细菌一样:“繁殖”。
也不会像丙烯酰胺一样:“烹饪产生”。
它们属于:环境污染物。
16. 铅为什么危险?
铅:→ 干扰多种酶→ 干扰血红素合成→ 影响神经系统→ 对儿童尤其危险。
儿童长期暴露:→ 神经认知发育受到影响。
因此:铅不是“吃一次就食物中毒”的典型模式,而是长期低剂量暴露问题。
17. 甲基汞
鱼类中的汞问题尤其值得运动营养师关注。
水体中的无机汞:→ 微生物转化→ 甲基汞。
甲基汞:→ 生物富集→ 生物放大。
因此:小鱼→ 大鱼→ 顶级捕食鱼。
越往食物链顶端:汞浓度可能越高。
所以大型掠食鱼类需要关注汞暴露。
18. 镉
镉主要可以来自:土壤、工业污染、矿产等环境来源。
植物可以吸收镉。
长期暴露:→ 肾脏损伤→ 骨代谢异常。
因此:环境污染是食品安全中非常重要但消费者很难靠肉眼发现的一类风险。
19. 砷
这里尤其要注意:“砷”不是一种单一毒性。
无机砷:毒性明显高于许多有机砷化合物。
长期无机砷暴露:→ 皮肤改变→ 心血管影响→ 神经系统影响→ 增加多种癌症风险。
这也是为什么:饮用水安全和稻米等农产品污染受到特别关注。
20. 再回到“食品添加剂”
现在你应该可以看出:如果一个人问:“火腿里的食品添加剂是不是比火腿本身更危险?”答案不能直接回答“是”或“不是”。
必须拆开:火腿本身:高钠、高能量密度、饱和脂肪可能较高,加工肉长期摄入与结直肠癌风险增加有关。
添加剂:亚硝酸盐、磷酸盐、抗氧化剂其他。
两者是不同维度的风险。
21. 加工肉为什么是非常典型的案例?
加工肉:腌制、烟熏、高温加工、盐、脂肪、亚硝酸盐体系,可能产生多种风险因素。
因此:“这个食品添加剂有没有毒?”实际上只是问了整个问题中的一个小部分。
真正的问题应该是:长期大量食用这种食品,对整体健康结局有什么影响?
22. 对食品添加剂最合理的评价方法
可以建立一个非常实用的公式:风险 ≈ 危害性 × 暴露量 × 暴露时间 × 个体易感性
其中:
危害性回答:“这个物质本身能造成什么损害?”
暴露量回答:“一次吃多少?”
暴露时间回答:“偶尔吃还是每天吃?”
个体易感性
例如:肾功能异常→ 磷酸盐风险不同。
PKU→ 阿斯巴甜风险不同。
儿童→ 某些环境污染物风险更高。
孕妇→ 某些病原体风险不同。
23. 所以食品安全最容易犯的三个错误
错误1:天然 = 安全
错误。黄曲霉毒素、植物毒素、某些蘑菇毒素都是天然物质。
错误2:人工合成 = 有毒
错误。D-异抗坏血酸钠、TBHQ、甜味剂等,在法规规定范围内使用,并不意味着会造成明显健康损害。
错误3:添加剂 = 食品最危险的部分
通常不能这么判断。真正需要综合考虑:微生物污染、加工污染物、环境污染物、营养组成、能量密度、长期摄入量、食品本身的疾病风险。
24. 最后建立一个“食品安全优先级”
如果让我从运动营养和日常健康的角度排序,我会更关注:
第一层:病原微生物
例如:沙门氏菌、诺如病毒、致病性大肠杆菌、寄生虫。因为一次错误储存/加工就可能造成急性疾病。
第二层:长期高暴露的环境污染物
例如:铅、汞、镉、无机砷。
第三层:加工过程中产生的污染物
例如:丙烯酰胺、杂环胺、PAHs、部分亚硝胺。
第四层:食品整体营养结构
例如:钠、饱和脂肪、能量密度、糖等。
第五层:合法合规使用的食品添加剂
这并不是说添加剂没有风险,而是:在合法使用、剂量受控的前提下,很多添加剂的实际风险往往低于消费者想象。
最后再把我们前面学过的内容连成一张图:
食品安全
→ 微生物风险:细菌、病毒、真菌、寄生虫
→ 天然毒素:黄曲霉毒素、植物毒素等
→ 加工污染物:丙烯酰胺、HCA、PAHs、亚硝胺
→ 环境污染物:铅、汞、镉、砷
→ 食品添加剂:防腐剂、抗氧化剂、甜味剂、乳化剂、磷酸盐等
→ 营养相关风险:钠、糖、饱和脂肪、酒精、总能量
→ 最终风险取决于剂量、频率、时间、食品基质和个体情况。
食品添加剂安全剂量:
这个问题实际上是理解“食品添加剂到底安不安全”的核心。
很多人看到“ADI 0~X mg/kg体重/天”以后,会产生一个误解:“科学家是不是先找一个看起来安全的数字,然后规定大家每天不能超过?”
实际上过程要复杂得多。它大致是:确定物质 → 确定毒性终点 → 找到剂量-反应关系 → 找到NOAEL/BMDL → 加入不确定性/安全系数 → 得到健康指导值 → 估算真实膳食暴露 → 再决定食品中的允许使用量。
而且这里要特别区分:ADI不是食品中“最大允许添加量”。
这是最重要的第一步。
1. 先区分4个完全不同的数字
假设某食品添加剂的ADI是:5 mg/kg体重/天
对于一个60 kg成年人:5 × 60 = 300 mg/天
这里的300 mg是:这个人从所有膳食来源长期每天摄入的健康指导上限。
它不是说:“每一种食品都可以加300 mg。”
食品法规规定的则可能是:某种饮料最多X mg/kg、某种肉制品最多Y mg/kg、某种糖果最多Z mg/kg
这些是:maximum use level / maximum permitted level也就是具体食品中的最大允许使用量。
因此:ADI是针对“人”的长期暴露指导值;食品最大使用量是针对“食品”的法规控制值。
2. 第一步:先问“这个物质有什么可能的危害?”
假设现在有一种新食品添加剂:X
研究人员不会直接问:“X每天吃多少安全?”而是先建立毒理学资料。
通常会研究:
急性毒性→ 一次大量摄入会发生什么?
亚慢性毒性→ 连续数周/数月摄入会发生什么?
慢性毒性→ 长期摄入会发生什么?
生殖毒性→ 对生育能力有什么影响?
发育毒性→ 对胎儿、幼体有什么影响?
遗传毒性→ 会不会损伤DNA?
致癌性→ 长期暴露是否增加肿瘤?
神经毒性、免疫毒性、肝肾毒性等等。
FDA的食品添加剂安全评价同样要求综合毒理学、暴露以及其他相关资料,而不是只看单一实验。
3. 第二步:找到“剂量-反应关系”
这是毒理学真正核心的东西。
假设给动物不同剂量:
| 剂量 | 观察结果 |
| 0 mg/kg | 正常 |
| 1 mg/kg | 正常 |
| 5 mg/kg | 正常 |
| 10 mg/kg | 正常 |
| 50 mg/kg | 肝脏出现变化 |
| 100 mg/kg | 明显肝毒性 |
| 500 mg/kg | 严重毒性 |
那么可以画出:剂量增加 → 生物学效应增加
这就是:dose-response relationship,剂量-反应关系。
但这里又出现一个问题:“肝脏出现变化”是不是就等于“有害”?
不一定。
因为毒理学需要区分:adaptive response,适应性变化和adverse effect,不良健康效应。
这也是为什么现代风险评估并不是看到任何实验室指标变化就直接把它当作毒性。
4. 什么是NOAEL?
这是你以后看食品添加剂安全资料时必须掌握的概念。
NOAEL = No Observed Adverse Effect Level
中文:未观察到不良作用的最高剂量。
假设:10 mg/kg:没有观察到不良作用。50 mg/kg:开始出现明确肝毒性。
那么:NOAEL = 10 mg/kg/天,而不是50。
注意:NOAEL的意思不是:“10 mg/kg绝对安全”。
而是:在这个具体实验条件下,没有观察到被定义为不良作用的效应。
JECFA的风险评估原则中,NOAEL是推导ADI的重要基础之一;现代评估也可以使用BMDL等替代指标。
5. 什么是BMDL?
这是比NOAEL更现代的一种思路。
BMD = Benchmark Dose即:基准剂量。
它不是简单找:“哪个剂量开始出现毒性?”
而是:根据完整的剂量-反应曲线进行数学建模。
例如规定一个:BMR = Benchmark Response
比如:10%效应水平。
然后计算对应剂量。
再考虑统计不确定性,得到:BMDL = Benchmark Dose Lower Confidence Limit
也就是:基准剂量的下置信限。
它的优点是:充分利用整个剂量-反应曲线而不是只看几个实验剂量点。
因此现代风险评估中:NOAEL和BMDL都可能作为健康指导值的起点。
6. 接下来就是最关键的“100倍安全系数”
假设实验得到:NOAEL = 100 mg/kg/天,是不是人每天可以吃100 mg/kg?
当然不是。
因为:动物 ≠ 人
而且:一个人 ≠ 另一个人。
所以经典方法通常会加入:100倍不确定性系数。
即:10 × 10 = 100
第一层10倍:动物 → 人
第二层10倍:普通人 → 敏感人群
WHO/JECFA资料明确说明,默认的100倍因素通常由10倍种间差异和10倍人群个体差异组成。
7. 所以ADI怎么出来?
简单模型:ADI ≈ NOAEL ÷ 不确定性系数
例如:NOAEL:100 mg/kg体重/天
不确定性系数:100
那么:ADI = 100 ÷ 100 = 1 mg/kg体重/天
这意味着:对于60 kg成年人:1 × 60 = 60 mg/天
长期平均摄入水平低于这个值,一般认为具有较大的安全裕度。
8. 但是为什么一定是100倍?
这里非常容易产生另一个误解:“100倍是不是随便拍脑袋定的?”
不是。它来自长期毒理学和人体药理学研究形成的默认不确定性框架。
但:100不是永远固定。
如果科学资料特别充分:可能使用不同的因素。
如果存在:儿童特别敏感、代谢差异明显、毒代动力学特殊、毒效应特别严重可能需要额外考虑。
相反,如果有高质量的人体数据:动物→人的不确定性,可能不需要完整使用默认10倍。
9. 所以ADI不是“毒性剂量除以100”这么简单
完整一点应该理解为:动物/人体毒理学研究→ 找到关键毒性终点→ 确定NOAEL/BMDL→ 考虑种间差异→ 考虑人群个体差异→ 考虑儿童、孕妇等特殊人群→ 考虑数据质量→ 考虑毒代动力学/毒效动力学→ 得到ADI或其他健康指导值。
因此ADI本质上是一个:风险管理之前的科学健康指导值。
10. 但这里还没有结束
这是最容易被忽略的一步。
假设:ADI = 1 mg/kg/天
科学家还必须问:“现实生活中,人们到底吃进去多少?”
这叫:dietary exposure assessment,膳食暴露评估。
11. 暴露量怎么算?
基本思路是:食品中的浓度 × 食品摄入量
然后把所有食品加起来。
例如某人一天吃:饮料:1 L,浓度:20 mg/L,摄入:20 mg,糖果:100 g,浓度:100 mg/kg,摄入:10 mg,其他食品:5 mg
那么一天总摄入:20 + 10 + 5 = 35 mg
如果体重70 kg:35 ÷ 70 = 0.5 mg/kg/天
而ADI:1 mg/kg/天
那么:0.5 < 1
从这个简化模型来看:低于ADI。
12. 但不能只看“平均人”
这里就涉及:高暴露人群。
例如平均成年人每天摄入:0.3 mg/kg
但是某些儿童:0.8 mg/kg
那么儿童虽然人数少,但属于:高暴露亚群。
所以风险评估通常会关注:mean exposure以及high percentile exposure
例如:P90、P95等高摄入水平。
这也是为什么食品法规不会只根据“普通成年人平均吃多少”来制定。
13. 儿童为什么尤其重要?
儿童:体重小
但某些食品:单位体重摄入量反而很高。
例如:一个60 kg成年人:一天喝500 mL饮料。
而一个15 kg儿童:也可能喝500 mL。
那么:儿童单位体重暴露:是成年人的4倍。
所以:同样一瓶饮料,对儿童的mg/kg体重暴露可能高得多。
这就是食品添加剂风险评估为什么必须考虑儿童。
14. 然后才进入“食品最大允许使用量”
现在假设:ADI:1 mg/kg体重/天
科学家估计:一个70 kg成人:每天最多允许长期摄入:70 mg。
但是不能直接说:“所有食品都可以含70 mg/kg。”
因为一个人一天可能同时吃:饮料、糖果、果酱、糕点、调味品。
所以必须考虑:multiple sources,多来源暴露。
15. 于是产生一个非常重要的概念:总膳食暴露
假设:
饮料:20 mg、糖果:15 mg、果酱:10 mg、糕点:10 mg、其他:5 mg
总共:60 mg/天
那么即使每一种食品单独看都“没问题”,加起来:60 mg/天,已经接近70 mg/天。
因此法规制定不能只考虑:“这个食品添加剂在这个食品里安全吗?”
而必须考虑:“这个人从所有食品来源加起来,会不会超过健康指导值?”
16. 这就是“最大使用量”为什么不是随便定的
法规制定者通常还会考虑:技术必要性。
例如:一种防腐剂:加入10 mg/kg:→ 已经可以达到防腐效果。加入100 mg/kg:→ 防腐效果并没有必要增加。
那么就没有理由允许100 mg/kg。
所以现代食品添加剂管理有一个非常重要的原则:使用量应该满足技术需要,而不是越高越好。
FDA对食品添加剂和色素的监管也明确强调,在批准使用时会规定食品类别、最大使用量等条件,并通常将使用量限制在实现预期技术效果所需的水平。
17. 所以“ADI”和“最大使用量”之间实际上是这样一个关系
可以理解成:毒理学实验→ NOAEL/BMDL→安全/不确定性系数→ADI→膳食暴露评估→不同食品的摄入量→技术必要性→不同食品类别允许使用量→最终食品法规。
这才是完整链条。
18. 一个非常重要的例子:亚硝酸盐
JECFA曾对亚硝酸盐建立ADI:0–0.07 mg/kg体重/天,以亚硝酸根计。
其评价基于毒理学研究,并考虑了100倍安全系数。
假设一个70 kg成年人:0.07 × 70 = 4.9 mg/天
注意这里说的是:长期膳食总摄入的健康指导量,而不是:“腌肉里最多允许放4.9 mg。”
这两个概念完全不同。
19. 更重要的是:有些物质不能简单套用ADI
这点非常重要。
ADI最适合:存在明确阈值的毒性效应。
例如:达到某个剂量以后:→ 肝毒性→ 肾毒性→ 生殖毒性。
但是对于某些:DNA反应性致癌物
如果理论上不存在真正的安全阈值,那么:“找一个完全不会增加癌症风险的剂量”在科学上可能并不适用。
JECFA的风险评估原则明确指出,对于没有生物学阈值证据的DNA反应性致癌物,通常不采用传统ADI方法去推导所谓“无风险剂量”。
这就是为什么:食品添加剂的ADI和加工污染物的风险管理有时候采用不同方法。
20. 例如黄曲霉毒素为什么不是简单搞一个ADI?
因为黄曲霉毒素B1:具有遗传毒性和致癌性。
这种情况下不能简单说:“100 mg有毒,所以除以100得到1 mg就是安全剂量。”
而需要进行:致癌风险评估以及暴露-风险关系分析。
因此对这类物质,更重要的政策原则通常是:尽可能降低暴露。
这就是:ALARA
即:As Low As Reasonably Achievable在合理可行范围内尽可能低。
21. 再理解一个概念:MOE
MOE = Margin of Exposure
中文:暴露边际。
它特别适合一些:没有明确安全阈值的潜在致癌物/遗传毒性物质。
例如实验得到:
BMDL:10 mg/kg/天
普通人实际暴露:0.001 mg/kg/天
那么:MOE = 10 ÷ 0.001 = 10,000
MOE越大:通常意味着实际暴露距离产生关注效应的实验剂量越远。
注意:MOE不是ADI。
它们属于不同风险评估框架。
22. ADI也不意味着“超过一次就中毒”
这是非常重要的。
ADI的定义是:长期、每天、终生摄入的健康指导水平。
所以今天吃了一次:1.5 × ADI并不意味着:“今天已经中毒。”
真正需要关注的是:长期平均暴露是否持续超过健康指导值。
当然,对于某些急性毒性物质,还需要单独建立:ARfD,即:Acute Reference Dose,急性参考剂量。
23. ADI还有一个很有意思的特点:通常按体重计算
例如:
ADI:5 mg/kg体重/天
成年人:60 kg→ 300 mg/天。
儿童:20 kg→ 100 mg/天。
所以:ADI并不是“每个人每天5 mg”。
而是:每公斤体重每天5 mg。
24. “ADI × 体重”也不是让你拿来精确计算自己的每日上限
因为现实中还存在:多种来源、食品摄入波动、不同年龄、不同代谢能力、不同健康状态以及科学数据本身的不确定性。
所以ADI更适合:风险评估和监管,而不是让消费者每天拿计算器算:“我今天还可以吃多少添加剂。”
25. 为什么法规还会不断修改?
因为科学不是一次完成的。
例如20年前:研究数据有限→后来出现:新的动物实验→新的流行病学研究→新的代谢研究→更敏感的检测方法→新的膳食摄入数据。
于是:ADI可能被重新评估。
JECFA至今持续对食品添加剂进行重新评价;其工作不仅包括毒理学,也包括暴露评估、食品化学、纯度规格等。
FDA同样会根据新证据和消费暴露变化重新评估既有成分的安全性。
26. 所以“合法添加”到底是什么意思?
这也是一个经常被误解的问题。合法添加 ≠ 这个物质完全没有毒性。
更准确地说:在规定的食品类别、最大使用量、纯度要求和使用条件下,监管机构认为其预期暴露处于可接受的安全范围。
这和:“这种物质喝一吨也没关系”完全不是一回事。
27. 再回到你上一轮问的5种添加剂
现在就能用同一套框架理解:甜蜜素
不是问:“甜蜜素是不是有毒?”
而是:毒理学数据 → ADI/其他健康指导 → 实际饮食暴露 → 食品类别允许量。
乙基麦芽酚
同样:毒性终点 → NOAEL/BMDL → 不确定性 → ADI/其他评价 → 实际暴露。
D-异抗坏血酸钠
重点关注:抗氧化剂本身的毒理学、实际食品暴露、代谢产物、使用水平。
TBHQ
重点是:油脂中的技术必要性、实际摄入量、毒理学安全边界、法规最大使用量。
三聚磷酸钠
这里尤其有意思。
不能只看:“三聚磷酸钠本身有没有毒?”
而应该看:
磷酸盐总暴露→ 食品添加剂来源
天然食品磷
其他加工食品→ 总膳食磷暴露。
尤其需要考虑:肾功能异常人群。
28. 最后给你一个最值得记住的完整模型
以后你看到任何食品添加剂,不要先问:“它有毒吗?”
而是按下面的顺序分析:
1. Hazard:危害是什么?
它能造成:肝毒性?肾毒性?神经毒性?遗传毒性?致癌?还是基本没有明确的不良效应?
2. Dose-response:多少剂量开始出现问题?
3. NOAEL/BMDL:关键毒理学起点是多少?
4. Uncertainty:加入多少不确定性?
5. ADI/TDI/其他健康指导值:长期允许暴露水平是多少?
6. Exposure:普通人实际吃进去多少?
7. High exposure:高摄入者、儿童等吃进去多少?
8. Cumulative exposure:不同食品来源加起来多少?
9. Technological necessity:实际需要加多少才能达到功能?
10. Regulatory limit:最终制定某种食品中的最大允许使用量。
29. 最关键的一句话
所以:“食品添加剂限量”不是从毒性实验直接跳到食品标签上的一个数字。
真正的逻辑是:毒理学确定“危害边界” → 风险评估确定“人体健康指导值” → 膳食调查确定“人实际上吃多少” → 再结合技术必要性和不同食品的消费模式 → 最终制定食品类别中的最大使用量。
而且真正专业的食品安全判断,还要进一步区分:Hazard(危害)和Risk(风险)。
例如:“TBHQ在高剂量动物实验中有毒”,说的是 hazard。
而:“普通消费者通过食品摄入TBHQ是否达到可能产生健康损害的暴露水平?”讨论的才是 risk。
这两个概念一旦分清,你以后看到“某某食品添加剂致癌”“某某添加剂有毒”的网络文章,基本就能马上判断它是在讨论危害性,还是实际上已经证明了现实暴露下的健康风险。
一百一十九、熬夜与睡眠不足对身体的影响
这个问题可以从三个层面理解:
1. 为什么熬夜以后心脏会“不舒服”
2. 睡眠到底在人体内做什么
3. 如果长期完全不睡,人为什么最终会死亡
先说明一点:如果你现在说的“心脏不舒服”是胸痛、胸闷、明显心悸、心跳不规则、呼吸困难、头晕/晕厥,尤其持续不缓解,就不能简单归因于熬夜,需要及时就医。下面讲的是睡眠不足导致心血管不适的生理机制。
1. 为什么长时间熬夜后,心脏会感觉不舒服?
最核心的机制可以概括成:睡眠不足 → 交感神经持续兴奋 → 儿茶酚胺升高 → 心率/血压调节异常 → 血管收缩和内皮功能下降 → 心脏负荷增加 → 心悸、胸闷、心跳异常等感觉
正常睡眠的时候,尤其是NREM睡眠,人体进入相对明显的“节能模式”,心率↓、血压↓、交感神经活动↓、副交感神经相对占优势,而正常睡眠期间,血压通常会较清醒状态下降约10%–20%,也就是所谓的夜间血压下降(nocturnal dipping),熬夜以后,这个恢复过程被打断。
2. 第一件事情:交感神经一直“踩着油门”
你可以把自主神经系统理解成:交感神经 = 油门、副交感神经 = 刹车
正常情况下:
白天:交感神经活动相对高→工作、运动、警觉。
晚上:交感神经↓副交感神经↑→心率下降→血压下降→身体进入恢复状态。
但是睡眠不足以后:交感神经活性↑、副交感神经调节↓
导致自主神经平衡发生偏移。系统综述和随机试验的汇总结果都支持睡眠剥夺会改变心脏自主神经调节,并出现交感优势、迷走神经调节减弱的趋势。
3. 儿茶酚胺也会发生变化
交感神经系统激活以后:去甲肾上腺素↑、同时肾上腺髓质释放:肾上腺素↑
这两个东西会让身体进入:fight or flight状态。
对心脏来说:β1受体激活→ 心率↑→ 心肌收缩力↑→ 心输出量↑
同时:血管α1受体激活→ 外周血管收缩→ 血压↑。
所以熬夜以后特别容易出现:心跳明显、心悸、心脏“砰砰跳”、胸口发紧、静息状态下感觉心脏存在感很强
4. 为什么有些人会感觉“心跳乱了”?
因为心脏并不是简单地“越快越好”。
它依靠非常精细的:自主神经调节 + 心脏传导系统 + 电解质环境维持稳定节律。
睡眠不足可能改变:心率变异性 HRV以及交感/副交感平衡。
近期一项纳入11项随机对照研究、549人的系统综述/Meta分析发现,睡眠剥夺后RMSSD下降、LF/HF升高等结果提示心脏自主神经调节向交感优势方向偏移,不过不同HRV指标并非全部一致改变。
所以:熬夜 → 不一定直接导致严重心律失常,但熬夜 → 增加自主神经不稳定性 → 某些人更容易感觉到心悸,或者诱发/加重已有的心律失常。
5. 第二个问题:为什么熬夜以后血压也可能升高?
正常睡眠:交感神经↓→ 外周血管阻力↓→ 心率↓→ 血压↓
但是睡眠不足:交感神经↑→ 血管收缩↑→ 心脏负荷↑→ 血压下降不足。
研究中已经观察到,睡眠剥夺后血压可能升高;例如某些实验中,24小时完全睡眠剥夺可以明显提高血压,而连续数晚睡眠限制也可以增加交感神经活动和去甲肾上腺素水平。
所以长期熬夜的人可能逐渐出现:睡眠不足→ 夜间血压不下降→ 24小时血压负荷增加→ 血管长期受到更大机械应力→ 高血压风险增加。
6. 第三个问题:血管本身也会受到影响
睡眠不足不仅仅影响神经。
它还会影响:血管内皮。
正常内皮可以释放:NO(一氧化氮)使血管舒张。
睡眠不足可能导致:氧化应激↑、炎症↑、内皮功能下降、NO生物利用度下降
于是:血管舒张能力↓、血管收缩倾向↑、心血管系统的负荷进一步增加。
已有研究综述把睡眠不足与内皮功能障碍、氧化应激、炎症和心血管疾病风险联系起来。
7. 第四个问题:炎症也会升高
这一点和我们之前讲的“炎症与肌肉、代谢”的内容可以连接起来。
睡眠不足:→ 交感神经↑→ HPA轴调节异常→ 炎症信号↑
例如:IL-6、IL-1β、CRP等炎症相关指标可能发生变化。
实验研究中,40小时完全睡眠剥夺可以增加多种促炎指标;连续数晚严重睡眠限制也可增加IL-6等炎症相关信号。
所以熬夜不是单纯:“大脑累了”,而是全身生理稳态发生改变。
8. 第五个问题:为什么熬夜的时候特别容易“心慌”?
这里还存在一个非常容易被忽略的因素:
咖啡因。
很多人熬夜以后会:熬夜→ 困→ 咖啡→ 浓茶→ 能量饮料→ 再熬夜。
于是:睡眠不足 + 咖啡因 + 压力 + 交感神经兴奋形成叠加效应。
咖啡因本身会阻断:腺苷受体,腺苷本来是促进睡眠压力的重要信号。
咖啡因阻断腺苷:→ 清醒感↑,但并没有真正消除睡眠需求。
因此你只是:感觉没那么困了,而不是身体不需要睡觉了。
9. 那么睡眠究竟有什么意义?
睡眠绝不是:“让身体休息一下”。
这是一个非常过时的理解。
现代生理学更倾向于把睡眠理解成:一种高度组织化、主动调节神经、内分泌、代谢、免疫和心血管系统的生理状态。
睡眠期间人体并不是“关机”,而是在进行:重新校准。
10. 睡眠最重要的任务之一:大脑信息处理
白天:感知信息→ 学习→ 形成短期记忆。
晚上:睡眠→ 对记忆进行巩固→ 信息重新组织→ 部分记忆从短期存储逐渐整合到长期网络。
尤其是:NREM慢波睡眠和REM睡眠都参与记忆和学习,但方式不同。
可以简单理解成:
NREM:整理、稳定、巩固
REM:整合、情绪加工、某些程序性/联想性记忆处理
实际过程比这个二分法复杂,但作为入门框架很好用。
11. 睡眠还有一个重要功能:清理大脑代谢废物
这里就涉及我们之前讲过的:glymphatic system,类淋巴系统。
睡眠期间:脑脊液和脑间质液交换发生变化→ 促进部分代谢产物清除。
研究综述支持睡眠与脑脊液循环、类淋巴系统交换存在密切联系,但在人类中的具体机制和程度仍然是研究中的问题。
所以可以把睡眠理解成:大脑的“夜间维护程序”。
但不要把它简单理解成:“睡觉就是把β淀粉样蛋白全部洗掉”。
实际情况远比这复杂。
12. 睡眠还在调节免疫系统
睡眠不足:→ 免疫调节异常→ 某些免疫细胞功能改变→ 炎症信号异常。
所以长期睡眠不足的人:感染风险、炎症状态和免疫调节都可能受到影响。
睡眠和免疫之间是双向关系:感染:→ 炎症因子↑→ 睡眠需求可能↑,而睡眠不足:→ 免疫功能下降。
所以:生病以后特别想睡觉,其实具有一定的生理基础。
13. 睡眠还是一个“内分泌窗口”
睡眠期间:生长激素(GH)出现明显脉冲分泌。
特别是:慢波睡眠与生长激素释放密切相关。
GH:→ IGF-1轴→ 蛋白质合成、组织修复、脂肪代谢等。
所以:训练刺激 + 营养 + 睡眠实际上是肌肉适应的三个重要组成部分。
14. 睡眠还影响皮质醇
正常情况下:皮质醇具有明显昼夜节律。
通常:清晨较高→白天逐渐下降→夜间较低。
睡眠不足和昼夜节律紊乱可以干扰HPA轴。
于是可能出现:皮质醇节律异常,而不是简单理解成:“熬夜以后皮质醇永远很高”。
15. 睡眠还影响胰岛素敏感性
短期睡眠不足:→ 胰岛素敏感性下降→ 葡萄糖代谢能力下降。
长期:睡眠不足、昼夜节律紊乱、高能量摄入、运动不足可能共同增加:胰岛素抵抗和2型糖尿病风险。
这也可以和我们之前讨论的:脂肪肝与胰岛素抵抗与 2型糖尿病连接起来。
睡眠并不是独立于代谢系统的。
16. 睡眠还会影响食欲
这一点和你之前问过的“压力为什么导致暴饮暴食”也能连接起来。
睡眠不足:瘦素 leptin↓胃饥饿素 ghrelin↑
同时:奖赏系统对高能量食物的反应增强。
于是:睡眠不足→ 更容易饿→ 更想吃高糖、高脂、高适口性食物→ 能量摄入增加。
所以有时候:熬夜不是直接让你“代谢坏掉”而是:睡眠不足→ 食欲调节异常→ 吃得更多→ 活动减少→ 长期能量平衡被打破。
17. 睡眠还有一个非常重要的功能:调节体温和能量消耗
进入睡眠:核心体温下降→代谢需求下降→心率下降→呼吸减慢。
但是大脑并没有停止工作。
实际上:大脑仍然保持非常活跃的神经活动,只是活动模式与清醒状态完全不同。
18. 现在来看“睡眠过程中人体到底发生什么”
我们可以按照一个晚上来理解。
睡眠不是一个均匀状态,而是:NREM + REM不断循环。
一个睡眠周期大约:90分钟左右,但实际会因人和年龄而变化,一晚上通常经历多个周期。
19. NREM第一阶段:N1
这是:清醒 → 睡眠的过渡。
特点:肌肉活动下降、心率开始下降、呼吸开始变慢、意识开始脱离外界。
如果这个时候被叫醒:通常会说:“我刚才没睡着。”其实已经进入睡眠。
20. N2:真正进入稳定睡眠
N2占成年人睡眠的重要比例。
脑电图出现:睡眠纺锤波以及K-complex
这一阶段:心率↓、体温↓、肌肉张力↓、外界刺激反应↓大脑开始进入更深的睡眠状态。
21. N3:慢波睡眠
也叫:深睡眠Slow-wave sleep这是非常重要的一阶段。
特点:脑电活动慢、δ波增加、心率降低、血压降低、呼吸减慢。
同时:生长激素分泌明显增加。
因此:N3对身体恢复、组织修复和代谢调节尤其重要。
22. REM:快速眼动睡眠
REM非常特殊。
它有一个看起来矛盾的特点:大脑很活跃,但骨骼肌大部分处于肌张力抑制状态。
所以:大脑像清醒一样活跃。
身体:却不能正常执行大多数随意运动。
同时:心率、呼吸、自主神经活动、都变得更加不稳定。
2026年的心血管机制综述也强调,NREM更偏向副交感优势,而REM阶段的自主神经活动更加波动。
23. 所以睡眠不是“心脏一直休息”
这是非常重要的。
睡眠期间:
NREM:心率↓、血压↓、交感神经↓、副交感神经↑→心血管系统进入相对稳定的低负荷状态。
但是REM:自主神经波动增加→心率和血压可能出现明显变化。
所以:睡眠不是一个完全平稳的状态,而是多个生理状态周期性切换。
24. 那么“不睡觉多久会死”?
这里必须非常谨慎。
目前没有一个可靠的人体数据可以告诉你:连续X小时不睡就一定死亡。
因为不能为了实验去让健康人持续到死亡。
所以网上常见的:“11天不睡就会死”是不严谨的。
25. 最著名的实验是什么?
1960年代有一名高中生:Randy Gardner进行了著名的睡眠剥夺实验。
他保持清醒约:264小时,也就是11天。
期间出现:注意力下降、认知障碍、情绪改变、知觉异常等。
但他最终没有因为这次实验直接死亡。
所以:“11天是人体最大生存时间”这个说法是错误的。
它只是一个非常特殊的历史案例。
26. 那为什么完全不睡最终可能致命?
因为睡眠不是单一器官的功能。
完全睡眠剥夺以后:
大脑→ 认知崩溃
自主神经系统→ 调节失控
内分泌→ 节律紊乱
免疫系统→ 功能异常
代谢系统→ 葡萄糖调节异常
心血管系统→ 血压、心率、自主神经异常
体温调节→ 可能异常
最终:多系统稳态崩溃。
27. 动物实验给出了更直接的证据
在动物实验中,长期强制睡眠剥夺最终可以导致:体重下降、体温调节异常、免疫功能异常、代谢异常,最终死亡。
但不能直接把动物实验的“X天死亡”换算成人类。
因为:物种不同、睡眠结构不同、实验方式不同、应激程度不同。
28. 一个特别特殊的疾病:致死性家族性失眠
这个例子非常有意思,叫:Fatal Familial Insomnia,FFI中文:致死性家族性失眠症。
它不是普通的:“长期失眠”,而是一种极罕见的:朊病毒相关神经退行性疾病。
主要累及:丘脑,尤其影响睡眠-觉醒调控以及自主神经和内分泌系统。
患者会逐渐出现:严重失眠→自主神经功能紊乱→心动过速→高血压→出汗→体温和代谢异常→认知和运动功能恶化→最终死亡。
平均病程大约:18个月,而不是“几天不睡就死”。
这恰好说明:真正致命的并不是简单意义上的“少睡几小时”,而是睡眠调控系统彻底失去功能以后造成的全身稳态崩溃。
29. 所以“睡眠不足”和“完全不睡”是两个完全不同的问题
睡眠不足:每天睡5小时→还能维持工作→但长期增加代谢、心血管、认知和情绪风险。
完全睡眠剥夺:24小时→明显认知下降、注意力和反应时间下降。
继续:36-48小时以上→认知功能明显恶化→微睡眠→知觉异常→情绪失控→自主神经和代谢紊乱越来越明显。
再继续:→人体会越来越难以维持正常清醒状态。
所以:“不睡觉”最危险的地方其实很早就开始了,不需要等到“快死了”。
30. 对普通人而言,真正值得关注的是“慢性睡眠不足”
因为现实生活中最常见的不是:连续7天完全不睡,而是:每天少睡1~2小时。
例如:正常需要8小时,但每天只睡6小时。
一天:少2小时。
一周:少14小时。
一个月:少60小时左右。
这就是所谓的:sleep debt,睡眠债。
长期累积以后:自主神经→代谢→免疫→情绪→认知→心血管都会受到影响。
长期短睡与高血压、心血管疾病和代谢问题之间存在大量流行病学和实验研究证据。
31. 最后把整个机制串起来
你可以把“熬夜以后心脏不舒服”理解成下面这条链:睡眠不足→ 腺苷睡眠压力累积→ 下丘脑/觉醒系统持续维持清醒→ 交感神经↑→ 去甲肾上腺素、肾上腺素调节改变→ 心率和心肌收缩力调节改变→ 血管收缩倾向↑→ 夜间血压下降不足→ 内皮功能下降→ 氧化应激↑→ 炎症信号↑→ 胰岛素敏感性下降→ 食欲和能量摄入调节异常→ HPA轴和皮质醇节律改变→ 长期心血管风险增加。
所以睡眠实际上是:神经系统的维护时间、心血管系统的降负荷时间、内分泌节律的校准时间、免疫系统的调节时间、代谢系统的恢复时间、记忆和认知加工时间。
因此,从运动营养的角度甚至可以把它理解成:训练提供刺激,营养提供原料,睡眠提供适应和恢复的生理环境,三者缺一不可。
如果一个人训练非常好、蛋白质吃得足够,但长期每天只睡5小时,那么肌肉恢复、食欲控制、胰岛素敏感性、自主神经状态和训练表现都可能受到牵连。睡眠并不是训练之外的“附加项目”,而是恢复过程本身的一部分。
一百二十、酒精代谢、肝药酶
酒精热量 → 酒精代谢 → NADH堆积 → “空转” → MEOS/CYP2E1 → 肝药酶 → 短期与长期饮酒 → 药物代谢 → Ⅰ相/Ⅱ相代谢 → 前体药。
1. 先说“1 g酒精 = 7 kcal”,人体能不能全部吸收?
基本可以认为:膳食乙醇的能量利用率很高。
乙醇:1 g ≈ 7 kcal(约29 kJ)它不像膳食纤维那样大量逃逸,也不像某些糖醇那样存在明显的不完全吸收。
饮酒以后:胃 + 小肠吸收乙醇→ 进入门静脉→ 肝脏优先处理→ 乙醇被氧化。
所以如果喝了:50 g纯酒精
理论酒精能量约:50 × 7 = 350 kcal。
但这里有一个非常重要的区别:“吸收了酒精” ≠ “这些热量全部被转化成脂肪”。
这两个概念完全不同。
2. 喝酒为什么可能长胖?
酒精确实可以促进体重增加,但机制不是简单的:7 kcal → 全部变成脂肪。
真正重要的是:酒精代谢会改变身体当时的燃料选择。
假设你同时吃:脂肪 + 碳水 + 酒精,身体不能同时最大化氧化所有燃料。
酒精进入以后,人体会优先处理它,因为:乙醇对人体而言不是一个必须储存的营养物质。
于是:酒精氧化↑→ 脂肪氧化↓→ 膳食脂肪更容易被储存。
所以酒精造成肥胖的一个重要机制是:“燃料优先级发生改变”,而不是“酒精7 kcal全部直接变成脂肪”。
3. 这就引出你说的“空转效应”
酒精代谢的核心反应是:乙醇→ 乙醛→ 乙酸
主要分别由:ADH和ALDH催化。
第一步:乙醇 + NAD⁺ → 乙醛 + NADH
第二步:乙醛 + NAD⁺ → 乙酸 + NADH
所以每代谢一分子乙醇:NAD⁺ → NADH,而且连续产生两次NADH。
结果:NADH/NAD⁺比例明显升高,这才是酒精代谢最重要的代谢后果之一。
4. 为什么叫“空转”?
这里的“空转”不是说酒精没有被代谢。
恰恰相反:酒精被非常积极地氧化了。
问题是:它产生的大量还原当量 NADH,改变了肝脏原本的代谢方向。
例如:NADH↑会推动:丙酮酸 → 乳酸
因此:乳酸↑
同时:草酰乙酸 → 苹果酸,导致草酰乙酸可利用性下降。
于是:糖异生↓,这就是为什么大量饮酒、尤其空腹饮酒,可能增加:低血糖风险。
5. NADH过多还会发生什么?
NADH/NAD⁺比例升高:→ 丙酮酸更倾向变成乳酸→ 脂肪酸氧化受到抑制→ 甘油三酯合成倾向增加→ 肝细胞内TG堆积。
于是:长期大量饮酒 → 酒精性脂肪肝
其中一个核心机制就是:乙醇氧化 → NADH大量生成 → 肝脏氧化还原状态改变 → 脂肪酸氧化下降 + TG形成/堆积增加。
所以酒精导致脂肪肝,并不是简单的:“酒里面有脂肪”,酒精本身不含脂肪。
6. 那酒精产生的7 kcal是不是“白来的”?
不是。
乙醇被氧化以后:乙醇 → 乙醛 → 乙酸 → 乙酰辅酶A
最终碳骨架可以进入:TCA循环
产生:NADH + FADH₂,再通过:电子传递链产生ATP。
所以酒精确实是:一种可以被人体氧化并产生能量的燃料。
但它不像蛋白质那样有结构功能,也不像必需脂肪酸那样具有必需营养作用。
所以营养学上通常把它看作:非必需能量来源。
7. 为什么说酒精“优先氧化”?
因为人体没有专门的:乙醇储存库。
脂肪可以:TG → 脂肪组织储存。
糖可以:糖原 → 肝脏/肌肉储存。
但乙醇:不能像糖原一样储存。
所以:喝进去 → 必须尽快处理。
于是:酒精氧化↑、脂肪氧化↓、脂肪储存↑。
这也是为什么:“酒精本身没有脂肪”却仍然可能促进脂肪增加。
8. 接下来进入MEOS
MEOS:Microsomal Ethanol Oxidizing System中文:微粒体乙醇氧化系统。
它不是一条单独的酶,而是一套氧化系统。
其中最重要的成员之一:CYP2E1属于:细胞色素P450(CYP450)家族。
MEOS和肝药酶有什么关系?
答案是:MEOS本身就是肝脏P450氧化系统的一部分,而CYP2E1同时也是重要的肝药酶。
9. 肝药酶到底是什么?
“肝药酶”不是某一个酶。
它主要是对:肝脏药物代谢酶系统的俗称。
尤其包括:CYP450家族
例如:CYP3A4、CYP2D6、CYP2C9、CYP2C19、CYP1A2、CYP2E1等等。
它们主要参与:药物Ⅰ相代谢。
10. 什么叫Ⅰ相代谢?
Ⅰ相反应主要包括:氧化、还原、水解
其中CYP450最典型的是:氧化反应。
例如:药物:R-H经过CYP450:→ R-OH也就是给分子:增加或暴露一个官能团。
目的是:改变药物结构和极性。
但这里一定注意:Ⅰ相代谢不是“解毒反应”的同义词。
11. 为什么Ⅰ相代谢加快,不一定意味着解毒加快?
因为Ⅰ相反应实际上可能产生三种结果:
药物 → 无活性代谢物
这是你直觉中的:解毒。
但也可能:药物 → 活性代谢物或者药物 → 毒性代谢物
所以:Ⅰ相代谢 ≠ 自动解毒。
它更准确的含义是:对外源性化合物进行化学修饰。
至于修饰以后:更安全?更危险?更有药效?要看具体药物。
12. 一个非常重要的概念:Ⅰ相可能是“激活”
例如:前体药(prodrug)本身药效弱或者没有明显药效。
经过Ⅰ相:前体药 → 活性代谢物
于是:药效出现。
所以:Ⅰ相代谢加快
对于某些药物:→ 药效可能增强/提前出现。
对于另一些:→ 药效可能减弱。
对于另一些:→ 毒性代谢物增加。
因此不能简单说:“肝药酶越强,药物起效越快。”
13. 那长期喝酒为什么会诱导CYP2E1?
这是酒精和肝药酶最重要的关系之一。
短期:大量饮酒
主要是:乙醇→ ADH→ ALDH为主。
但长期反复饮酒:→ CYP2E1表达和活性增加→ MEOS能力增加。
这叫:enzyme induction,酶诱导。
简单理解:肝脏发现这个“外来化学物质”长期出现,于是增加相关代谢机器。
14. 但是短期饮酒和长期饮酒不一样
这是非常重要的。
短期大量饮酒乙醇本身会:竞争某些CYP酶的代谢能力。
因此对于某些药物:酒精在场 → CYP2E1等酶优先/竞争处理乙醇 → 药物代谢可能减慢。
于是:药物血药浓度↑→ 药效延长→ 不良反应可能增加。
15. 长期大量饮酒
长期:CYP2E1诱导↑
所以当酒精不在场时:某些通过相关酶代谢的药物:代谢速度↑→ 血药浓度可能下降更快。
这就是一个非常经典的:短期抑制 + 长期诱导现象。
16. 用一个工厂来理解
假设:CYP2E1 = 工厂、药物 = 原材料
短期喝酒:工厂突然来了大量:乙醇订单→ 工厂忙着处理乙醇→ 其他原材料处理速度可能下降。
这就是:急性竞争/抑制。
长期喝酒:老板发现:“每天都有大量乙醇。”
于是:扩建工厂→ CYP2E1数量增加。
以后即使没有酒精:工厂产能仍然比以前高。
这就是:酶诱导。
17. 但“工厂扩大”为什么可能反而增加毒性?
这就是你问的:“药物代谢加快,但解毒性为什么下降?”
答案是:药物代谢不是单向的“毒 → 无毒”。
可以把药物代谢想成:原药→ Ⅰ相→ 中间产物→ Ⅱ相→ 水溶性产物→ 排出。
关键在于:Ⅰ相产生的中间产物可能比原药更危险。
18. 最经典的逻辑
假设:
原药:A
Ⅰ相:A → B
Ⅱ相:B → C
其中:
A:毒性较低
B:毒性很高
C:无毒、易排出。
那么正常情况:A → B → C
问题是:
如果Ⅰ相突然特别快:A → B速度↑,但Ⅱ相没有同步提高。
那么:B可能暂时积累。
于是:代谢加快反而可能增加毒性。
19. 这就是为什么不能把“代谢”和“解毒”画等号
更加准确地说:Ⅰ相 = 改造、Ⅱ相 = 共轭/结合,提高水溶性并促进排出、排泄 = 真正离开人体
因此:Ⅰ相代谢快,不等于:整个药物清除一定快。
真正决定整体清除的,是:Ⅰ相 + Ⅱ相 + 转运 + 肾/胆汁排泄整个系统。
20. 那酒精为什么会让这个问题更加复杂?
因为长期饮酒诱导:CYP2E1,而CYP2E1不仅代谢乙醇。
它还参与某些:药物和外源性化学物质的代谢。
因此:长期饮酒 → CYP2E1↑
可能导致某些底物:Ⅰ相代谢↑,同时可能:活性氧ROS↑→ 氧化应激↑→ 肝细胞损伤。
所以:酶更多 ≠ 肝脏功能更好。
这是非常重要的区别。
21. CYP2E1为什么会增加氧化应激?
P450系统工作的时候需要:O₂ + NADPH进行电子转移。
但这个电子传递并不是100%完美。
可能出现:电子泄漏→ 产生:ROS
例如:超氧阴离子、过氧化氢等。
长期酒精暴露:CYP2E1↑→ ROS生成↑→ 脂质过氧化↑→ 蛋白质/膜/DNA损伤↑→ 肝细胞损伤。
这就是酒精性肝损伤的重要机制之一。
22. 回到“药效是不是发挥得更快?”
不能简单这么说。如果一个药:本身就是活性药物
那么:Ⅰ相代谢通常意味着:药物被改变。
很多时候:→ 药效下降→ 清除增加。
但如果:它是前体药
那么:Ⅰ相可能:前体药 → 活性代谢物,于是:Ⅰ相增强→ 活性代谢物生成增加→ 药效可能增强或起效更快。
所以:肝药酶诱导对不同药物的影响方向可能完全相反。
23. 为什么需要“前体药”?
这是药理学中非常漂亮的设计。
所谓:Prodrug,前体药
就是:给进去的药物本身不是最终发挥主要药效的形式,进入人体后经过代谢转化为活性药物。
为什么不直接给活性药?
因为:活性药物本身可能存在药代动力学问题。
例如:口服吸收不好→胃肠道稳定性差→首过效应太强→水溶性/脂溶性不合适→难以穿过生物膜→口服生物利用度低。
所以药物设计者可以:给活性药“穿一件外套”。
进入人体以后:把外套脱掉。
于是:前体药 → 活性药。
24. 可待因就是非常经典的例子
可待因:Codeine,进入人体后:
一部分通过:CYP2D6转化为:吗啡。
吗啡才是重要的活性代谢物之一。
因此:可待因 → CYP2D6 → 吗啡可以作为理解前体药概念的经典案例。
但是要注意:可待因并不是“纯粹只靠转化成吗啡才能产生任何药效”的简单前体药。
它本身以及其他代谢物也具有药理作用。
而且CYP2D6存在明显的遗传多态性:
弱代谢者→ 吗啡生成少→ 镇痛效果可能不足。
超快代谢者→ 吗啡生成可能明显增加→ 不良反应和呼吸抑制风险增加。
因此可待因恰好说明:前体药设计虽然有优势,但也可能引入个体差异。
25. 为什么不直接使用吗啡?
这个问题不能简单回答:“因为吗啡太危险。”
更准确的是:药物设计和临床应用场景不同。
吗啡:直接具有很强的μ阿片受体激动作用。
优点:作用明确、起效可靠。
缺点:呼吸抑制、镇静、恶心、便秘、耐受和依赖等问题明显。
而可待因:口服给药方便、作用相对较弱、需要经过代谢产生部分吗啡作用。
历史上这使其适用于某些较轻的镇痛/镇咳场景。
但是现代医学已经非常重视:CYP2D6遗传差异以及儿童和特定人群的呼吸抑制风险。
因此不能把:“可待因是吗啡的安全版”作为正确理解。
26. 最后回答:胶囊是不是前体药?
不是。
这是一个非常重要的概念区分。
胶囊是一种剂型(dosage form)而前体药是一种药物化学设计(prodrug)。
例如:药物A装进胶囊:胶囊 → 胃肠道溶解 → 药物A释放 → 药物A发挥作用,药物A本身没有发生化学转化。
所以:胶囊 ≠ 前体药。
27. 但是胶囊里面可以装前体药
例如:胶囊只是:运输工具/包装形式,里面可以放:普通活性药也可以放前体药,也可以放:缓释制剂,也可以放:肠溶颗粒。
所以:“胶囊”回答的是“药物怎么给进去”
而:“前体药”回答的是“这个化学分子进入人体后是否需要代谢转化成活性形式”。
这是两个完全不同的分类维度。
28. 把整个问题最后串成一条线
可以把酒精、MEOS、肝药酶和前体药统一理解成:饮酒→ 乙醇→ ADH/ALDH→ 乙醛→ 乙酸→ 大量NADH→ NADH/NAD⁺↑→ 脂肪酸氧化↓→ TG合成/堆积倾向↑→ 脂肪肝。
与此同时:长期饮酒→ CYP2E1诱导→ MEOS能力↑→ 某些药物Ⅰ相代谢↑→ 某些药物清除↑
但同时:→ ROS↑→ 氧化应激↑→ 肝损伤风险↑。
而药物本身:原药→ Ⅰ相→ 代谢物→ Ⅱ相→ 共轭物→ 肾/胆汁排出。
其中:Ⅰ相不是“解毒器”,而是:化学改造器。
它可能:失活也可能激活也可能产生毒性代谢物。
而:前体药就是利用这个机制:
无活性/低活性前体→ Ⅰ相或其他代谢过程→ 活性药物→ 药效。
最后:胶囊只是药物剂型,并不意味着前体药。
肝药酶诱导/抑制 → 血药浓度 → 半衰期 → AUC → Cmax → 药效/毒性
总框架:
肝药酶诱导 → 通常使“作为该酶底物的原药”代谢更快 → 清除率↑ → 半衰期↓ → AUC↓ → 平均血药浓度↓ → 药效可能减弱。
肝药酶抑制 → 通常相反 → 清除率↓ → 半衰期↑ → AUC↑ → 平均血药浓度↑ → 药效和毒性都可能增强。
但是,这个结论只适用于“原药本身有活性,而且该药主要通过被抑制/诱导的酶清除”的情况。
如果药物是前体药,方向可能完全反过来。
下面一步一步拆开。
1. 先理解药物进入人体后的“命运”
假设你口服一个药:吃药→ 胃肠道释放→ 吸收→ 血液→ 靶器官→ 发挥药效
与此同时:肝脏代谢→ 药物结构发生改变→ 肾脏/胆汁排泄
最终:血药浓度下降,因此药效通常也会随着血药浓度下降而减弱。
可以把它理解成:
血药浓度 = 水箱里的水
肝脏代谢 + 肾脏排泄 = 排水管
排水管越粗:→ 水下降越快。
排水管越细:→ 水下降越慢。
2. 什么是“清除率”?
药代动力学里面有一个非常重要的概念:Clearance,CL,清除率。
它描述:单位时间内,机体能够从血液中“清除掉相当于多少体积血浆中的药物”。
例如:CL = 10 L/h并不是说:“每小时真的有10 L血液被排出体外。”而是一个数学上的“等效清除能力”。
肝脏和肾脏都可以贡献清除率:CLtotal = CLhepatic + CLrenal + 其他
3. 肝药酶诱导,本质上改变的是“清除能力”
假设某药主要依靠:CYP3A4代谢。
正常:药物 → CYP3A4 → 代谢物
如果出现:CYP3A4诱导→ 酶数量/活性增加→ 药物代谢能力↑→ 肝清除率↑→ 药物从血液消失得更快。
所以:诱导 → CL↑
4. 抑制则相反
如果:CYP3A4被抑制
那么:药物→ CYP3A4这条通路变慢。
于是:肝清除率↓→ 药物在体内停留时间延长→ 血药浓度升高。
所以:抑制 → CL↓
5. 这直接影响半衰期
半衰期:t½就是:血药浓度下降到原来50%所需要的时间。
例如:100 mg/L→ 50 mg/L→ 一个半衰期。
再:50→ 25→ 第二个半衰期。
再:25→ 12.5→ 第三个半衰期。在最简单的一级消除模型下:半衰期与清除率成反比。
因此:清除率↑ → 半衰期↓,清除率↓ → 半衰期↑
6. 用一个数字例子理解
假设某药:半衰期 = 8小时
如果肝药酶被诱导,使清除能力明显增加,假设最终:半衰期 → 4小时,那么药物下降速度明显加快。
反过来:如果CYP被强烈抑制:半衰期 → 12小时,那么药物会在体内停留更久。
注意:这只是帮助理解的假设数字。
真实药物不会简单按照:“酶增加一倍 → 半衰期正好减少一半”来变化,因为药代动力学还受到:分布容积、肝血流、蛋白结合、代谢通路饱和等因素影响。
7. AUC又是什么?
这是药代动力学中非常重要的指标。AUC = Area Under the Curve中文:血药浓度-时间曲线下面积。
可以理解成:这次用药以后,人体在整个观察时间里“总共暴露了多少药物”。
不是某一个瞬间的浓度。
例如:血药浓度:10、8、6、4、2、0
把:浓度对时间画图以后:曲线下面的面积就是:AUC。
8. 为什么AUC很重要?
因为药效和毒性很多时候不仅取决于:瞬时浓度,还与整体暴露量有关。
所以:Cmax和AUC实际上回答两个不同问题。
9. Cmax是什么?
Cmax = Maximum plasma concentration即:最大血药浓度。
例如:吃药以后:
0h:0、1h:5、2h:10、3h:8、4h:5
那么:Cmax = 10,出现10的时间:Tmax = 2小时。
所以:Cmax = 最高浓度、Tmax = 达到最高浓度所需要的时间
10. Cmax和AUC的区别
可以这样理解:Cmax:水位最高有多高。AUC:整个时间里总共有多少“水”。
例如:药物A:Cmax = 100、AUC = 500,药物B:Cmax = 50、AUC = 500
那么两种药:总暴露量类似,但药物A的峰值更高。所以药物A可能更容易产生:峰浓度相关的不良反应。
11. 肝药酶诱导对AUC有什么影响?
对于:口服活性药物且:该药主要通过被诱导的肝药酶代谢
一般:酶诱导→ CL↑→ 药物清除↑→ AUC↓→ 平均血药浓度↓→ 药效可能下降。
一个非常重要的药代动力学关系是:AUC ≈ F × Dose / CL
其中:F:生物利用度,Dose:剂量,CL:清除率。
所以如果:CL↑其他条件不变:AUC↓
12. 抑制则相反
肝药酶抑制:→ CL↓→ AUC↑→ 平均暴露↑→ 药物效应可能增强→ 毒性风险可能增加。
所以临床上:酶抑制剂 + 窄治疗窗药物是特别需要注意的组合。
13. 什么叫“治疗窗”?
药物并不是:越多越好。
通常存在:最低有效浓度和最低毒性浓度之间的范围。
可以理解成:浓度太低 → 没效果,治疗窗 → 有效且相对安全,浓度太高 → 毒性增加
所以:酶诱导可能把药物从治疗窗 → 推到下面,导致治疗失败,而酶抑制可能把药物,从治疗窗 → 推到上面,导致毒性增加。
14. 现在加入Cmax
酶诱导以后:清除↑
通常会导致:AUC↓
但是:Cmax不一定简单地下降,因为Cmax受到很多因素影响:吸收速度、生物利用度、分布、清除速度以及给药途径共同影响。
所以不能看到:“CYP诱导”就机械地说:Cmax一定下降。
更准确的是:对于许多口服原药,酶诱导可降低总体暴露,并可能降低Cmax,但Cmax的具体变化取决于吸收、首过代谢和清除等多个因素。
15. 首过效应让事情变得更加有意思
口服药物:肠道吸收→ 门静脉→ 肝脏→ 体循环。
如果肝药酶很强:一部分药物在进入全身循环以前就被代谢了。
这就是:first-pass metabolism,首过代谢。
例如:口服100 mg。
假设只有50 mg成功进入体循环:那么F = 0.5
如果肝酶被诱导:首过代谢增强:可能只有30 mg进入体循环。
于是:生物利用度下降。
这时候:Cmax↓AUC↓都可能非常明显。
16. 所以肝药酶诱导实际上有两条路径
特别是口服药:
路径1:首过代谢↑→ F↓→ Cmax↓→ AUC↓以及:
路径2:进入血液以后代谢↑→ CL↑→ 半衰期↓→ AUC↓
所以酶诱导可能同时:降低进入血液的药物量,加速血液中药物的清除。
17. 抑制则可能完全相反
CYP被抑制:首过代谢↓→ F↑→ 更多药物进入血液
同时:系统清除↓→ 药物停留时间↑
于是:Cmax↑AUC↑半衰期↑、药物暴露增加。
这也是很多严重药物相互作用的基本机制。
18. 但是这里必须加入“前体药”
现在回到你上一轮的问题。
假设:前体药A经过CYP→活性药B
那么:CYP诱导:A → B速度↑→ 活性代谢物B增加→ 药效可能增强。
而CYP抑制:A → B速度↓→ 活性B减少→ 药效可能下降。
所以:同样是“CYP诱导”,对于原药和前体药可能得到完全相反的药效结果。
19. 这就是为什么“药物代谢加快 = 解毒更快”是错误的
假设:
情况A:普通活性药
原药A→ CYP→ 无活性B
那么:CYP↑→ A↓得更快→ 药效↓。
这是:代谢 = 失活。
情况B:前体药
原药A→ CYP→ 活性B
那么:CYP↑→ B↑→ 药效↑。
这是:代谢 = 激活。
情况C:毒性代谢物
原药A→ CYP→ 毒性B
那么:CYP↑→ B↑→ 毒性↑。
所以:Ⅰ相代谢实际上只是“化学加工”。
它不是天然的:解毒工厂。
20. 再加入Ⅱ相代谢
很多药物最终需要:Ⅰ相→ 氧化/还原/水解→Ⅱ相→ 葡萄糖醛酸化→ 硫酸化→ 谷胱甘肽结合→ 乙酰→ 甲基化等→更加亲水→肾/胆汁排泄。
所以真正的“解毒/清除”应该理解为:代谢 + 转运 + 排泄共同完成。
21. 一个非常经典的例子:对乙酰氨基酚
这个例子特别适合把你前面问的酒精和CYP2E1联系起来。
对乙酰氨基酚:
大部分:→ 葡萄糖醛酸化→ 硫酸化→ 排出。
少部分:→ CYP2E1等→ 形成:NAPQI这是一个具有明显反应性的代谢物。
正常情况下:NAPQI→ 谷胱甘肽 GSH→ 解毒→ 排出。
22. 如果CYP2E1活性增加呢?
那么:对乙酰氨基酚→ NAPQI生成↑。
如果:谷胱甘肽充足,那么:NAPQI→ GSH结合→ 处理掉。
但如果:NAPQI生成↑,同时:GSH不足
那么:NAPQI积累→ 肝细胞蛋白质损伤→ 氧化应激→ 肝细胞坏死。
所以:“药物代谢加快”
在这个例子里反而可能:增加毒性代谢物生成。
这正是为什么不能把:药物代谢 = 解毒画等号。
23. 酒精和对乙酰氨基酚为什么特别值得注意?
长期大量饮酒:→ CYP2E1诱导→ 某些底物的氧化代谢能力增加。
同时长期大量饮酒还可能:→ 营养状态差→ 谷胱甘肽储备下降→ 肝脏氧化应激增加→ 肝脏本身受损。
于是:毒性代谢物生成增加、解毒能力/储备下降,可能形成双重风险。
但这里不能简单说:“所有喝酒的人吃正常剂量对乙酰氨基酚都会肝坏死。”
实际风险取决于:剂量、饮酒模式、营养状态、肝功能、其他药物等多种因素。
24. 再回到你最开始的问题:诱导和抑制到底怎么记?
可以记成这张逻辑表:
| 情况 | CYP诱导 | CYP抑制 |
| CYP活性 | ↑上升 | ↓下降 |
| 原药代谢 | ↑上升 | ↓下降 |
| 清除率CL | 通常↑上升 | 通常↓下降 |
| 半衰期 | 通常↓下降 | 通常↑上升 |
| AUC | 通常↓下降 | 通常↑上升 |
| 平均血药浓度 | 通常↓下降 | 通常↑上升 |
| 原药药效 | 通常↓下降 | 通常↑上升 |
| 原药毒性 | 可能↓下降 | 可能↑上升 |
| 前体药活化 | 可能↑上升 | 可能↓下降 |
| 活性代谢物 | 可能↑上升 | 可能↓下降 |
| 毒性代谢物 | 可能↑上升 | 可能↓下降 |
但是最后四行尤其需要记住:“可能”而不是:“一定”。
因为不同药物的代谢途径不同。
25. 最容易考错、也最值得理解的是Cmax和AUC
你可以这样记:Cmax = 峰值
回答:“这次吃药以后,血液中的药物最高达到多少?”
Tmax = 达峰时间
回答:“什么时候达到最高?”
AUC = 总暴露
回答:“整个过程中,人体总共暴露于多少药?”
t½ = 消失速度的一个重要指标
回答:“血药浓度降低一半需要多久?”
CL = 清除能力
回答:“身体处理和清除这个药物的能力有多强?”
26. 最后建立一张完整的药代动力学地图
对于一个普通的、具有活性的口服药:口服→ 吸收→ 生物利用度F→ 进入体循环→ Cmax→ 分布→ 肝脏代谢 + 肾脏排泄→ CL→ 血药浓度下降→ 半衰期t½→ AUC反映整体暴露→ 药效/毒性。
而肝药酶:诱导→ CYP↑→ 首过代谢可能↑→ F↓→ Cmax可能↓→ 系统清除↑→ AUC↓→ t½↓→ 药物作用可能缩短/减弱。
反过来:抑制→ CYP↓→ 首过代谢可能↓→ F↑→ Cmax可能↑→ 清除↓→ AUC↑→ t½↑→ 药物作用可能增强/延长。
27. 最后再把酒精放进来
这就能把我们前面两个问题真正连起来:短期大量饮酒→ 乙醇作为CYP系统的底物/竞争物→ 某些药物代谢可能受到抑制→ 血药浓度可能↑→ 半衰期可能↑→ AUC可能↑→ 毒性风险可能↑。
而:长期大量饮酒→ CYP2E1等酶诱导→ 某些药物代谢能力↑→ AUC可能↓→ 半衰期可能↓→ 某些药物药效可能下降。
但:原药 → 毒性代谢物的药物:→ CYP诱导可能反而增加毒性。
而:前体药 → 活性药的药物:→ CYP诱导可能改变甚至增强活性代谢物形成。
所以真正专业的判断永远不是:“肝药酶高,所以药物代谢快,所以药效一定更强/更弱。”
而是要问四个问题:
1. 这个药是不是CYP的底物?
2. 是哪一种CYP?
3. 这个CYP是在被诱导还是被抑制?
4. 这个药的代谢产物是无活性、活性还是有毒?
把这四个问题回答清楚,基本就能判断药物相互作用的大方向。
一百二十一、食物反感
是的,但要把它分成几种不同机制。一个人讨厌葱、芹菜、香菜,并不一定意味着“天生基因决定”,但遗传因素确实可以显著影响一个人对某些食物的味觉、嗅觉和口感体验。后天经历、文化习惯、童年暴露、食物中毒经历等也非常重要。
尤其是香菜,是研究得比较清楚的一个例子。
1. 为什么有人觉得香菜“很香”,有人觉得“像肥皂”?
香菜最典型。
香菜的特殊气味主要来自一类:醛类化合物(aldehydes)其中包括一些具有明显气味的脂肪族醛,而人的嗅觉受体存在大量遗传差异。
其中比较著名的是:OR6A2它编码一种嗅觉受体,部分人的OR6A2变异,使其对香菜中的某些醛类化合物更加敏感。
于是同样吃一口香菜:
A:醛类 → 嗅觉受体刺激较弱 → “清香”
B:醛类 → 嗅觉受体刺激较强 → “肥皂味/洗洁精味”
所以这不是简单的:“有人味觉比较好,有人味觉比较差。”
而是:同一种化学物质进入鼻腔以后,不同人的嗅觉受体组合可能产生不同的感知。
不过,OR6A2并不能解释所有“香菜讨厌者”。人的食物偏好是多基因、多感官共同作用的结果。
2. 为什么说“嗅觉”比“味觉”更重要?
我们平时说:“这东西是什么味道?”实际上大量信息来自:嗅觉。
舌头主要识别:甜、咸、酸、苦、鲜以及一些基本味觉。
但你觉得:香菜、芹菜、葱、咖啡、酒、香草、肉类“是什么味道”,大量来自:挥发性分子 → 鼻腔嗅觉受体。
所以吃香菜的时候:香菜挥发性醛类→ 鼻腔→ 嗅觉受体→ 嗅球→ 大脑→ “香菜味”。
如果一个人的某些嗅觉受体对这些分子特别敏感,就可能产生非常强烈的厌恶感。
3. 芹菜为什么也有人特别讨厌?
芹菜的情况和香菜不完全一样。
芹菜的气味来自多种挥发性化合物,包括:萜类、酞类(phthalides)以及其他挥发性物质。
尤其是一些phthalides苯酚,是芹菜典型香气的重要来源。
不同人的嗅觉受体差异:→ 对这些挥发性化合物的感知强度不同。
因此:
有人:芹菜 = 清香、爽口
有人:芹菜 = 强烈的草腥味/药味。
同样是“芹菜”,两个人实际上可能接受到了不同强度的感官刺激。
4. 葱也是类似的原理
葱属植物:葱、洋葱、蒜、韭菜共同具有非常明显的含硫化合物。
切葱、洋葱以后:细胞被破坏→ 酶促反应→ 产生挥发性含硫化合物→ 刺激鼻腔和眼睛,这不仅是嗅觉。
某些硫化合物还会刺激:三叉神经系统(trigeminal system)
所以你感觉到的:辣、刺激、冲鼻并不完全属于传统意义上的“味觉”。
5. 所以“讨厌一种食物”实际上可能是五种感觉共同作用
吃东西时,大脑综合:味觉、嗅觉、三叉神经刺激、口感、视觉
最终形成:食物喜好。
例如:
一个人讨厌香菜可能是:嗅觉厌恶。
另一个人讨厌芹菜可能是:气味 + 纤维口感。
另一个人讨厌肥肉可能是:脂肪的口腔涂覆感 + 气味 + 视觉。
所以不能把所有“挑食”归因于味觉。
6. 基因到底占多大作用?
比较准确的说法是:食物偏好具有遗传成分,但通常不是单基因决定。
遗传可以影响:味觉受体、嗅觉受体、苦味敏感性、甜味敏感性、脂肪口感敏感性、食物气味感知,甚至食物奖赏系统。
但最终的食物偏好还受到:家庭饮食、文化、童年暴露、食物可获得性、个人经历、社会环境影响。
7. 一个特别经典的例子:苦味
人对苦味的敏感程度差异非常明显。
其中一个经典基因:TAS2R38它编码苦味受体。
这个基因有不同的常见变异。
因此有人吃某些苦味物质:“一点都不苦。”
而另一些人:“苦得受不了。”
这类人有时候被称为:supertaster,超级味觉者。
8. “超级味觉者”是什么?
超级味觉者不是说:味觉特别高级。
而是:对某些味觉刺激的感知强度明显高于普通人。
例如苦味:
普通人:苦
超级味觉者:非常苦
因此他们可能更讨厌:西兰花、羽衣甘蓝、苦瓜、咖啡、啤酒以及其他苦味明显的食物。
9. 为什么有些小孩特别讨厌蔬菜?
这也是一个很好的例子。
儿童时期:苦味敏感度通常较高。
而很多蔬菜含有:苦味化合物
于是:蔬菜→ 苦味受体→ 大脑→ “不好吃”。
随着年龄增长:味觉敏感性改变、反复接触、学习可以使很多人逐渐接受这些味道。
所以:小时候不吃芹菜,长大以后喜欢芹菜完全正常。
10. 后天经验甚至可以覆盖遗传倾向
假设一个孩子:第一次吃香菜:“肥皂味。”
父母又告诉他:“香菜很好吃。”
反复少量接触:香菜→ 大脑不断接收→ 逐渐建立熟悉感→ 厌恶降低。
这叫:mere exposure effect也就是:单纯暴露效应。
人对某种食物反复接触以后,往往更容易接受它。
当然,如果每次吃都产生强烈恶心,就不适合强迫进食。
11. 为什么有些人一闻到某种食物就恶心?
这就不完全是“挑食”。
可能是:条件性味觉厌恶(conditioned taste aversion)
例如:某人吃:海鲜→发生严重食物中毒→呕吐。
即使真正导致中毒的是:某种细菌毒素
大脑也可能把:海鲜的气味/味道与恶心联系起来。
以后:闻到海鲜→ 大脑→ 恶心,甚至多年以后仍然存在。
这是非常强的学习机制。
12. 为什么这种机制这么强?
因为从进化角度来说:食物中毒是高风险事件。
如果:吃了某种植物→ 中毒→以后看到这种植物→ 不吃。
那么这套机制具有明显的生存价值。
所以:味觉厌恶学习通常比普通的“喜欢/不喜欢”更加牢固。
13. 有哪些常见的“厌恶食物”?
不同国家差异非常大。
但在人群中比较常见的食物厌恶可以分为几类。
第一类:强烈气味型
香菜、芹菜、洋葱、大蒜、韭菜、鱼、某些奶酪、发酵食品
主要问题:挥发性化合物太强。
第二类:苦味型
苦瓜、西兰花、羽衣甘蓝、咖啡、啤酒、某些药食植物
主要涉及:苦味受体 + 个体敏感性。
第三类:口感型
有些人不是讨厌味道,而是讨厌:黏、滑、糊、软烂、弹、筋
例如:秋葵、山药、木耳、肥肉、动物内脏、牡蛎、纳豆
这些食物的厌恶很大程度来自:texture,质地。
14. 肥肉为什么特别容易产生两极分化?
肥肉很有意思。
它同时涉及:脂肪味、口腔触觉、温度、香气、脂肪氧化产生的挥发性物质。
尤其是:肥肉入口后产生的油脂涂覆感,有些人非常喜欢。
另一些人会觉得:腻、恶心、想吐。
这不一定是遗传,也可能是长期饮食习惯形成的。
15. 奶酪为什么也很两极?
特别是:蓝纹奶酪、发酵奶酪、熟成奶酪。
发酵和熟成过程中:蛋白质→ 氨基酸,脂肪→ 脂肪酸→进一步产生大量挥发性化合物。
这些化合物可能带来:奶香、坚果香、酸味
但也可能被某些人感知为:臭味、脚臭味、腐败味。
所以:“香”与“臭”有时候只是大脑对同一组化学分子的不同感知。
16. 鱼腥味也很典型
鱼类产生的“腥味”涉及多种化合物。
比较典型的是:三甲胺(TMA)
鱼类中的氧化三甲胺:TMAO
在一定条件下可以产生:TMA带来典型的鱼腥气味。
但是不同人的:嗅觉阈值不同。
所以:一个人:“这鱼很新鲜。”,另一个人:“这鱼好腥。”
可能并不是谁在撒谎,他们真的闻到了不同强度的刺激。
17. 怀孕期间的食物厌恶尤其明显
妊娠早期很多女性会突然:讨厌肉、讨厌咖啡、讨厌油腻食物、讨厌某些气味。
这与:雌激素、孕激素以及hCG等激素变化有关,同时嗅觉敏感性也可能改变。
从进化角度,有一种假说认为:早孕期对某些潜在危险食物的厌恶可能具有保护作用。
但具体机制并不能简单归结为“身体自动知道什么有毒”。
18. 所以食物厌恶可以画成这样
基因→ 味觉受体→ 嗅觉受体→ 感觉敏感度→食物化学成分→味觉 + 嗅觉 + 三叉神经 + 口感→大脑奖赏/厌恶系统→喜欢 / 中性 / 厌恶
与此同时:童年经历、文化、家庭饮食、反复暴露、食物中毒经历、社会环境都会不断修改这个系统。
19. 最重要的一点:不要把“挑食”全部归结为基因
例如:
一个人不吃香菜:可能有较强的遗传倾向。
一个人不吃芹菜:可能是气味敏感。
一个人不吃洋葱:可能是不喜欢刺激性口感。
一个人不吃海鲜:可能是童年食物中毒经历。
一个人不吃肥肉:可能是口腔触感厌恶。
所以看到一个人说:“我特别讨厌这个食物。”
真正值得问的是:他讨厌的是味道、气味、口感、视觉,还是过去的不良经历?
这才是食品感官科学和营养学里更准确的分析方法。
20. 最后给你一个很实用的判断框架
如果一个人说:“我天生不吃香菜。”
可以分析:
第一层:遗传→ 嗅觉受体变异→ 对香菜醛类敏感。
第二层:感觉→ 闻起来像肥皂。
第三层:大脑→ 将这种气味标记为厌恶。
第四层:经验→ 从小没有形成香菜的正向食物记忆。
第五层:文化→ 家庭饮食中香菜出现频率低。
最终:“我讨厌香菜。”是一个遗传 + 感觉 + 神经 + 学习 + 文化共同产生的结果。
因此,最准确的答案不是:“讨厌香菜是基因决定的。”而是:基因决定了部分人的“感官起点”,但最终的食物偏好是基因、感觉系统、学习经历和文化环境共同塑造的。
食物厌恶(food aversion)、食物偏好(preference)、食物恐惧/回避(food neophobia)、食物过敏(food allergy)、食物不耐受(intolerance)
这几个概念在营养咨询中非常容易被混在一起,但它们实际上处于完全不同的层面。最重要的是先建立一个总框架:“我不喜欢吃” ≠ “我不敢吃” ≠ “我吃了不舒服” ≠ “我吃了会发生免疫反应”。
可以把它们分成两大类:
心理/感官层面:食物偏好、食物厌恶、食物新奇恐惧
生理/医学层面:食物不耐受、食物过敏
1. 食物偏好 Food preference
这是最普通的一种。
意思就是:我喜欢吃某种食物,或者不太喜欢某种食物。
例如:“我喜欢牛肉,不喜欢芹菜。”“我喜欢甜食,不喜欢苦瓜。”这本身不是疾病,也不意味着身体对食物有什么异常。
决定因素很多:
遗传→ 味觉/嗅觉敏感性
童年经历→ 从小吃什么
文化→ 家庭和地区饮食习惯
反复暴露→ 吃得越多越熟悉
食物奖赏→ 大脑对甜、脂肪、鲜味的反应
最终形成:喜欢 / 中性 / 不喜欢。
2. 食物厌恶 Food aversion
食物厌恶比普通的“不喜欢”更强。
普通偏好:“我不喜欢吃芹菜。”
食物厌恶:“一闻到芹菜我就恶心。”
甚至:“看到芹菜就想吐。”
这里已经涉及:大脑的厌恶反应系统。
它可以表现为:恶心、呕吐倾向、反感、回避甚至看到食物就产生生理不适。
3. 食物厌恶可能来自什么?
非常典型的是:条件性味觉厌恶。
例如:某人吃海鲜→ 食物中毒→ 剧烈呕吐,以后看到海鲜→ 恶心。
这时候海鲜本身可能已经完全没有问题。
但大脑已经建立:海鲜 → 恶心的联系。
这种学习非常牢固。
4. 为什么食物中毒特别容易形成这种记忆?
因为从进化角度:食物中毒是高风险事件。
如果:某种食物→ 中毒,以后主动回避,那么就可能减少再次中毒的概率。
所以大脑会形成一种非常强的:负面食物记忆,甚至一次经历就可能形成。
5. 食物新奇恐惧 Food neophobia
这个概念非常重要。Neophobia = 对新事物的恐惧。
Food neophobia就是:对没有吃过、没有接触过的新食物产生抗拒或回避。
例如小孩看到:陌生蔬菜→ 不吃。陌生肉类→ 不吃。陌生水果→ 不碰。
这不一定意味着:“这个东西不好吃。”而是:“我不知道这个东西是什么,所以我不想吃。”
6. 食物新奇恐惧和挑食有什么区别?
儿童尤其容易出现。
例如:
情况A孩子吃过西兰花。尝过以后:“我不喜欢。”这是:食物偏好/厌恶。
情况B孩子从来没吃过西兰花。看到以后:“我不吃,这是什么?”这是:食物新奇恐惧。
二者机制不同。
7. 为什么小孩特别容易出现食物新奇恐惧?
从进化角度很好理解。
婴幼儿时期:环境探索能力↑
但:辨别有毒植物能力有限。
因此:对陌生食物:谨慎,具有生存优势。
随着:父母示范、社会学习、反复接触→新奇恐惧逐渐下降。
所以:让孩子反复少量接触一种食物
通常比:强迫孩子一次吃很多更容易形成接受度。
8. 接下来进入医学层面:食物不耐受Food intolerance。
它和过敏完全不同。
最典型的例子:乳糖不耐受。
9. 乳糖不耐受是怎么回事?
牛奶中:乳糖进入小肠。
正常情况下:乳糖→ 乳糖酶 lactase→ 葡萄糖 + 半乳糖→吸收。
如果乳糖酶不足:乳糖不能充分消化→进入结肠。
肠道细菌:发酵乳糖→产生:H₂、CO₂以及其他代谢产物。
同时乳糖本身具有渗透作用:→ 肠腔水分增加。
于是:腹胀、放屁、腹痛、腹泻就出现了。
10. 注意:乳糖不耐受不是“免疫反应”
这是最重要的区别。
乳糖不耐受:乳糖酶不足→ 消化问题→ 发酵/渗透→ 胃肠道症状。
没有:IgE抗体,也没有:肥大细胞脱颗粒
所以:乳糖不耐受 ≠ 牛奶过敏。
11. 牛奶过敏又是什么?
牛奶蛋白过敏:Cow’s milk protein allergy,CMPA
这里真正被免疫系统识别的是:牛奶蛋白。
例如:酪蛋白、乳清蛋白等。
人体免疫系统:→ 把正常食物蛋白错误识别为危险物→产生免疫反应。
12. IgE介导的食物过敏
这是最典型的过敏机制。
例如:牛奶蛋白→抗原呈递→B细胞产生:IgE→IgE结合:肥大细胞→再次接触牛奶蛋白→肥大细胞脱颗粒→释放:组胺、白三烯、前列腺素等。
于是出现:
皮肤:荨麻疹、瘙痒
呼吸系统:喘鸣、喉头水肿
消化系统:呕吐、腹痛
严重时:过敏性休克。
13. 为什么过敏会这么快?
IgE介导的食物过敏通常可以在:几分钟到数小时内出现症状。
因为:免疫系统已经提前准备好了。
第一次接触:
主要是:致敏。
再次接触:快速反应。
所以第一次:食物蛋白→ IgE产生→第二次:食物蛋白→ IgE→ 肥大细胞→ 组胺等释放→ 症状。
14. 但不是所有食物过敏都由IgE介导
这点比较专业,但营养师值得掌握。
食物免疫反应可以包括:IgE介导、非IgE介导、混合型
例如某些胃肠道过敏性疾病主要涉及:T细胞等细胞免疫机制。
因此:“过敏 = IgE”也不完全准确。
15. 那“食物不耐受”到底有哪些?
它是一个非常大的概念。
可以包括:
酶缺乏例如:乳糖不耐受
某些代谢异常例如:遗传性果糖不耐受
这与普通意义上的:果糖吸收不良又不是一回事。
药理性反应
例如某些人对:咖啡因特别敏感。
某些食物成分敏感
例如:酒精
某些食品添加剂
但这些情况的机制并不统一。
所以:“食物不耐受”更多是一个临床描述性的大类,而不是一个统一的疾病机制。
16. 一个非常容易混淆的东西:组胺不耐受
有些人会说:“我吃发酵食品就脸红、头痛,所以我是组胺不耐受。”这里需要谨慎。
所谓:Histamine intolerance目前的机制、诊断标准和临床意义仍存在争议。
某些人可能因为:组胺摄入、肠道DAO等降解能力、其他因素产生类似:头痛、潮红、胃肠道症状、等表现。
但不能看到:“吃了发酵食品不舒服”就直接诊断为组胺不耐受。
17. 再来看麸质
这是另一个特别容易被混淆的领域。
至少要区分:乳糜泻、小麦过敏、非乳糜泻麸质/小麦敏感三种情况。
18. 乳糜泻 Celiac disease
这是:自身免疫性疾病。
麸质相关蛋白:→ 触发异常免疫反应→小肠绒毛损伤→吸收面积下降→营养吸收障碍。
所以它:不是普通食物不耐受,而是:免疫介导的疾病。
19. 小麦过敏
这是:食物过敏。
免疫系统:→ 对小麦蛋白产生异常反应。
可能出现:荨麻疹、喘息、胃肠道症状
严重时:过敏性休克。
20. 非乳糜泻麸质/小麦敏感
有些人:吃小麦/含麸质食物出现:腹胀、腹痛、疲劳、脑雾等。
但:没有乳糜泻也没有明确的小麦IgE过敏。
这类情况:机制仍然存在争议。
有时候真正引起症状的可能并不一定是:gluten本身,而可能与:FODMAPs等其他小麦成分有关。
所以不能简单说:“吃面包不舒服 = 麸质不耐受。”
21. 再来看“食物过敏”和“不耐受”的核心区别
可以记这一张表:
| 特征 | 食物偏好/厌恶 | 食物新奇恐惧 | 食物不耐受 | 食物过敏 |
| 本质 | 感官/心理 | 对陌生食物的回避 | 非免疫性生理反应为主 | 免疫反应 |
| 是否疾病 | 通常不是 | 通常不是 | 有时属于临床问题 | 是 |
| 是否需要免疫系统 | 否 | 否 | 通常否 | 是 |
| 典型例子 | 不喜欢香菜 | 不敢吃陌生食物 | 乳糖不耐受 | 花生过敏 |
| 典型症状 | 厌恶 | 回避 | 腹胀、腹泻等 | 荨麻疹、喘息、呕吐等 |
| 是否可能危及生命 | 通常不会 | 通常不会 | 通常不会 | 可以 |
| 是否需要严格避免 | 通常不需要 | 不一定 | 根据耐受程度 | 对确诊过敏原通常需要严格避免 |
22. 最容易出现的错误判断
错误一:“喝牛奶拉肚子,所以牛奶过敏。”不一定。
更常见的可能是:乳糖不耐受。
错误二:“吃虾身上痒,所以虾不耐受。”
如果出现:荨麻疹 + 呼吸困难 + 喉头水肿
首先需要考虑:食物过敏。
错误三:“吃面包胀气,所以麸质过敏。”不一定。
可能涉及:乳糜泻、小麦过敏、FODMAP、其他胃肠道因素,需要区分。
错误四:“我不喜欢香菜,所以我对香菜过敏。”完全不是一个概念。
可能只是:嗅觉受体差异 + 感官厌恶。
23. 从营养师角度,遇到“我吃某食物不舒服”,第一步不要马上给他贴标签
应该先问:
第一:什么食物?
第二:吃了多少?
第三:多久以后出现症状?
第四:具体什么症状?
第五:每次都会发生吗?
第六:生的和熟的是否一样?
第七:有没有其他食物同时吃?
第八:以前有没有发生过类似情况?
这几个问题非常重要。
24. 因为“症状出现时间”非常有价值
例如:吃牛奶:几分钟内→ 荨麻疹 + 喘息,更值得怀疑:IgE介导的食物过敏。
而喝牛奶:几个小时以后→ 腹胀 + 放屁 + 腹泻,更符合:乳糖不耐受。
当然,这只是方向判断,不能仅凭时间做诊断。
25. 再回到你前面问的“为什么有人讨厌葱、芹菜、香菜”
现在就可以完整解释了。
香菜:遗传嗅觉受体差异,醛类化合物→有人:“香”,有人:“肥皂味”
芹菜:挥发性化合物,嗅觉敏感性,纤维口感→有人喜欢:“清脆”,有人觉得:“药味、草味”。
葱/蒜/洋葱:含硫挥发性化合物,三叉神经刺激→有人:“香辣”,有人:“冲鼻、刺激”。
26. 最后建立一个非常实用的“食物反应分类树”
以后别人跟你说:“我吃这个东西不舒服。”
你可以在脑子里先这样判断:
不喜欢吃→ 单纯感官厌恶→ 可能是遗传 + 经验 + 文化。
不敢吃陌生食物→ 食物新奇恐惧
吃了以后腹胀、放屁、腹泻→ 考虑不耐受/消化吸收问题。
吃完以后很快出现荨麻疹、瘙痒、喘息、喉头水肿→ 高度警惕食物过敏。
吃某种食物后反复出现严重症状→ 不应该继续自行“试试看”,而应该进行医学评估。
最值得你作为营养师掌握的一个原则是:“食物不舒服”只是一个症状描述,不是一个诊断。
真正专业的分析应该从:食物 → 剂量 → 时间 → 症状 → 生理机制 → 是否免疫介导一步一步往下判断。
这样就不会把挑食、食物厌恶、乳糖不耐受、食物过敏、乳糜泻和所谓“食物敏感”全部混成一件事情。
一百二十二、果糖与葡萄糖
这句话看起来矛盾,其实它比较的是两个完全不同的过程:吸收速度讲的是“肠道把果糖送进血液有多快”;代谢速度讲的是“果糖进入细胞以后,被处理得有多快”。
所以完全可以出现:果糖进入血液较慢,但进入肝细胞以后代谢非常快。
1. 先把“吸收”和“代谢”分开
吃下水果或者蔗糖以后:肠腔→ 肠上皮细胞→ 门静脉→ 肝脏→ 全身循环/其他组织,这里至少有两个不同的关卡。
第一关:肠道吸收
决定:食物中的果糖多快进入血液。
主要涉及:GLUT5
它主要负责:肠腔 → 小肠上皮细胞
然后:GLUT2负责将单糖从肠上皮细胞:→ 门静脉血液。
第二关:细胞代谢
果糖进入肝脏以后:Fructose→ Fructokinase(果糖激酶,KHK)→ Fructose-1-phosphate→ 后续代谢
最终进入:糖酵解 / 三羧酸循环 / 脂肪酸合成等通路。
所以:吸收慢 ≠ 代谢慢。
2. 为什么果糖吸收通常比葡萄糖慢?
这里首先要纠正一个容易过度简化的说法:不能绝对地说“果糖吸收一定比葡萄糖慢”。
实际吸收速度受:剂量、食物基质、肠腔渗透压、葡萄糖和果糖是否同时存在、胃排空等因素影响。
但是在很多情况下,单独摄入果糖的肠道吸收能力确实低于葡萄糖,而且高剂量果糖更容易出现吸收不完全。
原因之一就是:葡萄糖有更强的主动转运系统
小肠上皮细胞的刷状缘有:SGLT1,它利用:Na⁺梯度把:葡萄糖 + Na⁺一起从肠腔运输进细胞。
所以葡萄糖具有非常高效的吸收机制。
而果糖主要依赖:GLUT5进行易化扩散。
它不直接消耗ATP驱动运输。
因此:葡萄糖 → SGLT1通常具有更强、更高效的肠道吸收能力。
3. 这也是为什么“果糖吃多了容易吸收不完全”
假设一次吃大量果糖:肠腔果糖浓度很高→GLUT5运输能力达到一定程度→部分果糖没有及时进入肠上皮细胞→继续向结肠移动。
到了结肠:肠道菌群发酵果糖→产生:H₂、CO₂以及其他代谢产物。
同时未吸收的果糖具有:渗透作用→把水留在肠腔。
于是可能出现:腹胀、排气、腹痛、腹泻。
这就是为什么:果糖吸收能力存在个体差异,而且一次摄入大量游离果糖时,更容易出现胃肠道症状。
4. 那为什么果糖进入肝脏以后又“代谢得很快”?
这才是关键。
葡萄糖进入肝细胞以后:Glucose→ Glucose-6-phosphate然后进入糖酵解。
其中一个重要的控制步骤是:PFK-1即:磷酸果糖激酶-1。
它是糖酵解非常重要的调控点。
5. 葡萄糖的代谢有一个“闸门”
可以把糖酵解想象成一条高速公路:葡萄糖→Glucose-6-phosphate→Fructose-6-phosphate→PFK-1→Fructose-1,6-bisphosphate→丙酮酸→乙酰CoA→TCA循环 / 脂肪酸合成
其中:PFK-1就是一个重要的交通闸门。
人体会根据:ATP、AMP、柠檬酸等信号调节这个闸门。
当细胞已经有很多能量时:ATP↑→ PFK-1活性下降→ 糖酵解受到抑制。
所以葡萄糖的进一步分解存在明显的:代谢调控。
6. 果糖绕过了这个关键调控点
这就是理解果糖代谢的核心。
肝细胞中:果糖→KHK(果糖激酶)→Fructose-1-phosphate→Aldolase B→DHAP + glyceraldehyde→进入糖酵解后半段。
也就是说:果糖进入糖酵解的方式绕过了葡萄糖代谢中的PFK-1这个重要调控步骤。
所以果糖在肝脏中的代谢具有一种特点:进入速度快,而且前期调控相对弱。
这就是为什么你会看到:果糖肠道吸收相对容易受限,但一旦进入肝细胞,其磷酸化和后续代谢可以非常迅速。
7. 可以用“高速公路”来理解
假设:
葡萄糖:收费站→ SGLT1进入高速公路→遇到:PFK-1收费站/闸门→根据交通情况决定:放行多少车辆。
果糖:进入肠道:GLUT5→进入肝脏:KHK→直接进入糖酵解后半段。
也就是:前面进高速公路不一定快,但一旦进入高速公路,前期几乎绕过了一个重要的交通闸门。
这就是两句话能够同时成立的原因。
8. 但是这里还有一个非常重要的细节
“果糖代谢快”并不等于:“果糖全部快速变成ATP。”这是很多人容易误解的地方。
果糖进入肝脏以后,它的碳骨架可以进入不同方向:果糖→DHAP / glyceraldehyde
可以:糖酵解 → 丙酮酸 → 乙酰CoA → ATP,也可以:糖原合成,也可以:脂肪酸合成,也可以:甘油三酯合成
最终还可以:VLDL → 输出到血液。
所以:果糖代谢快描述的是果糖碳骨架进入肝脏代谢通路的速度/通量较高。
而不是:果糖全部被立即氧化成ATP。
9. 这就和我们之前学的脂肪代谢联系起来了
假设大量果糖进入肝脏:Fructose→KHK→F-1-P→DHAP + glyceraldehyde→糖酵解→丙酮酸→乙酰CoA
如果能量已经充足:乙酰CoA→ 脂肪酸合成
脂肪酸、甘油-3-磷酸→TG→包装成:VLDL→释放到血液。
所以:大量果糖摄入时,可以增加肝脏新生脂肪生成(DNL)的底物供应。
但是同样需要强调:正常混合饮食中的果糖并不是一吃就大量变成脂肪。
实际结果取决于:摄入量、总能量、肝糖原状态、胰岛素状态、其他碳水化合物摄入、脂肪氧化情况等。
10. 为什么葡萄糖和果糖的代谢结果会不太一样?
这是非常重要的营养生化知识。
葡萄糖可以被:肝脏、肌肉、脂肪组织、脑等大量组织利用。
而且葡萄糖受到:胰岛素、葡萄糖转运蛋白、PFK-1等多个层面的调控。
果糖小剂量也可以被其他组织利用,但膳食果糖的一个显著特点是:相当大一部分膳食果糖首先进入肝脏。
也就是所谓:hepatic first-pass metabolism肝脏“首过代谢”。
所以:果糖 → 肠道 → 门静脉 → 肝脏这条路线非常重要。
11. 现在可以解释一个非常容易混淆的问题
有人会说:“果糖升血糖比较低,所以果糖是更健康的糖。”这个结论不成立。
因为:血糖反应和代谢去向是两个不同问题。
果糖:不直接明显升高血糖并不意味着:没有代谢影响。
它可以:肝脏摄取→ 代谢→ 糖原→ 葡萄糖→ 乳酸→ 脂肪酸→ TG等。
所以不能只看:血糖升得高不高。
12. 还有一个非常漂亮的逻辑:为什么果糖容易“低血糖反应,但肝脏代谢活跃”?
因为:血糖主要反映体循环葡萄糖,而果糖的大量首过代谢发生在肝脏。
所以果糖进入人体:肠道吸收→ 门静脉→ 肝脏大量摄取→大量果糖并没有以果糖的形式在全身循环中停留很久。
因此:血糖升幅可以相对较小。
但与此同时:肝脏果糖代谢通量可以很高。
这两件事一点也不矛盾。
13. 最后给你一个完整的“果糖 vs 葡萄糖”地图
| 环节 | 葡萄糖 | 果糖 |
| 小肠主要转运 | SGLT1 | GLUT5 |
| 进入血液 | 较高效 | 大量游离果糖时更容易出现吸收不完全 |
| 首过肝代谢 | 有,但不是全部 | 很明显 |
| 肝脏关键酶 | Glucokinase等 | KHK |
| 糖酵解入口 | G6P → F6P | F1P → DHAP/Glyceraldehyde |
| PFK-1调控 | 经过 | 绕过 |
| 血糖影响 | 通常更明显 | 通常较小 |
| 肝脏代谢 | 有调控 | 前期通量较快 |
| 大量摄入后的潜在代谢方向 | 氧化/糖原/脂肪 | 氧化/糖原/脂肪 |
14. 最后用一句话彻底记住
葡萄糖:“进得比较容易,但进去以后有多个代谢闸门控制速度。”
果糖:“肠道吸收能力相对有限,但一旦进入肝细胞,可以通过KHK迅速进入下游通路,并绕过PFK-1这个重要调控点。”
所以:吸收速度 ≠ 细胞代谢速度。
这是理解果糖代谢最重要的概念,而且这也解释了为什么讨论果糖时,最好同时看三个层面:肠道吸收 → 肝脏首过代谢 → 下游代谢去向,单独看“升不升血糖”,会漏掉后面非常重要的代谢信息。
一百二十三、增肌实例
对于增肌,假设TDEE是2500大卡,然后我每天吃2800大卡,盈余的300大卡刚刚好够肌肉的增长,这样就会只增肌不增脂,是否存在这样的情况,难点在哪里?存在这种情况,但要先把一个关键概念纠正一下:
“TDEE + 300 kcal = 肌肉恰好需要的300 kcal,所以300 kcal全部变成肌肉”这个模型在人体内并不存在。
真正的增肌过程不是一个“每天固定300 kcal进入肌肉”的能量槽。你可以在热量盈余下高度偏向增肌、脂肪增加很少,甚至在某些情况下出现体脂下降,但很难做到长期、稳定的“100%增肌、0%增脂”。
1. 首先,TDEE不是一个固定不变的数字
假设你测得:TDEE = 2500 kcal,然后每天吃:2800 kcal
你很容易得出:2800 – 2500 = +300 kcal
但问题在于:2500 kcal并不是人体的固定“每日消耗额度”。
当你开始长期吃2800 kcal以后,人体会发生适应。
例如:摄入↑→ 体重↑→ 身体组织增加→ 基础代谢↑→ 食物热效应↑→ 日常活动可能改变→ 训练表现提高→ NEAT可能改变
最终:TDEE也可能从2500 → 2600 → 2700……
所以最初的:+300 kcal不一定长期保持。
2. 更重要的是,“肌肉需要多少热量”不是一个固定数字
这是你这个假设最核心的问题。
肌肉增长需要:氨基酸、能量、训练刺激、激素/细胞信号、恢复→肌蛋白合成 MPS↑→长期:净肌肉蛋白平衡 > 0→肌肉增加。
但并不是:“增加1 kg肌肉 = 固定需要X kcal,所以每天多吃X kcal就全部长肌肉。”人体不是这么工作的。
3. 为什么?
因为你吃进去的300 kcal不会被贴上标签:“这是给肌肉的。”
食物进入人体以后:
碳水→ 氧化→ 糖原→ 脂肪合成
脂肪→ 氧化→ 储存为TG
蛋白质→ 肌蛋白→ 氧化→ 尿素→ 其他代谢物
它们是在一个共同的:能量池里面竞争和分配。
4. 真正决定“长多少肌肉”的,不是热量本身
更重要的是:训练刺激 × 蛋白质供应 × 恢复 × 能量状态
例如:一个人每天:2500 kcal TDEE,吃2800 kcal
蛋白质:150 g,力量训练:高质量,睡眠:充足,那么:训练→ 机械张力→ mTOR等信号→ MPS↑
蛋白质→ 氨基酸供应,能量充足→ 降低能量不足对MPS的限制
最终:肌肉增长概率↑
5. 但为什么还是会有脂肪增加?
因为:身体没有“只把盈余热量用于肌肉”的开关。
当能量摄入长期超过需要:能量盈余→身体提高组织合成、储能等过程→一部分用于:肌肉/其他瘦组织,一部分用于:糖原,一部分用于:蛋白质周转,一部分最终:脂肪储存。
所以真正的问题变成:在一个给定的热量盈余下,有多少能量和营养能够被“有效地导向瘦体组织增长”?
这就是增肌期所谓的:nutrient partitioning,营养分配。
6. 不同人的“营养分配”差别非常大
这也是为什么:同样+300 kcal/day两个人结果可以完全不同。
A:训练新手→ 肌肉增长潜力大→ 胰岛素敏感性较好→ 蛋白质充足→ 训练刺激充分
可能:肌肉增加较多、脂肪增加较少。
B:已经训练10年的人→ 肌肉增长潜力低→ 肌蛋白合成的适应性已经很高→ 同样300 kcal
可能:肌肉增加很少、多余能量更多进入脂肪储存。
7. 这就是为什么“新手增肌”特别特殊
假设一个完全没有力量训练经验的人:训练刺激突然出现→机械张力巨大变化→MPS显著增加→神经适应→肌肉组织适应→肌肉增长潜力非常高。
这时候:+200~300 kcal可能有非常好的增肌效果。
而高级训练者:训练刺激已经很高→MPS刺激空间越来越小→肌肉增长速度下降。
这时候继续:+500~800 kcal不会让肌肉增长速度同步增加。
多出来的部分更容易:→ 脂肪储存。
8. 还有一个非常重要的概念:肌肉不是只有“蛋白质”
假设你增加:1 kg瘦体组织
它并不等于:1 kg纯肌肉蛋白质。
肌肉组织包含:蛋白质、水、糖原、电解质、细胞器、结缔组织等。
尤其开始增肌以后:训练→ 肌糖原储备↑→ 每克糖原结合大量水
所以体重可能快速:+1~2 kg
但其中相当一部分:不是新生成的肌肉蛋白质。
9. 所以现实中的“增肌”应该看什么?
不能只看:体重↑,应该同时观察:体重、腰围、体脂趋势、训练表现、围度、照片、长期体重变化
例如3个月:
体重:70 → 72 kg
腰围:不变或仅增加一点
力量:明显增加
肌肉围度:增加
那么很可能是:相对高质量的增肌。
10. 反过来就说明盈余可能过大
如果3个月:70 → 74 kg
同时:
腰围:78 → 84 cm
力量:增长有限
那么很可能:脂肪增加比例较高。
这时候不是:“我的身体特别会增肌。”而更可能是:热量盈余超过了当前肌肉合成能力。
11. 那么有没有可能“几乎只增肌不增脂”?
有。
尤其在以下情况下:力量训练新手、体脂较高的人重新开始训练、曾经有较高肌肉量、停训后重新训练的人、蛋白质摄入充分、训练计划合理、睡眠充足、热量盈余较小
这时候可能出现:肌肉↑
同时:脂肪≈不变
甚至:脂肪↓
这就是常说的:body recomposition,身体重组。
12. 甚至可以“不吃盈余”也增肌
这是非常重要的一点。
例如一个新手:TDEE:2500 kcal吃:2500 kcal甚至:2400 kcal
但是:蛋白质足够
力量训练→MPS↑→肌肉增加。
与此同时脂肪组织:脂解↑→脂肪减少。
于是:肌肉↑ + 脂肪↓这就是身体重组。
所以:“增肌必须热量盈余”不是绝对条件。
热量盈余主要是:提高增肌环境、降低能量限制而不是:肌肉生长的直接原料。
肌肉真正需要的是:氨基酸 + 能量 + 训练刺激 + 恢复。
13. 那么为什么还推荐增肌期有一点盈余?
因为:热量不足可能限制:MPS
尤其在:训练量大、体脂低、恢复需求高的情况下。
所以:维持热量→ 可以增肌。
但:小幅盈余→ 通常更容易获得稳定的肌肉增长。
问题是:盈余不是越大越好。
14. 这就是增肌期真正的难点
假设你的真实TDEE:2500 kcal
你选择:+300 kcal
理论:2800 kcal
但你不知道:300 kcal里面有多少最终支持肌肉增长。
因为同时存在:训练适应、NEAT变化、食物热效应、糖原储存、蛋白质周转、脂肪氧化、脂肪储存、新组织合成等大量过程。
所以你实际上无法做到:“精确计算肌肉需要300 kcal,因此我每天多吃300 kcal就完全不长脂肪。”
15. 更合理的方法是“动态调整盈余”
比如初始:TDEE估计 = 2500,设:+150~300 kcal→每天:2650~2800 kcal
然后观察:2~4周平均体重而不是看某一天。
如果体重:完全不增加→ 摄入可能不足→增加:100~150 kcal/day
如果体重增长:非常快,同时腰围快速增加→ 盈余可能过大→减少:100~150 kcal/day
这实际上是一个:反馈控制系统。
16. 对自然训练者尤其如此
如果是没有使用合成代谢类药物的自然训练者,肌肉增长本身有明显的:边际递减。
例如只是为了理解:
新手:第1年 → 增长潜力较大
中级:增长速度下降
高级:一年增加的真正肌肉可能非常有限。
所以高级训练者如果仍然采用:“我要快速增重,所以每天+500~800 kcal”
往往会出现:脂肪增长速度 >> 肌肉增长速度。
17. 最后用一个模型理解你提出的问题
你假设:TDEE = 2500、摄入 = 2800、盈余 = +300
你的理想模型是:+300→ 300全部用于肌肉→ 0脂肪
现实更接近:+300→ 能量状态改变→ MPS条件改善→ 组织合成↑→ 糖原储存↑→ 蛋白质周转↑→ NEAT/TEF等发生变化→ 一部分氧化→ 一部分储存→ 一部分形成新组织
最终:肌肉↑脂肪可能↑只是不同人的比例不同。
18. 所以“干净增肌”的真正目标是什么?
不是:完全不增加脂肪,而是在当前训练能力下,用尽可能小的脂肪代价获得尽可能多的肌肉增长。
也就是优化:肌肉增长 / 脂肪增长这个比例。
所以如果一个人的TDEE约2500 kcal,我通常不会把:2800 kcal理解成:“精准的肌肉所需热量”。
更合理的理解是:2800 kcal是一个用于测试和观察的能量摄入水平,然后根据体重、腰围、训练表现和体成分的实际变化动态调整。
真正困难的地方不是计算出“300 kcal”。
而是判断:这个人的肌肉合成能力有多大,以及身体会如何进行营养分配。
这也是为什么增肌饮食最终不能只靠一个TDEE公式解决,而必须形成:估算TDEE → 设定小幅盈余 → 观察体重趋势 → 观察腰围/体脂 → 观察训练表现 → 调整摄入这样一个闭环。
一百二十四、增肌热量来源
增肌不要求盈余热量必须来自碳水,但“只要蛋白质够,剩余热量来自什么都一样”是错误的。
尤其是你说的:“剩余热量全部吃脂肪,也可以正常增肌。”
从生理学上说,可以发生肌肉增长,但并不意味着与以碳水为主的盈余具有相同的增肌效果。
1. 首先纠正“第一驱动力”这个说法
如果讨论的是:“什么因素决定一个人在一段时间内能不能增加肌肉?”
不能简单排序成:热量盈余 > 蛋白质 > 训练
更合理的是:抗阻训练 → 提供增肌信号、蛋白质/必需氨基酸 → 提供合成原料、充足能量 → 支持合成、恢复,减少能量不足对肌肉增长的限制三者共同决定增肌环境。
其中最核心的“开关”其实是:机械张力 + 足够的氨基酸供应。
而热量盈余更多是:让身体处于一个不缺能源的环境,提高获得瘦体重增长的机会。
所以对于一个已经蛋白质充足、训练充分的人:维持热量甚至轻微热量不足,也可能增肌。
这已经说明:热量盈余不是增肌的绝对第一驱动力。
2. 但是你的第二句话为什么“部分正确”?
假设:TDEE = 2500 kcal
蛋白质已经:160 g = 640 kcal
剩下:2160 kcal理论上这些能量可以来自:碳水、脂肪或者碳水 + 脂肪
只要:总能量足够、蛋白质足够、脂肪酸/微量营养素足够、训练充分,确实没有生理学规则说:“肌肉合成的能量必须来自碳水。”
所以:低碳饮食 + 足够蛋白质 + 足够总能量 + 抗阻训练当然可以增肌。
甚至:高脂肪饮食也可以增肌。
3. 但“全部来自脂肪”就出现问题了
假设:每天:2500 kcal TDEE,吃:2800 kcal,蛋白质:160 g
剩下:2160 kcal全部来自脂肪。
2160 ÷ 9:≈ 240 g脂肪/天
那么总饮食大概是:
蛋白质160 g、脂肪240 g、碳水几乎为0,这时候问题已经不是:“脂肪能不能给肌肉提供能量?”
答案是:当然可以,而是:这种极端宏量营养素分配是否能够给训练和增肌提供最优环境?
答案通常是:未必,而且很可能不是最优方案。
4. 最大的问题之一:训练表现
高强度抗阻训练非常依赖:肌糖原 + 磷酸肌酸 + ATP-PCr系统
特别是:中高训练量、多组训练、8~15RM附近、短间歇这些训练大量依赖糖酵解和肌糖原。
所以:碳水摄入↓→肌糖原储备可能下降→高训练量下:训练表现可能下降→机械张力/训练总量下降→长期MPS刺激下降→增肌效果可能下降。
注意这不是说:低碳 = 一定不能增肌,而是:在相同蛋白质和热量条件下,如果碳水不足导致训练质量下降,就可能间接限制增肌。
5. 还有一个非常重要的概念:蛋白质不能只看“够不够”
假设蛋白质:160 g,看起来已经非常充分。
但如果碳水极低:身体的能量来源会发生改变。
例如:脂肪酸氧化↑→乙酰CoA↑→肝脏产生:酮体
同时部分氨基酸可以参与:糖异生→维持血糖。
这意味着:身体会尽可能优先利用脂肪,但是葡萄糖需求仍然存在。
因此蛋白质虽然摄入够:并不意味着所有蛋白质都可以专门用于肌肉合成。
6. 但这里也要避免一个常见误区
不能说:“低碳的时候蛋白质全部被拿去供能,所以不能增肌。”这是错误的。
人体不是:今天吃的蛋白质 → 明天全部拿来供能/全部拿来造肌肉这种简单分配。
实际上存在:氨基酸池
蛋白质不断进行:合成和分解
同时氨基酸可以:→ 合成肌蛋白→ 合成其他蛋白→ 参与代谢→ 氧化供能→ 糖异生
所以真正应该关注的是:净蛋白质平衡。
7. 脂肪当然也可以给肌肉供能
这一点非常重要。
肌肉完全可以氧化:脂肪酸→ β-氧化→ Acetyl-CoA→ TCA→ ETC→ ATP。
所以:肌肉工作并不要求所有ATP都来自葡萄糖。
低强度活动尤其如此。
但是随着运动强度提高:碳水化合物的重要性增加。
可以粗略理解:
低强度 → 脂肪贡献较大
高强度 → 碳水贡献增加
非常高强度 → 对糖原/糖酵解依赖明显增加
这就是为什么:“脂肪可以供能”和“脂肪最适合支持高训练量增肌”是两个不同命题。
8. 另外一个容易被忽略的问题:脂肪不是越多越好
脂肪是必须的营养素,需要:必需脂肪酸
同时脂肪参与:细胞膜、类固醇激素合成、脂溶性维生素吸收等。
但是:达到需求以后继续大量增加脂肪并不会线性增加睾酮 → 线性增加肌肉。
这是健身圈非常常见的误区。
9. 那么“脂肪能不能支持激素环境”?
可以,但需要注意尺度。
如果一个人的脂肪摄入过低:→ 必需脂肪酸不足→ 脂溶性维生素摄入不足→ 饮食结构恶化→ 某些情况下可能影响内分泌和健康。
但是:“脂肪吃得越高 → 激素越高 → 肌肉越多”并不成立。
所以脂肪有一个:adequate range而不是:越多越好。
10. 真正应该比较的是“等热量、等蛋白质”
假设两个增肌者:
A:2500 TDEE,吃2800 kcal,蛋白质160 g,碳水350 g,脂肪约80 g
B:2500 TDEE,吃2800 kcal,蛋白质160 g,碳水50 g,脂肪约190 g
理论上:两个人都可能增肌。
但如果B因为低碳导致:肌糖原低→ 训练容量下降→ 训练表现下降
那么长期来看:A可能拥有更好的增肌效果。
这不是因为:碳水直接“喂给了肌肉”。
而是:碳水改善了高强度训练的燃料供应,从而改善了训练刺激。
11. 这也是为什么“营养分配”不能简单理解成热量
之前问过:盈余300 kcal是不是刚好全部用于肌肉?
现在可以进一步理解:热量盈余只是一个能源背景。
真正决定这些能源最终去哪的是:训练刺激、蛋白质供应、胰岛素敏感性、肌糖原状态、能量状态、身体当前的组织合成需求、遗传/训练水平等。
所以:300 kcal ≠ 300 kcal肌肉。
12. 还有一个非常重要的反例:脂肪本身就是最容易储存的能量
假设:
碳水:→ 肌糖原→ 氧化→ 脂肪生成
脂肪:→ 脂肪酸→ 氧化→ 直接储存为TG的路径非常简单。
所以在长期热量盈余下:脂肪摄入过高可能更容易增加脂肪储存。
尤其当:脂肪氧化需求下降而脂肪摄入持续增加时。
这就是为什么:“脂肪也能提供增肌所需能量”并不能推出“把盈余全部换成脂肪是一样的。”
13. 但这里有一个很有意思的例外
如果一个人:低碳/生酮饮食
同时:蛋白质足够、总能量足够、训练适应良好
那么他依然可以:增肌,原因是人体具有非常强的代谢适应能力:脂肪氧化↑→酮体利用↑→糖异生维持葡萄糖需求→肌肉仍然可以:进行MPS→增加瘦体重。
所以不能把:“碳水不足”直接等同于“不能增肌”。
14. 最准确的结论是什么?
原话:“热量盈余是增肌的第一驱动力,蛋白质吃够的情况下剩余的热量由谁产生不重要,理论上只要蛋白质吃够,剩余热量只吃脂肪去增肌也是可以的。”
可以改成:“增肌需要训练刺激、充足蛋白质和足够的能量供应。热量盈余并非绝对必要,但在很多情况下可以为肌肉增长提供更有利的能量环境。在蛋白质充足的前提下,剩余能量可以来自碳水或脂肪,低碳甚至高脂饮食同样可以增肌;但碳水和脂肪并非在生理作用上完全等价,宏量营养素比例会通过训练表现、肌糖原、脂肪酸氧化、代谢健康和饮食依从性等途径影响最终的增肌效果。”
这个表述会更加准确。
15. 如果从“增肌效率”角度给三种情况排序
假设:蛋白质相同、总热量相同、训练相同
那么:
情况A:适量碳水 + 适量脂肪
通常是最容易做到:训练表现好、恢复好、饮食均衡,因此是最常见、最实用的增肌方案。
情况B:低碳 + 高脂
依然可以增肌,但需要看个人是否适应低碳以及训练量。
情况C:几乎零碳水 + 极高脂肪
理论上仍然可能增肌。
但这已经没有什么实际优势,而且容易牺牲:膳食多样性、纤维摄入、训练容量、部分微量营养素来源以及饮食可持续性。
所以:“能不能增肌”和“是不是最优增肌方案”是两个不同的问题。
这也是你这个问题最关键的地方。
在蛋白质摄入相同、总热量相同、训练相同的情况下,碳水和脂肪到底谁更有利于增肌?
最核心的结论:对于自然训练者,在蛋白质充足、总热量相同的情况下,碳水和脂肪都可以支持增肌,没有充分证据证明“高碳水本身具有一个独立、强大的直接增肌作用”。但如果训练量较高,适量碳水通常更有利于维持肌糖原、训练容量和训练表现,因此可能通过“改善训练刺激”间接提高长期增肌效果。
也就是说:碳水不是直接把肌肉“喂大”的。
它更像是:帮助你把训练做好。
1. 先建立增肌的完整方程
不要把增肌理解成:热量盈余 → 肌肉,更准确的是抗阻训练→ 机械张力→ 细胞信号→ MPS↑
同时:蛋白质→ 必需氨基酸↑→ 肌蛋白合成原料充足
同时:足够能量→ 减少能量不足对合成过程的限制
最终:MPS > MPB→长期:净肌肉蛋白增加→肌肉增长
所以真正重要的是:训练刺激 + 氨基酸 + 能量状态,而碳水和脂肪主要是在:能量供应和训练支持这个层面发挥作用。
2. 那么碳水最重要的作用是什么?
对于增肌者来说,最重要的是:维持高质量训练。
例如:
深蹲:5组 × 8次
卧推:4组 × 10次
硬拉:4组 × 6次
这些训练并不是单纯依赖脂肪氧化。
随着强度提高:ATP-PCr系统、糖酵解、肌糖原氧化的重要性增加。
尤其当:训练量高、组间休息短、训练频率高时,碳水的重要性更加明显。
3. 为什么肌糖原对力量训练重要?
肌肉中储存:glycogen → 肌糖原,它是葡萄糖的聚合储存形式。
训练时:肌糖原→糖酵解→丙酮酸→乳酸等→快速产生ATP。
它的优势不是:“每克碳水能产生更多能量。”而是在高强度运动时,可以较快地提供ATP。
脂肪氧化虽然能产生大量ATP,但:供能速度较慢。
所以:
低强度:脂肪氧化能力很重要。
高强度:碳水供能能力越来越重要。
4. 所以碳水的第一个“增肌优势”其实是间接的
例如:高碳水:→ 肌糖原充足→ 训练容量较高→ 可以完成更多有效组→ 机械张力/训练刺激更充分→ MPS刺激更多→ 长期增肌更好。
所以真正的逻辑是:碳水→ 训练表现→ 训练刺激→ 肌肉增长,而不是:碳水→ 直接变成肌肉。
5. 那脂肪有没有类似作用?
当然有。
脂肪首先是:高能量密度燃料。
脂肪酸:→ β氧化→ Acetyl-CoA→ TCA→ ETC→ ATP,而且脂肪对:细胞膜、必需脂肪酸、脂溶性维生素以及某些:类固醇激素合成具有重要作用。
所以:增肌饮食不能把脂肪降到极低。
6. 脂肪对激素的作用需要特别澄清
健身圈经常有一种说法:“脂肪越多,睾酮越高,所以增肌应该高脂。”这不准确。
正确理解是:脂肪过低→ 某些情况下能量可用性下降→ 内分泌功能可能受到影响,而:达到足够脂肪摄入以后,继续增加脂肪:→ 不会无限提高睾酮→ 不会无限提高MPS
所以脂肪是:必要条件之一而不是:越多越好。
7. 接下来讲一个很重要的概念:胰岛素
很多人会认为:碳水→ 胰岛素↑→ mTOR↑→ 肌肉增长↑
所以:“高碳水一定更增肌。”这个推导不完整。
8. 胰岛素确实具有抗分解作用
进食碳水:→ 血糖↑→ 胰岛素↑
胰岛素可以:抑制蛋白质分解
也就是:MPB↓,这对于维持:净蛋白质平衡有帮助。
但是:在氨基酸已经充足的情况下,单纯把胰岛素提高到很高,并不会让MPS无限增加。
这点非常重要。
9. 真正强烈刺激MPS的是“氨基酸 + 机械张力”
尤其是:必需氨基酸以及亮氨酸,它们能够激活:mTORC1→促进:翻译起始→肌蛋白合成↑。
所以你可以把它理解成:
训练是:“我要造肌肉。”
蛋白质是:“这里有建筑材料。”
能量是:“这里有施工能源。”
碳水是:“让施工队能够高质量、高容量地工作。”
脂肪则是:“重要的能源和结构性营养来源。”
10. 那“蛋白质节约效应”是什么?
这个概念非常重要。
假设:蛋白质摄入100g,人体每天都需要能量。
如果:碳水和脂肪不足→身体必须寻找其他能源→部分氨基酸被氧化供能。
这意味着本来可以用于:组织蛋白合成的氨基酸:→ 被拿去供能。
所以:充足碳水/脂肪可以减少氨基酸作为能源的需求。
这就是:protein-sparing effect,蛋白质节约效应。
11. 但是人体并不会因为缺100g碳水就把100g蛋白质全部拿去烧掉
这是另一个容易被误解的地方。
人体有很多代谢燃料:脂肪、糖原、葡萄糖、乳酸、酮体等等。
所以低碳并不意味着:蛋白质大量被烧掉。
尤其当:总能量足够、脂肪摄入充足时,身体可以大量利用:脂肪酸 + 酮体提供能量。
所以:低碳饮食中的蛋白质并不会自动全部变成葡萄糖。
12. 这也是为什么生酮饮食仍然可以增肌
假设:蛋白质:160 g脂肪:200 g碳水:30 g总热量:≈2600 kcal、TDEE:2500 kcal
同时:抗阻训练充分。
这种情况下:脂肪→ β氧化→ ATP
同时:脂肪→ 肝脏→ 酮体→脑/肌肉等组织利用。
蛋白质:→ 一部分MPS→ 一部分正常代谢
碳水:→ 少量摄入→ 糖异生补充必要葡萄糖。
因此:完全可以保持正的肌肉蛋白平衡。
13. 但是为什么很多增肌者仍然选择高碳?
因为现实中的训练不是:一次5分钟力量训练。
而可能是:每周5次,每次:60~90分钟
大量训练组数而且需要:持续提高训练容量。
这时候:肌糖原的重要性就出来了。
14. 一个简单例子
假设:
饮食A:3000 kcal、蛋白质:180g、碳水:400g、脂肪:80g、训练:5次/周
饮食B:3000 kcal、蛋白质:180g、碳水:80g、脂肪:≈190g、训练:同样5次/周
两个人都可能增肌。
但是假设B出现:训练第3~4组开始:力量下降、泵感下降、重复次数下降、训练容量下降
那么长期:有效训练刺激可能下降。
此时A可能拥有更好的增肌结果。
15. 但如果一个人低碳以后训练完全正常呢?
这就非常关键了。
假设某个人:低碳但力量正常、训练容量正常、恢复正常、蛋白质足够、总热量足够
那么:没有充分理由认为仅仅因为碳水低,他就一定比高碳饮食少长肌肉。
所以:碳水的优势很大程度上取决于它有没有改善训练表现。
16. 这也是为什么不能简单说“高碳更增肌”
更加严谨的说法应该是:在蛋白质和总能量充足的情况下,碳水对增肌的主要优势来自对训练表现和肌糖原的支持,而不是碳水本身直接刺激大量肌肉蛋白合成,这句话非常重要。
17. 那脂肪为什么不能完全取代碳水?
因为两者的代谢功能并不完全重叠。
脂肪:非常适合低强度、长时间氧化供能
碳水:非常适合高强度、快速ATP供应
因此:脂肪可以承担大量总能量供应,但不能完全复制碳水在高强度训练中的作用。
18. 再加入一个变量:训练量
这是整个问题的关键变量之一。
如果你:每周3次,每次:45分钟,训练量不大。
那么:低碳可能完全没有问题。
但是如果你:每周6次,每次:90分钟,大量:腿部训练 + 背部训练 + 高容量训练
那么:碳水需求通常明显提高。
所以:越依赖高训练容量的人,越有理由提高碳水比例。
19. 这也解释了为什么耐力运动员和力量运动员的碳水策略不同
耐力运动:长时间→ 肌糖原消耗巨大。
因此:碳水需求非常高。
健美/力量训练:持续时间较短
但:高强度 + 多组
因此:同样需要一定量碳水支持。
而低强度活动:脂肪氧化比例更高。
20. 那么有没有“最低脂肪”和“最低碳水”?
这里要区分。
脂肪存在:必需脂肪酸,所以必须有一定摄入。
碳水人体并没有一个类似:“必须从食物获得的必需碳水化合物”
因为人体可以通过:糖异生制造葡萄糖。
所以从严格的生化定义来说:碳水没有像必需脂肪酸和必需氨基酸那样的“膳食必需性”。
但是:生理上可以不需要“必需碳水”不代表:运动表现上不需要碳水。
这是两个不同概念。
21. 所以对于增肌,真正合理的宏量营养素逻辑是
先确定:
第一步:蛋白质
大多数进行系统抗阻训练的人:约1.6 g/kg/day已经能覆盖大部分增肌需求。
进一步提高到:约2.0~2.2 g/kg/day对于很多人也可以作为比较保守的范围。
第二步:脂肪
保证:必需脂肪酸以及正常:激素/细胞膜/脂溶性维生素相关需求。
实际饮食通常不需要把脂肪压得非常低。
第三步:剩余热量给碳水
因为碳水可以:补充肌糖原→ 支持训练→ 支持训练容量→ 支持恢复。
所以很多增肌饮食最终会呈现:蛋白质固定、脂肪达到合理范围,剩余热量主要由碳水填充。
22. 但是这里有一个非常重要的“个体化”原则
如果一个人:吃高碳水→ 胃肠道不舒服→ 饮食依从性差→ 训练状态不好
而:中低碳→ 精神状态好→ 训练正常→ 恢复正常
那么:没有必要为了所谓“增肌必须高碳”强迫自己高碳。
因为最终:训练质量 + 总能量 + 蛋白质 + 长期依从性比某一个固定的碳脂比例重要得多。
23. 最后把整个问题浓缩成一个模型
可以把增肌看成:训练→ 产生“我要适应”的信号,蛋白质→ 提供“建材”,总能量→ 提供“施工能源”,碳水→ 特别擅长支持“高强度施工”,脂肪→ 提供高能量密度燃料 + 必需脂肪酸 + 脂溶性营养支持
最终:MPS – MPB > 0→肌肉增长
所以回到上一句话:“只要蛋白质够,剩余热量全部来自脂肪,也可以增肌。”
理论上:对,但:“所以脂肪和碳水对于增肌完全没有区别。”错。
更准确的关系是:蛋白质是肌肉合成的核心原料;总能量提供合成环境;碳水和脂肪都能供能,但碳水对高强度训练的支持具有脂肪无法完全替代的优势。
因此,增肌饮食最值得优化的其实不是:“碳水还是脂肪谁直接让肌肉长得更多?”而是:“在蛋白质充足的情况下,怎样分配剩余碳水和脂肪,能够让我长期保持最佳训练表现、恢复、健康和饮食依从性?”
这才是实际制定增肌饮食时最有价值的问题。
一百二十五、mTOR
因为 mTOR并不是一个单纯的“增肌开关”。它同时参与蛋白质合成、细胞生长、自噬、代谢、免疫、衰老和肿瘤发生。因此真正需要理解的是:mTOR需要“适时开启”,而不是“长期关闭”或“持续开到最大”。
对于增肌而言,我们希望的是训练和进食后出现生理性的、短暂的mTORC1激活;而不是让mTOR长期处于高活性状态。
1. 先理解mTOR到底是什么
mTOR的全称是:mechanistic Target of Rapamycin,中文通常称:雷帕霉素机械靶蛋白
它本质上是一个:丝氨酸/苏氨酸蛋白激酶,而且mTOR并不是一个单独工作的蛋白,而是主要形成两个不同的复合物:mTORC1和mTORC2,对于增肌,我们今天最重要的是:mTORC1。
mTORC2也很重要,但它主要参与:Akt信号、细胞骨架、代谢、胰岛素信号等。
所以健身营养里大家说的“mTOR”,大多数情况下实际上是在说:mTORC1。
2. mTORC1到底在增肌中干什么?
可以把它理解成肌肉细胞里面的一个:“现在资源充足,可以开始建设”的中央调度器。
它接受多个信号:机械张力、必需氨基酸,尤其亮氨酸、胰岛素/IGF-1相关信号、细胞能量状态→整合到mTORC1→激活下游:S6K1、4E-BP1等。→促进:mRNA翻译→肌肉蛋白质合成 MPS↑→长期:肌原纤维蛋白增加→肌肉肥大。
人体研究和机制研究均支持mTORC1在抗阻训练及必需氨基酸刺激MPS中发挥重要作用;在实验中抑制mTOR可以明显削弱训练后的MPS反应。
3. 抗阻训练是怎么打开mTORC1的?
以前经常把它简单讲成:训练 → IGF-1 → PI3K → Akt → mTOR,但现在知道事情比这个复杂。
机械张力本身就可以通过多条机制刺激mTORC1,包括:机械感受→ 细胞骨架/膜系统变化→ mTORC1募集及活化,而且这个过程并不完全依赖经典的:Akt → TSC2 → Rheb通路。
所以:“训练导致mTOR激活”并不等于“训练必须先让胰岛素或IGF-1升高”。
这是一个很重要的现代理解。
4. 蛋白质又是怎么打开mTORC1的?
这里最重要的是:亮氨酸 Leucine以及其他必需氨基酸。
现在已经知道:氨基酸不仅仅是“建筑材料”,还是信号分子。
例如亮氨酸增加:→氨基酸感受系统→Rag GTPases等→把mTORC1募集到溶酶体相关区域→Rheb等信号进一步激活mTORC1→S6K1、4E-BP1→蛋白质翻译增加。
所以蛋白质有两个身份:
第一:建筑材料
第二:mTORC1信号。
这就是为什么“蛋白质够不够”不能只看氮含量,还要考虑:必需氨基酸组成和单次蛋白质剂量。
5. mTORC1打开以后,S6K1和4E-BP1干什么?
这是理解增肌机制的关键。
第一条:mTORC1 → S6K1
S6K1活化后:→ 促进多个翻译相关蛋白→ 增强蛋白质合成能力。
第二条:mTORC1 → 4E-BP1
4E-BP1在未激活状态下会结合:eIF4E从而抑制翻译起始。
mTORC1激活:→4E-BP1磷酸化→4E-BP1释放eIF4E→翻译起始复合物形成→蛋白质合成↑
所以可以简化成:mTORC1→ S6K1↑→ 翻译能力↑
以及:mTORC1→ 4E-BP1被解除抑制→ 翻译起始↑→MPS↑
6. 但这里有一个非常重要的误区
很多健身内容会把:“mTOR磷酸化越高 = 肌肉长得越多”当成一条定律。
这是不严谨的。
因为:急性mTOR信号和长期肌肥大并不是简单的线性关系。
你可能看到某次训练:mTOR↑,但这并不意味着:这一周一定多长了多少肌肉。
真正决定长期结果的是:持续的训练刺激、持续的蛋白质供应、恢复、能量状态→长期净蛋白质积累。
所以:mTOR是重要的“执行节点”,但不是肌肉增长的唯一决定因素。
人体肌肉蛋白合成还存在:mTORC1-independent pathways以及ERK/MAPK等其他信号。
7. 现在进入最有意思的部分:mTOR为什么又和衰老有关?
因为mTOR负责的不只是:“长肌肉”。
它其实负责:“细胞要不要继续生长、合成、增殖,以及当前是否处于资源充足状态。”
当mTORC1长期活跃:蛋白质合成↑
但与此同时:自噬 Autophagy↓
这就产生了一个非常重要的矛盾。
8. mTOR和自噬是一对“建设”和“清理”系统
可以简单理解:
mTORC1负责:建设、合成、生长、储存
自噬负责:清理、回收、降解损坏的蛋白质和细胞器
所以:
mTORC1↑→ 蛋白质合成↑→ 自噬↓。
而:mTORC1↓→ 自噬解除抑制→ 细胞开始进行更多“清理和回收”。
因此人体需要:建设和清理之间的动态平衡。
9. 这就是为什么“mTOR越高越增肌”不能无限外推
如果你想象一个极端:mTOR持续高活性→一直合成、生长、增殖
但是:自噬长期被压制
那么细胞的:质量控制就可能受到影响。
损伤蛋白质和异常细胞器的清理不足:→细胞稳态受到影响。
这也是为什么:长期mTOR活性过高被认为与衰老相关生物学过程存在联系。
10. 那是不是“mTOR越低,人越长寿”?
也不能这么理解。
这是另外一个极端错误。
如果mTOR长期被强烈抑制:蛋白质合成下降→组织修复能力下降→肌肉维持能力下降→免疫功能等也可能受到影响。
尤其对于老年人本身就存在:anabolic resistance,合成代谢抵抗
即:同样的蛋白质/训练刺激 → MPS反应下降。
如果再长期强烈抑制mTORC1可能进一步不利于:肌肉维持。
这对于老年人尤其重要,因为肌肉量本身就是健康老化的重要组成部分。
所以:长寿不是“把mTOR关掉”。
真正可能更有利的是:让mTOR在需要生长和修复的时候开启,在不需要大量合成的时候降低。
11. 这就是所谓的“mTOR脉冲”
这个概念非常适合理解增肌和衰老之间的关系。
例如:
早上:正常饮食→mTORC1适度活化→蛋白质合成→随后下降。
训练:机械张力↑→mTORC1↑→MPS↑→恢复完成→mTOR活性回落。
而不是:全天候高蛋白 + 持续高能量盈余 + 不断刺激mTOR。
所以:我们真正希望的是“脉冲式激活”,而不是“持续性激活”。
12. 那mTOR为什么又和癌症有关?
这是因为:癌细胞需要生长。
而mTOR恰恰是一个重要的:细胞生长与代谢调节中心。
如果癌细胞中的:PI3K-AKT-mTOR通路发生异常激活:→蛋白质合成↑→细胞生长↑→代谢改变→增殖/存活能力增强。
所以很多癌细胞会利用:mTOR信号通路帮助自己:生长、存活和增殖。
NCI也明确指出,mTOR通路在多种肿瘤中异常,并因此成为抗癌治疗的重要靶点。
13. 但是一定要区分:
“正常增肌导致癌症”和“癌细胞利用异常mTOR信号促进生长”这是完全不同的事情。
目前不能简单得出:“经常健身、吃蛋白质、激活mTOR → 癌症风险增加。”这是过度推断。
实际上,规律运动和维持健康肌肉量总体上与更好的健康结局相关。
真正值得警惕的是:长期、异常、病理性的mTOR通路激活
例如某些:PI3K/Akt/mTOR通路异常、肿瘤基因突变、胰岛素抵抗/代谢异常等。
所以:训练后短暂的生理性mTORC1激活,与癌细胞中持续异常激活mTOR,是完全不同的生物学情境。
14. 那么我们在增肌时是不是应该害怕mTOR?
不应该,恰恰相反,如果你希望增肌:你需要mTORC1。
抗阻训练:→ mTORC1
蛋白质:→ mTORC1→MPS→肌肉修复和适应。
研究中用雷帕霉素抑制mTORC1,可以明显削弱抗阻训练和必需氨基酸引起的MPS反应。
所以:为了追求长寿而在健康人身上人为压制mTOR,可能与增肌目标直接冲突。
15. 那么真正应该“取舍”的是什么?
我建议你把它理解成:不是“增肌 vs 长寿”。
而是:“mTOR激活的时间、程度和持续时间”之间的平衡。
我们希望:
训练时:机械张力↑→mTORC1↑→促进修复和合成。
吃蛋白质后:EAA/亮氨酸↑→mTORC1↑→MPS↑。
其余时间不需要:一直让mTOR处于高活性。
16. 那么具体怎么最大程度降低潜在风险?
这里我反而不建议你使用任何所谓:“mTOR调节药”来人为操纵。
更合理的是利用人体自身的周期性调节。
第一:抗阻训练:这是最重要的。
训练:局部、短时间→刺激:mTORC1,同时带来:肌肉适应、胰岛素敏感性改善、肌肉量增加
这是非常好的:生理性mTOR刺激。
第二:蛋白质足够,但不需要无限堆高
对于增肌者:约1.6 g/kg/day通常已经能够满足大多数人的增肌需求。
进一步提高到:约2.0~2.2 g/kg/day在很多情况下也属于比较充足的范围。
真正需要避免的是:“为了不断刺激mTOR,每隔一两个小时就疯狂补充大量亮氨酸/蛋白质。”
没有必要。
17. 第三:把蛋白质分散到几次高质量摄入
例如:一天3~5次
每次提供足够的:优质蛋白质 + EAA,比全天不断吃东西更加合理。
这样可以形成:MPS刺激→下降→下一次进食→再次刺激。
也就是一种:anabolic pulse
18. 第四:不要长期处于巨大的热量盈余
这和我们刚才讨论的增肌饮食直接联系起来。
如果:TDEE 2500你吃:2800属于:小幅盈余。
但是如果:TDEE 2500你长期吃:3500~4000那么:脂肪增加→ 胰岛素抵抗→ 慢性炎症→ 代谢环境恶化→可能形成:不利于健康的长期代谢状态。
所以:“为了让mTOR一直有能量,所以疯狂吃热量”是完全错误的。
19. 第五:不要把“mTOR激活”理解成越多越好
比如:亮氨酸并不是:越多越增肌。
当MPS达到平台以后:继续增加亮氨酸:→ 不会无限增加MPS。
类似:音量已经到100,再把音量调到200:音乐不会变得更好听。
20. 第六:保持正常的运动和代谢健康
这是非常重要的。
力量训练、有氧运动、正常体脂、良好胰岛素敏感性、睡眠→整体代谢环境改善。
这样你获得的是:局部、脉冲式、受控制的mTOR刺激,而不是:长期病理性营养过剩 + 代谢异常。
21. 市面上有哪些mTOR抑制药?
这里要特别注意:这些药不是健身补剂,也不是普通人的抗衰老药。
目前临床上比较重要的是:
1. 西罗莫司 Sirolimus也叫:Rapamycin,雷帕霉素
是经典的mTOR抑制剂。
它与:FKBP12形成复合物,然后抑制mTORC1相关信号。
临床上主要用于:免疫抑制,例如器官移植相关治疗等。
2. 依维莫司 Everolimus是:sirolimus的衍生物。
同样通过:FKBP12-mTOR机制发挥作用。
临床用途包括:某些癌症、移植排斥以及部分遗传性疾病相关肿瘤/病变。
NCI明确将everolimus列为mTOR靶向药,并用于多种肿瘤以及移植排斥相关治疗。
3. 替西罗莫司 Temsirolimus
它是:sirolimus的前药/类似物。
临床上用于:晚期肾细胞癌,其机制也是抑制mTOR。
NCI资料显示,temsirolimus与mTOR结合并抑制其活性,从而影响细胞周期和肿瘤细胞生长。
22. 还有一些mTOR靶向药,但是需要区分“直接程度”
例如某些:PI3K/mTOR抑制剂或者ATP竞争性mTOR抑制剂
可以直接抑制:mTORC1 + mTORC2
但这些更多属于:肿瘤药物研发/临床治疗领域。
它们和:雷帕霉素类的作用方式并不完全一样。
所以不要把所有:“影响mTOR的药”都叫做:mTOR抑制剂。
23. 为什么这些药不能拿来“抗衰老”?
因为这里存在一个非常有意思的:动物实验 → 人体应用之间的鸿沟。
在很多动物模型中:降低mTOR信号确实与寿命延长以及:衰老相关过程改善有关,因此雷帕霉素成为非常热门的抗衰老研究方向。NCI也指出,mTOR抑制剂在动物模型中显示出潜在的抗衰老效应,但这并不等于已经证明健康人服用它们能够安全延长寿命。
人体问题复杂得多。
因为你如果抑制mTOR:可能减少某些与衰老相关的生长信号
但同时:MPS↓→伤口修复/组织生长能力可能受影响、免疫功能受到影响
并且药物本身有:代谢和免疫相关副作用。
所以:目前不能把雷帕霉素当作普通健康人的“长寿药”。
24. 这时候就出现了一个非常漂亮的生理学悖论
年轻时:我们希望mTOR反应强
因为:训练→ MPS↑→ 肌肉增长。
老年时:我们又希望不要让mTOR长期过度活跃
因为:自噬和细胞质量控制非常重要。
但是与此同时:老年人又存在anabolic resistance→MPS对蛋白质和训练的反应下降。
所以老年人实际上面临的是:“基础状态可能需要更好的细胞质量控制,但在需要修复肌肉时又必须能够有效启动mTORC1。”
这就是为什么:完全抑制mTOR绝不是一个好的抗衰老策略。
25. 我认为最重要的是这个模型
把mTOR想象成一栋城市里的:建设管理局。
mTORC1高活性:制造蛋白质、扩张细胞、储存资源
城市开始:建房子
自噬:
城市:拆除废弃建筑、回收材料、清理垃圾
如果:mTOR永远开着→ 城市一直建设→ 垃圾清理减少→ 可能出现质量控制问题。
如果:mTOR永远关着→ 城市不建设→ 肌肉无法正常修复→ 组织更新受损。
真正健康的状态是:需要建设时建设,需要清理时清理。
26. 所以对于一个自然增肌者,我会这样处理mTOR
不是:想办法让mTOR一直高。
而是:抗阻训练→ 局部机械刺激、足量优质蛋白→ EAA/亮氨酸刺激、适度能量供应→ 保证恢复、正常的非进食时间→ 给细胞代谢和自噬留下正常的动态空间、睡眠→ 恢复、有氧运动→ 改善代谢健康
最终形成:刺激 → 合成 → 恢复 → 回落 → 下一次刺激这个循环。
27. 最后把“增肌和抗衰老”放在一起看
可以记住下面这句话:增肌需要mTOR,衰老管理也不应该简单地追求关闭mTOR。真正值得追求的是mTOR信号的“动态性”:在训练和进食后适度激活,在不需要生长时回落,同时保持自噬、代谢和细胞质量控制。
因此:正常力量训练造成的mTORC1脉冲和癌细胞中长期异常的PI3K-AKT-mTOR激活不是一回事。
也不能因为:mTOR参与癌细胞生长,就推导出:“增肌会导致癌症”。
同样,也不能因为:雷帕霉素在动物实验中有抗衰老潜力就推导出:“健康人应该吃雷帕霉素抑制mTOR”。
对于目前没有明确医学适应证的健康增肌者,没有必要也不应该为了所谓“抗衰老”自行使用sirolimus、everolimus、temsirolimus等mTOR抑制药物。这些药是具有真实免疫抑制、代谢及其他不良反应的处方药,应该用于明确的临床适应证。
如果把这个问题继续往下挖,下一层其实非常值得学:mTORC1和AMPK其实是一对“油门和刹车”——一个偏向生长和合成,一个偏向能量不足时的节约、氧化和自噬。把 mTORC1 → AMPK → 自噬 → 胰岛素/IGF-1 → FOXO 这一整套串起来之后,你就能真正理解为什么“增肌、减脂、禁食、运动、衰老”看起来互相矛盾,实际上是同一套能量感知系统在不同状态下的切换。
代谢生物学的核心框架:人体并不是分别存在“增肌系统”“减脂系统”“禁食系统”“衰老系统”,而是通过一组高度耦合的营养感知与能量感知通路,根据当前环境决定:现在应该生长、合成、储存?还是现在应该节约能量、分解、回收、修复?
其中最重要的几个节点就是:胰岛素/IGF-1 → PI3K-AKT → mTORC1 → 蛋白质合成以及AMP/ATP → AMPK → mTORC1抑制 + 自噬增强,再加上:AKT → FOXO抑制以及AMPK → FOXO激活
把它们串起来,就非常漂亮了。
1. 先建立整个系统的总图
可以先记住这张“地图”:营养充足 / 胰岛素、IGF-1、氨基酸↑→ PI3K-AKT→ mTORC1↑→ 蛋白质合成↑→ 脂质合成→ 生长↑→ 自噬↓
同时:能量不足 / AMP、ADP↑,ATP↓→ AMPK↑→ mTORC1↓→ 蛋白质合成↓→ 自噬↑→ 脂肪酸氧化↑→ 能量回收↑
另外:AKT↑→ FOXO被磷酸化→ FOXO进入细胞质→ 自噬、抗氧化、应激相关基因表达受到抑制。
而:AMPK↑→ FOXO活性增强→ 应激抵抗、抗氧化、分解回收相关基因表达↑。
所以可以把它粗略理解成:
mTORC1 → “建造”、AMPK → “节能 + 回收”、FOXO → “生存模式”
但要特别强调:这三个通路并不是简单的开/关按钮,而是一个高度动态、组织特异、时间特异的网络。
2. mTORC1到底是什么?
mTOR:mechanistic Target of Rapamycin哺乳动物雷帕霉素靶蛋白。
它是一个:Ser/Thr protein kinase蛋白激酶。
mTOR可以组成不同复合物,其中最重要的是:mTORC1和mTORC2
今天主要讨论:mTORC1。
因为它特别重要于:细胞生长、蛋白质合成、脂质合成、核糖体生成以及自噬抑制。
3. mTORC1最关心什么?
mTORC1实际上在问细胞:“现在有没有条件生长?”
它主要综合几个信号:氨基酸、生长因子、能量、氧气、细胞应激
其中对于增肌尤其重要:亮氨酸以及胰岛素/IGF-1和机械张力。
所以:吃蛋白质并不是简单:蛋白质 → 肌肉。
而是:蛋白质→ 氨基酸→ 特定氨基酸感知系统→ mTORC1→ MPS↑
4. 氨基酸是mTORC1的“原料充足信号”
这里非常重要。
亮氨酸不仅仅是:蛋白质合成原料。
它还可以作为:营养感知信号。
当亮氨酸等氨基酸充足:→ Rag GTPases→ mTORC1向溶酶体表面募集→ mTORC1被激活。
然后:mTORC1磷酸化S6K1和4E-BP1→翻译起始增强→肌肉蛋白合成↑。
这就是营养刺激肌蛋白合成的重要分子基础。⸻
5. 但只有蛋白质还不够
这是增肌营养里非常重要的一点。
假设:亮氨酸很多,但是:ATP不足、能量严重不足,那么:AMPK↑→抑制:mTORC1
于是:“原材料有了,但是工厂没有足够电力。”
因此:肌肥大不仅需要氨基酸,还需要足够的能量和训练刺激。
这就是为什么:极端热量赤字,即使蛋白质很高:也可能出现肌肉蛋白合成受限。
6. AMPK是什么?
AMPK:AMP-activated protein kinase,AMP激活蛋白激酶。
它是细胞的:能量传感器。
当ATP充足,说明:能源充足。
当ATP下降,同时:AMP/ADP相对增加,AMPK就容易被激活。
因此可以简单理解:ATP = 钱包里的现金、AMP/ADP = 能量不足的报警器
AMPK看到:“ATP不够了。”
它马上进入:节能模式。
7. AMPK启动以后干什么?
核心思想:停止耗能的建设项目,增加能够产生ATP的项目。
因此:AMPK↑→ mTORC1↓→ 蛋白质合成↓
同时:脂肪酸氧化↑、葡萄糖摄取↑、线粒体代谢↑、自噬↑
这样细胞就从:“我要建设”转向“我要活下来并恢复能源。”
8. 为什么AMPK会抑制mTORC1?
这里有两个非常重要的机制。
AMPK可以:直接作用于TSC2以及Raptor,从而抑制:mTORC1。
所以:AMPK↑→ TSC2活性↑→ Rheb活性↓→ mTORC1↓
另一方面:AMPK还可以:磷酸化Raptor→抑制mTORC1。
所以你可以记成:AMPK → TSC2↑ → mTORC1↓以及AMPK → Raptor抑制 → mTORC1↓
9. 这就解释了“运动为什么既促进增肌,又激活AMPK”
这里特别有意思。
运动尤其是:耐力运动会消耗ATP。→AMP/ADP比例变化→AMPK↑
于是:脂肪酸氧化↑、葡萄糖利用↑、线粒体适应↑这是运动的重要适应机制。
但是:力量训练又会产生:机械张力→mTORC1激活→肌蛋白合成↑。
所以运动并不是:AMPK = 坏、mTOR = 好。
而是:不同训练刺激、不同时间尺度下,AMPK和mTORC1可以先后或者局部地被激活。
10. 为什么有人说“有氧运动会抑制增肌”?
这里存在一个非常重要的概念:Concurrent training interference即:并行训练干扰效应。
如果一个人:大量耐力训练、大量力量训练同时存在,
耐力训练产生较强:AMPK信号可能与mTORC1相关肥大信号发生一定程度的竞争。
但不能简单说:“AMPK一开,肌肉就长不了了。”现实远比这个复杂。
训练量、训练类型、时间间隔、恢复、营养、训练水平都会影响最终结果。
11. 接下来进入最有意思的部分:自噬Autophagy
中文:自噬。它不是:“身体吃自己的肌肉。”这是一个非常常见的误解。
更准确地说:自噬是细胞把受损或不再需要的细胞成分送入溶酶体进行降解和回收的过程。
例如:受损蛋白质、受损线粒体、细胞器都可以被回收。
12. mTORC1和自噬是什么关系?
这里就是:生长 vs 回收的经典矛盾。
mTORC1活跃:营养充足→ 促进合成→ 抑制自噬。
能量不足:AMPK↑→ mTORC1↓→ 自噬解除抑制→ 自噬↑。
所以:吃饭 + 生长状态和禁食 + 回收状态形成了非常漂亮的动态平衡。
13. 自噬的核心开关ULK1
自噬启动的重要蛋白:ULK1
当:mTORC1活跃,它可以抑制ULK1→自噬被压制。
而:AMPK活跃可以促进ULK1相关自噬启动。
所以:营养充足→ mTORC1↑→ ULK1受到抑制→ 自噬↓,而:能量不足→ AMPK↑→ mTORC1↓→ ULK1活性↑→ 自噬↑。
这就是:mTORC1 → AMPK → 自噬这条线最核心的逻辑。
14. 那禁食为什么会促进自噬?
禁食:胰岛素↓、氨基酸供应↓、ATP可能下降→AMPK↑→mTORC1↓→ULK1↑→自噬↑
于是细胞开始:拆解旧东西→获得:氨基酸、脂肪酸等。→重新利用这些物质。
所以禁食状态不是:“什么都不做。”
恰恰相反:细胞从“建设模式”转入“资源回收和维护模式”。
15. 现在加入胰岛素和IGF-1
这是整个系统另一条非常重要的线路:胰岛素/IGF-1→ PI3K→ AKT→ mTORC1↑
所以:营养充足→ 胰岛素↑→ AKT↑→ mTORC1↑→ 合成代谢↑。
但是:胰岛素和IGF-1还有一个非常重要的作用:抑制FOXO。
16. FOXO是什么?
FOXO是一类:Forkhead box O transcription factors转录因子。
包括:FOXO1、FOXO3等。
它们与:应激反应、自噬、蛋白质分解、抗氧化、细胞寿命等密切相关。
17. AKT怎么控制FOXO?
当:胰岛素/IGF-1↑→PI3K→AKT↑→AKT磷酸化FOXO→FOXO从细胞核转移到细胞质→FOXO对相关基因的转录调控下降。
因此:营养充足→ AKT↑→ FOXO受到抑制→ 分解/应激相关程序下降。
18. 禁食的时候反过来
禁食:胰岛素↓→AKT↓→FOXO磷酸化减少→FOXO进入细胞核→启动一系列:抗氧化、应激抵抗、自噬、蛋白质分解相关基因。
所以:进食状态→ AKT↑→ FOXO↓→ 生长/合成。
而:禁食状态→ AKT↓→ FOXO↑→ 维护/回收/应激适应。
19. 于是刚才那句话就真正串起来了
现在可以把整个网络画成:吃饭、营养充足→碳水/氨基酸↑→ 胰岛素/IGF-1↑→ PI3K-AKT↑→ mTORC1↑→ 蛋白质合成↑→ 细胞生长↑
同时:→ AKT↑→ FOXO↓→ 自噬/分解相关程序↓
禁食、能量不足→ATP↓→ AMP/ADP↑→ AMPK↑→ mTORC1↓→ 蛋白质合成↓→ 自噬↑
同时:→ 脂肪酸氧化↑→ FOXO活性↑→ 应激抵抗/回收程序↑。
这就是一个非常漂亮的:“营养状态 → 细胞命运”转换系统。
20. 那这和增肌有什么关系?
增肌的时候:机械张力、氨基酸、胰岛素/IGF-1信号、足够能量→mTORC1激活→MPS↑
如果同时:蛋白质摄入充足→肌肉蛋白净平衡:MPS > MPB→肌肉增长。
所以增肌实际上是:在一定时间尺度内,让肌肉处于“合成 > 分解”的状态。
21. 那为什么不能一直让mTORC1保持最高?
这就是衰老问题出现的地方。如果长期:mTORC1持续高活性
意味着:持续生长、持续合成、持续抑制自噬。
短期:这是好事。
长期:可能出现问题。
因为细胞不仅需要:制造新东西,也需要:清理旧东西。
如果:建造速度一直很快,但是:垃圾处理系统一直被压制
那么可能:受损蛋白质积累、受损细胞器积累、线粒体质量控制下降等。
这就是为什么:mTORC1对于年轻生长和肌肉合成非常重要,但长期过度激活可能与衰老相关病理过程有关。
22. 这就是“衰老悖论”
你会发现:mTOR高,有利于:生长
但是:长期mTOR高可能不利于:细胞维护。
而:mTOR低有利于:自噬、维护、资源回收
但是:长期mTOR过低又会导致:蛋白质合成不足、肌肉减少、免疫和组织修复能力下降
所以:人体不是要把mTOR永远开着,也不是要把mTOR永远关掉。
而是:在不同时间切换。
23. 这其实就是“脉冲式生长”
这是理解增肌非常好的模型。
一天之中:吃饭→ 氨基酸↑→ mTORC1↑→ MPS↑→几个小时以后:营养刺激下降→mTORC1逐渐下降。
下一顿:蛋白质↑→mTORC1再次刺激。
于是:进食 → 合成、间隔 → 维持/回收不断循环。
所以并不是:“一天24小时都应该让mTOR保持最大化。”
24. 这也解释了为什么“蛋白质分餐”有意义
如果一天:160g蛋白质全部集中在一餐。
与:40g × 4餐
相比,后者可以更频繁地提供:必需氨基酸刺激→MPS出现多个脉冲。
因此增肌人群通常更适合把蛋白质分散到:3~5次左右。
当然,这并不是说:每隔3小时必须吃一次蛋白质。
关键还是:全天总蛋白质以及每餐蛋白质质量和剂量。
25. 这又解释了“禁食”和“增肌”的矛盾
禁食:mTORC1↓自噬↑
所以有人会说:“禁食可以促进细胞修复。”有一定机制基础。
但如果你同时:长时间禁食、热量不足、蛋白质不足、力量训练
那么:MPS刺激减少→肌肉增长受到影响。
所以:促进自噬并不等于促进肌肉增长,两者是不同的生理目标。
26. 那减脂的时候怎么办?
减脂的目标:脂肪组织净减少。
这时候:能量摄入 < 能量消耗→AMPK等能量感知系统更容易被激活→脂肪氧化增加。
但我们又不希望:肌肉蛋白大量流失。
因此减脂期需要同时做到:热量赤字、高蛋白、抗阻训练→尽量维持:mTOR/MPS刺激
同时:整体能量赤字→促进:脂肪动员和氧化。
所以减脂其实是在:允许身体动用脂肪,同时尽可能保护肌肉。
27. 这就是为什么“高蛋白 + 力量训练”如此重要
你可以把它理解成:能量赤字告诉身体:“需要动用储备。”
脂肪组织提供:脂肪酸。
高蛋白告诉肌肉:“氨基酸供应仍然存在。”
力量训练告诉肌肉:“这个组织非常重要,必须保留。”
于是:脂肪损失↑而肌肉损失↓。
28. 再把FOXO加入减脂
减脂/禁食:胰岛素↓→AKT↓→FOXO活性↑→促进:蛋白质分解相关基因以及自噬、应激适应等。
因此长期严重热量不足时:肌肉蛋白分解可能增加。
这也是为什么:减脂不能把热量赤字做得无限大。
赤字越极端:脂肪当然会减少,但瘦体重保护越来越困难。
29. 那为什么有氧运动能够帮助减脂?
因为运动:ATP消耗↑→AMPK↑→脂肪酸氧化相关通路↑
同时:能量消耗↑→创造:能量赤字。
所以有氧的核心不是:“AMPK启动以后直接把脂肪烧掉。”而是:提高能量消耗 + 提高脂肪氧化能力 + 改善代谢适应。
30. AMPK还有一个非常重要的下游:PGC-1α
这是运动生理学非常重要的连接。
运动→ AMPK↑→ PGC-1α相关信号↑→线粒体生物发生↑→肌肉:氧化能力↑、耐力能力↑、脂肪酸氧化能力↑。
所以:AMPK不仅仅是“节省ATP”。
它还会:重塑细胞代谢能力。
31. 现在进入“衰老”问题
衰老研究中有一个非常重要的概念:Growth vs Maintenance也就是:生长vs维护。
年轻时:mTORC1活跃→促进生长、蛋白质合成、组织修复非常重要。
但随着年龄增长:
如果:mTORC1长期活跃→自噬受抑制→细胞质量控制可能下降→衰老相关损伤累积。
所以研究者开始思考:如果适度降低mTORC1,是不是可以延长健康寿命?
动物实验确实发现:mTOR通路抑制与寿命延长存在关系。
其中最著名的就是:雷帕霉素(rapamycin)
32. 但是这里千万不要得出一个错误结论
不能说:“mTOR越低越长寿。”
因为mTOR是人体正常生理所必需的。
mTORC1对于:肌肉、免疫、伤口修复、蛋白质合成、生长都非常重要。
如果长期、强力抑制可能造成:肌肉萎缩、代谢问题、免疫抑制、伤口愈合问题等。
因此:衰老研究中的“适度抑制mTOR”与健身人群自行长期服用mTOR抑制剂,是完全不同的事情。
33. 这也解释了为什么老年人反而需要重视mTOR
这是一个非常有意思的反转。
年轻人:mTOR过度活跃可能是问题。
老年人:mTOR响应能力下降也可能是问题。
例如:Anabolic resistance即:合成代谢抵抗。
同样吃:30g蛋白质
年轻人:MPS↑而老年人:MPS↑幅度可能较小。
所以老年人:力量训练、足够优质蛋白质依然非常重要。
因为我们需要:适度刺激mTOR来维持肌肉。
34. 所以“抗衰老”和“增肌”不是完全敌对的
正确理解应该是:长期持续mTOR过高可能不利于某些衰老过程。
但是:周期性激活mTOR对于肌肉维护、组织修复、功能健康、非常重要。
因此真正理想的状态可能更接近:mTOR有节奏地开关,而不是永远开或者永远关。
35. 这也是运动为什么可能同时“促mTOR”和“抗衰老”
力量训练:机械张力→ mTORC1↑→ 肌肉合成
同时运动还会:AMPK↑→ 线粒体适应→ 代谢健康以及自噬/质量控制相关过程得到调节。
所以运动不是:“打开mTOR,所以加速衰老。”
而是:通过不同时间尺度和不同组织的信号,让身体不断进行“损伤 → 修复 → 适应 → 重建”。
这可能正是运动健康效应的重要部分。
36. 最终可以把四个系统放在一张表里
| 状态 | 胰岛素/IGF-1 | AKT | mTORC1 | AMPK | FOXO | 自噬 |
| 进食充足 | ↑ | ↑ | ↑ | 相对低 | ↓ | ↓ |
| 蛋白质摄入 | ↑/氨基酸↑ | ↑ | ↑↑ | 不一定 | ↓ | ↓ |
| 力量训练 | 变化 | 变化 | ↑ | 也可↑ | 变化 | 动态变化 |
| 耐力运动 | 变化 | 变化 | 可能变化 | ↑↑ | ↑ | ↑/动态 |
| 禁食 | ↓ | ↓ | ↓ | ↑↑ | ↑ | ↑↑ |
| 严重能量不足 | ↓ | ↓ | ↓ | ↑ | ↑ | ↑ |
| 老年/合成抵抗 | 信号可能下降 | ↓ | 对营养刺激响应↓ | 变化 | 变化 | 变化 |
注意,这张表是为了建立方向性模型,真实人体情况会受到组织、运动类型、持续时间和营养状态影响,不能把每一个箭头当成绝对规律。
37. 最终把“增肌、减脂、禁食、衰老”统一起来
现在你就能看到:
增肌目标:建设。
所以希望:机械张力 + 氨基酸 + 能量→ mTORC1→ MPS↑
减脂目标:动用储备。
所以:能量赤字→ AMPK等能量感知系统→ 脂肪氧化↑
同时:蛋白质 + 力量训练→ 尽量维持MPS→ 保存肌肉。
禁食目标:资源节约 + 回收。
所以:胰岛素↓、氨基酸↓、AMPK↑→ mTORC1↓→ 自噬↑→ 脂肪氧化↑。
衰老核心矛盾之一:生长信号vs细胞维护。
长期:mTORC1过度活跃可能自噬/质量控制不足。
但长期:mTORC1过度抑制又会肌肉萎缩、修复能力下降。
所以:最优状态不是“最大化生长”,也不是“最大化自噬”,而是让身体能够在不同环境下灵活切换。
38. 最后再给你一个更高级的理解
你可以把人体细胞想象成一个工厂。
mTORC1 = 建设部门
收到:钱 + 原材料 + 生长信号就说“现在资源充足,扩建工厂。”
于是:蛋白质合成↑、细胞生长↑
AMPK = 财务危机部门
发现:ATP不够就说“停止扩建,先省钱。”
于是:mTORC1↓脂肪氧化↑自噬↑
FOXO = 应急管理部门
发现:生存环境恶化
就开始:抗氧化、修复、回收、应激适应
自噬 = 垃圾处理/回收部门,把损坏的蛋白质、损坏的线粒体、老旧细胞器拆掉。
而:胰岛素/IGF-1 = “外部资源充足”的信号告诉细胞:“外面的营养和生长因子都够。”
所以真正高级的理解不是:mTOR = 增肌、AMPK = 减脂、自噬 = 抗衰老这么简单。
而是:mTORC1、AMPK、AKT、FOXO和自噬共同构成了一个“资源分配系统”。细胞不断判断当前资源是足够还是不足,然后在“生长、储存、氧化、回收、修复和生存”之间重新分配资源。
这也解释了一个非常重要的事实:增肌和抗衰老并不是简单的对立关系。
真正需要避免的是:长期极端能量过剩 + 长期mTORC1异常高活性或者另一端:长期极端能量不足 + mTOR长期受抑 + 肌肉持续丢失。
而对于普通运动者,最合理的策略反而是:力量训练 → 周期性刺激mTORC1、充足蛋白质 → 提供氨基酸、合理能量摄入 → 支持合成、有氧运动 → AMPK/线粒体适应、充足睡眠和恢复 → 完成修复、避免长期过量 → 保持代谢健康
最终形成:刺激 → 合成 → 恢复 → 回收 → 再刺激这样的动态循环。
这其实就是把增肌、减脂、运动适应和健康衰老统一到了一套生物学逻辑里面。
一百二十六、性激素结合球蛋白和镁、游离睾酮、增肌
这几个概念确实容易被混在一起。先抓住一条主线:
总睾酮 → 与SHBG、白蛋白结合 → 游离睾酮 → 进入组织 → 雄激素受体 → 肌肉蛋白合成/卫星细胞等 → 肌肉适应
而镁更多是参与睾酮合成、酶反应和整体代谢环境;它并不是一个简单的“降低SHBG → 提高游离睾酮”的增肌补剂。
1. SHBG到底是什么?
SHBG是:Sex Hormone-Binding Globulin,性激素结合球蛋白。
主要由肝脏合成,进入血液后结合性激素,尤其是:睾酮、二氢睾酮 DHT、雌二醇,其中对男性睾酮状态的解释尤其重要。
血液里的睾酮并不是全部以游离状态存在,而大致可以分成:游离睾酮、与白蛋白松散结合的睾酮、与SHBG紧密结合的睾酮
通常把前两者合起来称为:生物可利用睾酮(bioavailable testosterone)。
因此,体检看到一个人的:总睾酮正常,并不能直接说明组织真正能够利用的睾酮一定正常。
2. 为什么SHBG会影响游离睾酮?
可以假设有两个人:
A:总睾酮 = 600 ng/dL、SHBG比较低。
B:总睾酮 = 600 ng/dL、SHBG非常高。
虽然两个人的:总睾酮完全一样,但B可能有更多睾酮被SHBG结合,因此:游离睾酮可能更低。
所以临床上遇到:总睾酮和症状不匹配或者SHBG明显异常时,仅看总睾酮是不够的。
通常还需要考虑:SHBG + 白蛋白 + 总睾酮
进一步计算或测量:游离睾酮。
3. 但是不要理解成“SHBG越低越好”
这是健身圈非常常见的误区。
因为:SHBG不是一个“坏蛋白”。
它本身是正常的运输和缓冲系统。
如果SHBG过低:可能伴随肥胖、胰岛素抵抗、代谢综合征、甲状腺功能异常、肝脏问题等。
因此:降低SHBG并不是一个独立的健康目标。
真正应该关注的是:总睾酮 + SHBG + 游离睾酮 + 临床表现 + 代谢健康。
4. SHBG和增肌到底有什么关系?
这里需要分成两层。
第一层:睾酮本身
睾酮进入肌肉细胞后:→雄激素受体 AR→调节基因表达→促进蛋白质合成相关过程→支持:肌肉蛋白积累、卫星细胞活性、肌肉恢复和适应,所以睾酮确实是重要的合成代谢激素。
第二层:SHBG
SHBG改变:→影响血液中游离睾酮比例→可能影响组织可利用的雄激素暴露。
但是:不能简单说“SHBG低 → 游离睾酮高 → 肌肉一定长得更多”。
因为肌肉增长受到:训练、蛋白质、能量、睡眠、总睾酮、游离睾酮、雄激素受体敏感性等多因素共同影响。
5. 那么为什么健身者特别喜欢研究SHBG?
因为一些情况下:总睾酮正常
但是:SHBG很高→ 游离睾酮偏低。
这种情况下,单看总睾酮可能会产生误判。
反过来:SHBG很低→ 游离睾酮比例可能升高。
所以SHBG是解释:“为什么总睾酮和实际雄激素状态不完全一致”的重要变量。
6. 那镁又是怎么进来的?
镁和这个问题的关系,比很多保健品广告宣传的复杂得多。
镁是人体非常重要的矿物质,参与:ATP相关反应、蛋白质合成、DNA/RNA合成、葡萄糖代谢、神经肌肉功能以及大量酶反应。
因为:ATP在细胞内实际上主要以Mg-ATP形式参与许多酶反应。
所以从增肌角度:镁 → 能量代谢 + 蛋白质合成 + 肌肉神经功能是非常合理的。
但:镁 → SHBG下降 → 游离睾酮暴涨这个说法就需要非常谨慎。
7. 镁和睾酮有没有研究?
有一些研究发现:镁摄入/补充可能与总睾酮或游离睾酮发生变化。
尤其在:镁不足或者运动量较高的人群中,镁状态可能更加值得关注。
一种可能的机制是:镁→ 参与类固醇生成相关酶和能量代谢
同时可能影响:炎症、氧化应激、胰岛素敏感性以及SHBG/睾酮结合状态从而影响游离睾酮。
但需要特别强调:目前没有足够证据证明,对于本身镁摄入充足、没有缺乏的健康男性,大剂量补镁能够显著提高睾酮并产生明显的增肌效果。
这点非常重要。
8. 关于“镁降低SHBG”的说法
这个说法来源于一些研究和机制推测,但不能把它理解成:吃镁 → SHBG下降 → 游离睾酮大幅升高。
人体内SHBG受到大量因素影响,例如:肝脏合成、胰岛素、体脂、甲状腺激素、雌激素、年龄、营养状态、肝脏状态等。
尤其是:胰岛素抵抗和肥胖经常与SHBG降低相关。
所以一个人的SHBG低,并不意味着:“镁很足,睾酮很好。”
完全可能是:代谢健康不好。
9. 一个非常重要的关系:肥胖 → SHBG下降
这对运动营养特别值得关注。
例如:肥胖/胰岛素抵抗→ SHBG下降→ 总睾酮可能下降→ 游离睾酮变化比较复杂
同时:肥胖→ 芳香化酶活性↑→ 睾酮向雌二醇转化增加
再加上:慢性炎症、睡眠问题、下丘脑-垂体-睾丸轴改变→整体雄激素环境可能恶化。
所以:看到低SHBG时,首先应该想到“为什么低”,而不是“怎么把它压得更低”。
10. 游离睾酮和增肌的关系也不能过度简化
睾酮确实有强烈的:合成代谢作用。
尤其当睾酮水平从:低生理水平 → 正常水平,恢复时,肌肉和身体组成可能明显改善。
而在:正常生理范围内,睾酮继续增加与肌肉增长之间并不是一个简单的线性关系。
更不用说:药理剂量的雄激素已经进入另一个完全不同的领域。
所以不能把:“提高游离睾酮”简单等价于“最大化自然增肌”。
11. 真正值得关注的是“雄激素暴露”
可以把它理解成:总睾酮只是“账户总余额”。而游离睾酮更接近:当前能够进入组织并发挥作用的部分。
但组织最终能产生多少效应,还取决于:雄激素受体数量、雄激素受体敏感性、局部代谢、DHT、雌激素以及下游基因反应。
所以:游离睾酮高 ≠ 肌肉一定长得快。
12. 那么镁对增肌最现实的价值是什么?
我会把它分成:
第一优先级:纠正缺乏
如果一个人镁摄入不足:镁不足→ 肌肉功能、能量代谢、神经肌肉功能等受到影响→补足镁→ 恢复正常生理功能。
这时候它当然可能间接改善训练和恢复。
第二优先级:保证正常生理功能
镁参与:ATP代谢、蛋白质合成、葡萄糖代谢、肌肉收缩、神经传导
所以充足镁是合理的。
第三优先级:期待“睾酮增强”
这个就应该降低预期。
对于镁状态正常的人没有可靠证据证明:额外大量补镁能够产生类似睾酮增强剂的增肌效果。
13. 三者关系可以画成这样
镁充足→ 正常ATP代谢→ 正常肌肉功能→ 正常蛋白质合成能力→ 正常训练表现
同时:镁状态 + 能量状态 + 代谢健康 + 激素环境→ 影响睾酮/SHBG系统→总睾酮→与SHBG + 白蛋白结合→形成游离睾酮 + 白蛋白结合睾酮 + SHBG结合睾酮→游离/可利用睾酮进入组织→雄激素受体→基因转录→支持肌肉蛋白合成与适应
但最上游还有一个非常重要的东西:抗阻训练。
所以完整逻辑应该是:抗阻训练是增肌刺激的核心;蛋白质提供氨基酸;足够能量支持合成;睾酮等内分泌因素调节合成代谢环境;SHBG决定一部分循环睾酮的结合状态;镁则主要通过基础代谢、神经肌肉和酶反应支持整个系统正常运转。
14. 如果你真的在分析一份男性激素检查
不要只看:总睾酮。
至少应该结合:总睾酮、SHBG、白蛋白→计算:游离睾酮
必要时再看:LH、FSH、雌二醇、泌乳素、甲状腺功能以及肝功能、代谢状态
这样才能回答:“这个人的睾酮到底够不够?”
而不是单纯看到:总睾酮600就说:“睾酮很好。”
15. 最后给你一个非常实用的判断框架
如果目标是自然增肌,优先级应该是:训练质量→ 蛋白质摄入→ 总能量→ 睡眠和恢复→ 碳水/脂肪分配→ 微量营养素充足→ 镁等矿物质是否缺乏→ 最后才是研究SHBG、游离睾酮等细微差异。
如果一个人:睡眠不足 + 热量不足 + 训练过量 + 蛋白质不足
然后每天补:镁 + 锌 + 所谓“睾酮增强剂”通常是在解决错误的问题。
真正优秀的运动营养方案,应该首先把:能量可用性 → 蛋白质 → 碳水 → 脂肪 → 微量营养素 → 睡眠 → 训练
这些基础变量做好,再去解释:SHBG → 游离睾酮 → 雄激素效应这条链路。
另外有一点值得单独强调:如果你看到“镁可以降低SHBG、提高游离睾酮”的论文,不能只看论文里SHBG和睾酮的变化,还要看受试者是否缺镁、样本量、补充剂量、持续时间,以及最终有没有测到肌肉量/力量的实际改善。“激素指标发生变化”和“增肌效果发生变化”是两个不同层级的证据。
一百二十七、餐后能量维持
结论先说:一顿饭提供的能量不会在某个时间点突然“用完”。餐后几小时,人体主要利用外源营养;随着吸收减少,逐渐增加肝糖原分解、脂肪动员和糖异生。糖异生并不是“糖原耗尽以后才启动”,而是在餐后就已经存在,只是随着禁食时间延长,其贡献逐渐增加。
1. 一顿饭进入人体后,大致经历什么?
假设你中午12:00吃了一顿饭,这顿饭里面有:碳水→ 葡萄糖、脂肪→ 脂肪酸、甘油、蛋白质→ 氨基酸
然后人体会经历几个重叠的阶段:餐后吸收期→ 餐后后期→ 短期禁食→ 较长时间禁食,但这些阶段不是硬切换的。
2. 第一阶段:饭后0~4小时左右
通常称:吸收期 / postprandial state
这时候:血糖↑胰岛素↑→身体倾向于:利用刚刚吃进来的营养
同时:肝糖原合成↑、肌糖原合成↑、脂肪合成/储存↑、蛋白质合成↑,与此同时肝糖原分解↓、脂肪动员↓
所以可以粗略理解:刚吃完饭,身体优先处理“外面送进来的货”。
3. 那一顿饭的能量到底能撑多久?
这取决于:这顿饭多少热量、碳水/脂肪/蛋白质比例、运动量、体重和肌肉量、肝糖原水平、上一顿饭距离现在多久、胰岛素敏感性等等。
因此不存在:“吃一顿饭可以供能6小时。”这样的固定数字。
例如:一顿:800 kcal
如果一个人的全天消耗:2400 kcal
平均每小时消耗:100 kcal
理论上:800 ÷ 100 = 8小时
但人体绝对不会按照:吃进去800 → 连续8小时全部烧这800这种方式运行。
因为与此同时:肝糖原、肌糖原、脂肪组织也在参与供能。
4. 一个特别重要的概念:餐后也在烧脂肪
很多人认为:“吃饭以后只烧刚刚吃进去的食物。”不是。
餐后人体实际上是:外源性葡萄糖氧化、外源性脂肪酸、肝糖原、脂肪组织脂肪酸共同供能。
只是比例发生变化。
例如:餐后胰岛素升高→脂肪分解下降→脂肪氧化比例下降→碳水氧化比例提高。
所以:餐后不是“停止烧脂肪”,而是“脂肪供能比例下降”。
5. 第二阶段:饭后4~8小时
随着肠道吸收逐渐减少:胰岛素下降,胰高血糖素相对升高→身体开始逐渐增加:肝糖原分解以及脂肪组织脂解→维持血糖和能量供应。
这时候人体逐渐从:“外源营养模式”转向“内源储备模式”。
6. 这时候糖原开始发挥作用
肝脏:肝糖原→ 葡萄糖-6-磷酸→ 葡萄糖→ 血液→维持:血糖。
但是肌肉不一样。
肌肉糖原:不能直接把葡萄糖释放到血液中。
因为骨骼肌缺乏:glucose-6-phosphatase
所以肌糖原主要用于:肌肉自己运动时供能。
这是肝糖原和肌糖原非常重要的区别。
7. 那么肝糖原什么时候耗尽?
这里需要特别纠正一个常见概念:肝糖原并不是“吃完饭后6小时突然耗尽”。
它的下降速度取决于:初始肝糖原储量、运动、碳水摄入、基础代谢、睡眠、胰岛素、胰高血糖素等。
在普通成年人如果不再进食:肝糖原通常在约12~24小时内明显下降,并可能接近耗竭。
但这个时间范围变化非常大。
如果进行了:长时间运动,肝糖原下降可以明显加快。
如果持续:低碳饮食,则初始肝糖原可能本来就较低。
8. 肌糖原更不能简单说“24小时耗尽”
因为肌糖原主要由:运动强度和训练量决定。
比如:一个人一天不吃东西,但躺着不动,肌糖原可能仍然保留很多。
另一个人:空腹跑马拉松,那么肌糖原可能在数小时内大幅下降。
所以:肌糖原不是按照“距离上一顿饭多久”决定,而是高度取决于肌肉使用程度。
9. 那么糖异生什么时候启动?
这个问题非常关键:糖异生其实一直存在。
不是:糖原耗尽→糖异生启动,而是:餐后糖异生已经存在,只不过:糖异生速率较低。
随着:胰岛素下降、胰高血糖素上升、肝糖原下降→糖异生逐渐增强。
10. 糖异生的原料来自哪里?
主要包括:乳酸、甘油、生糖氨基酸
其中非常重要的是:乳酸
肌肉:葡萄糖→ 糖酵解→ 乳酸→进入血液肝脏:乳酸→ 葡萄糖→再释放到血液。
这就是:Cori cycle,科里循环。
11. 甘油也很重要
脂肪组织:TG→ 脂肪酸 + 甘油→
脂肪酸:→ β-氧化→ ATP
甘油:→肝脏→糖异生→葡萄糖。
所以:脂肪分解不仅提供脂肪酸,还能通过甘油为糖异生提供碳骨架。
12. 氨基酸也是糖异生的重要来源
例如:丙氨酸
肌肉:氨基酸代谢→ 丙氨酸→肝脏→丙酮酸→糖异生→葡萄糖。
这就是:葡萄糖-丙氨酸循环的一部分。
但是:人体并不希望长期大量依靠肌肉蛋白进行糖异生。
因此在较长时间禁食后,身体会逐渐增加:脂肪酸氧化→酮体生成→脑组织使用酮体增加→降低对葡萄糖的需求→减少肌肉蛋白分解。这是一种非常重要的:节约蛋白质机制。
13. 糖异生什么时候成为主要来源?
可以大致这样理解:饭后肝糖原合成↑,糖异生:低水平
餐后数小时肝糖原开始下降:糖异生逐渐增加
约12~24小时禁食肝糖原已经明显减少:糖异生成为维持血糖的重要来源。
24~48小时以后随着肝糖原进一步耗尽:糖异生 + 脂肪酸氧化 + 酮体生成变得更加重要。
更长时间禁食人体进入:脂肪主导供能 + 酮体利用增加状态。
糖异生仍然存在,因为某些组织仍然需要葡萄糖。
14. 为什么肝糖原耗尽以后还必须制造葡萄糖?
因为人体不是所有组织都能直接使用脂肪酸或酮体。
例如:红细胞没有线粒体,所以不能进行脂肪酸β-氧化也不能利用酮体产生ATP。
它高度依赖:葡萄糖 → 糖酵解 → ATP
所以即使长时间禁食:人体也必须继续制造一定量的葡萄糖。
这就是糖异生为什么不会完全停止。
15. 那大脑呢?
大脑比较特殊。
正常状态:主要使用葡萄糖。
长时间禁食:脂肪组织脂解↑→肝脏:脂肪酸→ 酮体→血液→大脑:酮体利用↑
这样:脑对葡萄糖的需求下降。
这就是为什么长时间禁食时:肌肉蛋白分解会逐渐降低。
因为身体开始:“省蛋白质”。
16. 这时候你就可以理解为什么“低碳”和“断食”不是同一回事
低碳饮食:碳水摄入低→肝糖原下降→脂肪氧化↑→酮体可能↑
但:每天仍然可以进食蛋白质和脂肪。
而断食:没有外源能量进入→胰岛素持续较低→脂肪动员持续增加→糖原逐渐下降→糖异生↑→酮体↑。
两者的代谢状态有重叠,但并不完全相同。
17. 再回到你最开始的问题:一顿饭能量到底能维持多久?
更准确的答案是:一顿饭不是“维持几个小时”,而是它的营养物质在不同时间尺度上进入氧化、储存和再动员系统。
例如:
0~4小时→ 食物吸收明显→ 胰岛素较高→ 外源葡萄糖/脂肪利用增加→ 糖原和脂肪储存增加
4~8小时→ 食物吸收逐渐减少→ 肝糖原分解增加→ 脂肪动员增加
8~12小时→ 胰岛素进一步下降→ 脂肪氧化增加→ 糖异生贡献增加
12~24小时→ 肝糖原明显下降→ 糖异生成为重要血糖来源→ 脂肪氧化和酮体生成增加
24小时以后→ 肝糖原进一步耗竭→ 糖异生 + 脂肪氧化 + 酮体成为主要代谢体系
这只是正常人的大致生理框架,不是精确到小时的固定时间表。
18. 最关键的一张“代谢切换图”
你可以把整个过程记成:吃饭→ 胰岛素↑→ 外源营养利用↑→ 糖原合成↑→ 脂肪储存↑→几小时后→ 胰岛素↓→ 胰高血糖素相对↑→ 肝糖原分解↑→ 脂肪分解↑→ 糖异生↑→更长时间不进食→ 肝糖原↓→ 糖异生↑↑→ 脂肪氧化↑↑→ 酮体↑→长期禁食→ 大脑酮体利用↑→ 葡萄糖需求↓→ 蛋白质分解相对减少。
19. 最后纠正三个特别容易出现的错误
错误1:吃完饭以后6小时,食物能量就没了。
不是。营养物质会被储存,并在之后不断被动员。
错误2:糖原耗尽以后才开始糖异生。
不是。糖异生一直存在,只是禁食时间越长,贡献比例越高。
错误3:肝糖原和肌糖原一起耗尽。
不是。
肝糖原 → 主要负责维持血糖。
肌糖原 → 主要负责肌肉自身运动。
一百二十八、PMS
PMS(Premenstrual Syndrome,经前期综合征)本质上不是单纯的“激素太多/太少”,而更准确地说,是月经周期后半段的正常激素波动,对某些女性的大脑、神经递质和身体组织产生了较明显的敏感反应。
先把最重要的一句话记住:PMS的核心不是“激素异常”,而是“对正常激素变化的敏感性异常”。
这也是为什么很多女性的雌激素、孕激素检查完全正常,却依然会出现明显PMS。
1. PMS发生在什么时候?
月经周期可以简单分成:月经期 → 卵泡期 → 排卵 → 黄体期 → 月经
PMS主要发生在:排卵以后 → 月经来潮前,也就是黄体期后半段。
通常:月经前7-14天开始出现症状。
月经开始后:症状明显减轻或消失。
这其实是诊断PMS非常重要的特征。
如果一个人的:抑郁、焦虑、腹痛、疲劳,从月经结束后就一直持续到下一次月经,并不是只集中在经前,那么就不能简单归因于PMS。
2. 月经周期中发生了什么激素变化?
排卵以后:黄体形成→孕酮(progesterone)明显增加
同时:雌二醇(estradiol)也会出现相应变化。
如果没有怀孕:黄体退化→孕酮↓、雌二醇↓→子宫内膜失去激素支持→月经来潮。
所以PMS最关键的时间窗口就是:排卵后激素水平发生变化,以及黄体期结束时激素快速下降。
3. 为什么激素正常也会出现PMS?
这是PMS最核心、也最容易理解错的地方。
过去经常认为:“PMS是因为孕酮太高。”或者“PMS是因为雌激素太低。”,现在这种解释已经过于简单。
更合理的模型是:正常的雌激素/孕激素波动→影响中枢神经系统→改变5-HT(血清素)、GABA、多巴胺、去甲肾上腺素、等神经递质系统→某些女性对这些变化更加敏感→出现:情绪 + 食欲 + 睡眠 + 疼痛 + 水肿等一系列症状。
4. 孕酮为什么特别重要?
孕酮本身以及它的代谢产物allopregnanolone(别孕烷醇酮)可以作用于:GABA-A受体系统。
GABA是大脑重要的:抑制性神经递质。
所以正常情况下:孕酮↑→allopregnanolone↑→GABA-A受体调节→影响:焦虑、情绪、睡眠、应激反应等。
问题在于有些女性不是“孕酮太多”,而是:对孕酮及其代谢产物的神经系统变化更加敏感。
这就可能产生:焦虑、烦躁、情绪波动、甚至抑郁感。
5. 雌激素又做什么?
雌激素对大脑的影响非常广泛。
它可以影响:5-HT、多巴胺、去甲肾上腺素等神经递质系统。
所以排卵前雌激素变化以及黄体期雌激素下降都可能影响:情绪、认知、食欲、疼痛敏感性等。
因此PMS不是一个单一激素导致的疾病,而是:卵巢激素变化 + 中枢神经系统敏感性 + 遗传/环境因素共同作用。
6. PMS有哪些症状?
PMS可以分成:精神/行为症状和身体症状。
7. 情绪和精神症状
最常见:易怒、烦躁、焦虑、情绪低落、突然想哭、情绪波动、注意力下降、疲劳、对事情失去兴趣、睡眠变化
有些女性会明显感觉:“平时完全没事,但是月经前几天特别容易生气。”,这非常符合PMS的典型周期性特点。
8. 食欲变化非常常见
例如:食欲增加,特别想吃甜食,想吃高脂肪食物,暴饮暴食,对某些食物特别渴望
这和:雌激素、孕酮、血清素、GABA、瘦素、胰岛素以及能量需求变化都有关系。
尤其是:经前期食欲增加是非常常见的。
9. 身体症状
包括:乳房胀痛、腹胀、水肿、头痛、腰酸、关节/肌肉疼痛、便秘或腹泻、痤疮、疲劳、睡眠异常等。
其中:乳房胀痛 + 腹胀 + 水肿非常常见。
10. 为什么月经前容易水肿?
主要涉及:雌激素、孕酮以及RAAS、肾脏钠水处理等。
周期激素变化→影响:肾脏钠水潴留→细胞外液增加→出现:体重短期增加、手脚肿、脸部浮肿、腹胀
所以:经期前体重突然增加1-2 kg,不一定是脂肪增加。
大量情况下是:水分 + 糖原 + 肠道内容物变化。
这对减脂人群尤其重要。
11. PMS和“经前体重增加”不是一回事
例如:平时60 kg,月经前61.5 kg,并不意味着:“一周长了1.5 kg脂肪”。
如果真的增加:1.5 kg脂肪,理论上需要大约:10,000 kcal以上的额外能量盈余。
短期内出现这种幅度的变化,通常更应该考虑:水分、糖原、肠内容物等。
所以女性减脂时:最好比较相同月经周期阶段的体重,而不是简单比较连续两天的体重。
12. PMS为什么会特别想吃甜食?
这里涉及一个非常有意思的:雌激素-血清素-食欲系统。
经前期:卵巢激素变化→影响:5-HT系统
可能出现:情绪下降,于是大脑倾向于寻找:高碳水/高能量食物
因为碳水摄入可以影响:色氨酸进入脑内以及血清素合成
所以一些女性会产生:巧克力/甜食渴望。
但不能简单说:“身体缺糖,所以必须吃糖”,更多时候是:神经递质 + 奖赏系统 + 食欲调节共同作用。
13. PMS和皮质醇有什么关系?
PMS本身并不等于:皮质醇升高。
但是:经前激素变化可能改变HPA轴,也就是:下丘脑 → 垂体 → 肾上腺的应激系统。
如果同时存在:睡眠不足、工作压力、能量不足、训练量过大→PMS症状可能更加明显。
所以经前期:压力越大,有些人的:焦虑、易怒、食欲、睡眠问题会明显放大。
14. PMS和PMDD一定要区分
这是非常重要的。
PMDD:Premenstrual Dysphoric Disorder中文:经前烦躁障碍。
可以理解成:PMS的严重精神情绪表现。
PMDD特别突出:严重易怒、明显焦虑、抑郁、情绪剧烈波动,明显影响工作/学习/人际关系,甚至可能出现:明显的绝望感或自杀念头。
它不是简单的:“PMS比较严重”,而是有明确诊断标准的疾病。
如果症状已经明显影响正常生活,尤其是出现严重抑郁或自伤/自杀想法,需要及时进行专业评估,而不是只靠饮食调理。
15. PMS应该怎么调理?
这里可以分成:生活方式、饮食、运动、睡眠、药物几个层次。
16. 第一:规律运动
运动是PMS管理中非常值得推荐的方法,有氧运动、抗阻训练都可以。
运动可能通过:内源性阿片系统、血清素、多巴胺、炎症调节、睡眠改善等机制改善:情绪、疲劳、腹胀、疼痛等。
不需要经期前疯狂运动。
更重要的是:整个周期保持规律运动。
17. 第二:保证睡眠
睡眠不足:→情绪调节能力下降→食欲控制能力下降→压力反应增强→PMS可能更加明显。
所以:经前期尤其不要刻意熬夜。
18. 第三:不要在经前期进行极端节食
这对减脂女性尤其重要。
如果本来:热量赤字很大,再遇到:PMS食欲增加,就非常容易出现:强烈饥饿 → 暴食 → 内疚 → 更严格节食,形成循环。
更好的方法是:经前期允许食欲出现一定程度的自然增加,并适当调整热量,而不是强行压制。
如果需要,可以把热量赤字稍微缩小。
19. 第四:蛋白质和复合碳水
建议:蛋白质充足、全谷物/薯类/水果等复合碳水、蔬菜、适量脂肪。
特别是经前期:不要因为害怕碳水而完全低碳甚至断碳。
合理碳水有助于:训练表现、糖原储备、饱腹感以及整体饮食依从性。
20. 第五:控制钠,但不要极端限盐
如果:明显水肿、腹胀,那么减少:高度加工食品、腌制食品、高盐零食通常有帮助。
但没有必要:完全不吃盐。
因为钠本身是人体必需电解质。
21. 第六:钙可能比较重要
这是PMS营养干预里证据比较值得关注的一项。
部分研究发现:足够的钙摄入可能改善:情绪、食欲、水潴留、疼痛等PMS症状。
所以日常应该保证:奶/酸奶、奶酪、豆制品、带骨小鱼等钙来源。
是否需要补充剂,则应该根据日常摄入量决定。
22. 镁有没有作用?
镁经常被用于PMS讨论。
理论上:镁参与神经肌肉功能、GABA相关调节、能量代谢等。
一些研究发现镁可能对:腹胀、乳房胀痛、情绪等有一定帮助。
但目前证据并没有支持:所有PMS女性都必须大量补镁。
如果日常饮食本来就能提供足够镁,更重要的是整体饮食质量。
23. 咖啡因和酒精
如果一个人经前:焦虑、心悸、睡眠不好,那么大量咖啡因可能进一步放大症状。
酒精也可能影响:睡眠、情绪、水分平衡
因此症状明显的人可以观察:减少咖啡因/酒精后是否改善。
24. PMS不是一定需要吃药
如果只是:轻度腹胀、轻微乳房胀痛、轻度情绪波动
通常:运动 + 睡眠 + 饮食 + 压力管理就可以处理。
如果症状比较严重,则可以根据症状选择治疗。
例如:NSAIDs可以针对:疼痛
一些激素治疗,如复方口服避孕药,可以通过抑制排卵、稳定激素波动改善部分PMS。
对于明显的:情绪症状/PMDD,SSRI选择性血清素再摄取抑制剂是有充分临床应用和证据支持的治疗选择。
这时候就不是简单的营养调理问题了。
25. 一个非常重要的营养师思维:不要把所有症状都叫PMS
例如一个女性:长期疲劳、长期抑郁、长期失眠、长期腹痛、月经异常,不能看到她在月经前症状加重,就全部归因于PMS。
还需要排除:缺铁/贫血、甲状腺疾病、抑郁/焦虑障碍、子宫内膜异位症、子宫肌瘤、多囊卵巢综合征等。
尤其:PMS的一个核心特征是“周期性”。
26. 最后给你一个完整的生理模型
可以把PMS理解成:
排卵→ 黄体形成→ 孕酮↑ + 雌二醇变化
↓
中枢神经系统受到激素变化影响
↓
5-HT / GABA / 多巴胺 / HPA轴发生变化
↓
部分女性对这种变化特别敏感
↓
出现:情绪症状、食欲增加、睡眠变化、疲劳、头痛、乳房胀痛、腹胀、水潴留
↓
月经来潮→ 卵巢激素快速下降→ 症状逐渐缓解。
所以PMS真正的关键词是:“周期性激素波动 + 个体敏感性 + 神经递质变化”,而不是简单的“激素失衡”。
如果从运动营养的角度继续深入,可以下一步把“女性月经周期 → 雌激素/孕酮变化 → 食欲 → 胰岛素敏感性 → 脂肪氧化 → 训练表现 → 水分/体重变化 → 增肌减脂策略”完整串起来。这个体系比单独学习PMS更有实用价值,因为它能直接解释为什么一些女性在经前期会更饿、更想吃甜食、体重突然上升、训练状态下降,以及减脂期应该如何根据周期调整饮食和训练。
先强调一个目前研究很重要的结论:不要把女性月经周期机械地划成“某个阶段一定更能增肌、某个阶段一定更燃脂”。不同女性差异很大,目前关于周期不同阶段对力量、代谢和运动表现的研究结果并不一致;症状本身往往比“周期第几天”更能决定当天的训练体验。
1. 先建立整个周期的框架
对于一个大约28天、自然排卵的周期,可以粗略理解:月经期→ 卵泡期→ 排卵→ 黄体期
其中真正与PMS关系最密切的是:排卵后 → 月经前,也就是黄体期。
主要激素变化可以简化为:
卵泡期→ 雌二醇逐渐上升→ 孕酮较低
↓
排卵→ 雌二醇达到较高水平→ LH峰→ 排卵
↓
黄体期→ 孕酮明显升高→ 雌二醇出现第二个波峰
↓
如果没有怀孕:黄体退化→ 孕酮↓→ 雌二醇↓→ 月经。
2. 为什么经前期特别容易饿?
这里不能简单说:“因为孕酮升高,所以饿。”,实际上是多个因素共同作用。
黄体期的激素环境变化:卵巢激素变化→ 中枢神经递质变化→ 食欲调节改变
同时:体温调节、基础代谢、能量消耗、食物奖赏也可能发生变化。
因此部分女性在黄体期会出现:食欲增加、能量摄入增加、对甜食/高脂食物的渴望增强。
近期营养综述也认为PMS与饮食模式之间存在关联,但具体营养干预的证据质量和一致性仍有限。
3. 黄体期的能量消耗真的会增加吗?
这是一个非常有意思的问题。
一些研究发现:黄体期静息能量消耗 REE可能比卵泡期略高。
但这个变化通常是:小幅度,而不是:“经期前代谢突然提高30%”。
所以网上经常出现的:“女性经期前每天多消耗500 kcal。”,这种说法明显过于夸张。
更合理的理解是:孕酮升高→ 体温调节改变→ 可能使静息能量消耗略有增加。
但不同女性的变化幅度很大,因此不能给所有女性统一增加一个固定热量。
4. 这就解释了一个现象
假设一个女性平时:TDEE = 2000 kcal
减脂时:摄入1700 kcal
如果到了黄体期:食欲增加、能量消耗略有增加
那么她可能感觉:“为什么以前1700 kcal不饿,现在特别饿?”
这并不一定是意志力下降,而可能是:生理需求 + 食欲调节 + PMS共同作用。
5. 所以减脂女性最容易在哪个阶段崩盘?
通常不是因为:月经期本身。
而往往是:排卵以后 → 月经前,也就是:黄体期后半段。
因为这里可能同时出现:食欲↑、甜食欲望↑、水潴留↑、情绪波动↑、训练体验下降
于是容易出现:暴食→第二天体重↑→误以为“我胖了。”→进一步节食→更饿→再次暴食。
这实际上可能形成一个非常典型的:限制 → 饥饿 → 暴食 → 内疚 → 更严格限制循环。
6. 这里一定要区分“脂肪增加”和“体重增加”
这是女性减脂中非常重要的一点。
黄体期:雌激素/孕激素变化→ 水盐调节变化→ 肠道变化→ 糖原变化→体重可能上升。
例如:60 kg → 61.2 kg,并不代表:脂肪增加1.2 kg。
如果你真的增加1.2 kg脂肪,需要形成大约:9000 kcal以上的累计能量盈余。
所以:经前体重上升,首先考虑水分和胃肠内容物,而不是立刻判断减脂失败。
7. 为什么经前看起来会“胖了一圈”?
可能同时发生:水潴留、肠道内容物增加、糖原变化、乳房组织含水量变化、腹胀
所以可能出现:腰围↑、体重↑、腹部更鼓,甚至脸看起来更圆。
但这不一定代表脂肪增加。
因此女性做减脂数据分析时:最好比较“同一周期阶段”的体重,而不是简单比较前后两天。
例如:第3天 vs 下一个周期第3天比月经第3天 vs 月经前第27天更有意义。
8. 那么雌激素对脂肪代谢有什么影响?
雌激素参与:脂肪组织分布、脂肪酸代谢、胰岛素敏感性、食欲调节等多个系统。
但不能简单说:雌激素高 → 一定燃脂。
真实情况复杂得多。
一些研究提示女性在不同周期阶段可能存在:底物利用变化
例如:脂肪氧化比例以及碳水利用比例可能发生变化。
但这种变化通常没有大到可以让你根据月经周期设计:“今天只燃脂,所以应该做低碳。”这种程度。
9. 一个更重要的概念:底物利用 ≠ 脂肪减少
假设某个阶段:脂肪氧化↑,并不等于身体脂肪一定减少更多。
因为脂肪氧化只是24小时能量平衡的一部分。
真正决定长期脂肪储存的是:脂肪摄入 − 脂肪氧化以及整体能量摄入 − 能量消耗。
所以:“某个周期阶段燃脂率更高”不能直接等价于“这个阶段减脂效果更好”。
10. 月经周期和胰岛素敏感性
这是另一个值得理解的点。
一些研究观察到:黄体期胰岛素敏感性可能较卵泡期发生一定变化。
但同样:个体差异非常大,而且这种变化远没有:睡眠、体脂、运动、碳水摄入、能量平衡这些因素重要。
所以不能简单说:“黄体期一定胰岛素抵抗。”
更准确的是:卵巢激素变化可能影响葡萄糖代谢,但其实际幅度和临床意义存在明显个体差异。
11. 那经前期应该多吃碳水还是少吃?
对于普通健康女性:不需要因为黄体期就突然改变碳水比例。
但是如果存在:明显食欲增加、训练量较高、PMS情绪症状
那么合理增加:复杂碳水可能比完全压制碳水更容易维持饮食依从性。
例如:燕麦、米饭、土豆、红薯、全麦面包、豆类、水果这些都可以。
ACOG美国妇产科学院也将复杂碳水、钙丰富食物和规律饮食作为PMS生活方式管理的一部分。
12. 为什么复杂碳水可能特别适合PMS?
它可能同时解决三个问题:
第一:饱腹感
复合碳水:→ 食物体积大→ 膳食纤维较多→ 饱腹感更好。
第二:训练
肌糖原:→ 训练表现。
第三:情绪/食欲
碳水摄入可能影响:色氨酸进入中枢→ 血清素系统。
所以对于一些PMS明显的女性:适量碳水可能比极端低碳更容易控制食欲和情绪。
但这并不意味着:吃糖治疗PMS。
13. 蛋白质应该怎么变化?
这里反而不用因为月经周期做很大调整。
如果目标是增肌/减脂:优先保证每日蛋白质总量以及每餐合理分配。
例如一个60 kg女性:增肌期可以考虑约1.6-2.0 g/kg/day,也就是:96-120 g/day
具体还要根据:训练量、总热量、饮食结构、体脂调整。
PMS并不会让蛋白质需求突然翻倍。
14. 脂肪应该怎么处理?
也不建议经前期极端低脂。
因为脂肪对于:细胞膜、脂溶性维生素、必需脂肪酸、激素合成的底物环境等都有作用。
尤其是:ω-3脂肪酸在PMS相关症状方面存在一定研究兴趣,但目前证据并不足以让我们给所有女性规定一个特殊的高剂量方案。近期营养综述也指出,ω-3、钙、维生素D、锌、铁等可能存在潜在帮助,但研究结果并不完全一致。
15. PMS期间最应该关注的几个营养素
如果从运动营养师的角度排序,我会优先考虑:钙、镁、维生素D、铁、ω-3脂肪酸
但这里有一个原则:“纠正不足”比“超量补充”重要得多。
例如:缺铁→ 疲劳→ 运动能力下降→ PMS期间感觉可能更差。
特别是:月经量较大的女性更值得关注铁状态。
16. 钙为什么值得重点关注?
钙可能影响:神经肌肉、细胞信号、神经递质等。
一些临床证据支持足量钙摄入可以改善PMS的部分:情绪、食欲、水潴留、疼痛等症状。
ACOG给出的资料中也提到每日约1200 mg钙可能帮助减轻PMS的身体和情绪症状,但这应结合膳食摄入量,而不是默认所有人都需要额外服用1200 mg补剂。
17. 运动应该怎么安排?
这里我要特别纠正一个现在健身圈很流行的观点:“卵泡期力量训练,黄体期只做有氧。”,没有足够证据支持把所有女性都这么安排。
目前研究发现:月经周期对力量和运动表现的平均影响通常比较小,而且个体差异很大。
因此最好的策略不是:按照日历安排训练,而是:按照个人症状和实际表现进行autoregulaton。
18. 如果一个女性没有明显PMS
例如:月经前状态很好、睡眠正常、力量正常、食欲正常
那么:正常训练。
完全没有必要因为:“今天是黄体期”主动降低训练量。
19. 如果PMS很明显
例如:疲劳↑、睡眠差、腹胀、疼痛、RPE明显提高
那么可以:维持训练频率
但适当降低:训练容量或者RPE主观用力程度
例如:原来4×8 RPE 9可以变成3×8 RPE 7-8
保持动作模式、训练习惯,但降低疲劳成本,这比完全停止训练更合理。
规律运动本身也可能改善PMS症状,现有系统综述支持有氧、力量训练和瑜伽等运动形式具有一定帮助。
20. 这对增肌特别重要
假设一个女性:月经前力量下降5%,并且:恢复变差
如果仍然强行:训练到力竭
可能出现:疲劳累积→睡眠进一步恶化→PMS更明显→训练质量进一步下降。
所以增肌期真正好的策略不是:“每天必须突破。”而是根据当日状态维持足够的训练刺激,同时避免不必要的疲劳。
21. 反过来,月经周期也不能成为“偷懒借口”
如果:每个月有10-14天都认为:“今天激素不好,所以不训练。”那就会严重影响训练总量。
所以最好是:症状轻 → 正常训练、症状中等 → 适当调整容量/RPE、症状严重 → 恢复优先,必要时寻求医学处理。
22. 对减脂来说,我更推荐“周期平均热量”
例如一个女性:TDEE:2000 kcal,目标:平均每天-300 kcal,那么每周大约-2100 kcal,不一定要求每天必须1700 kcal。
可以根据食欲做一些调整。
例如:卵泡期:1650-1700 kcal、黄体期:1750-1850 kcal
只要:整周平均仍然形成赤字就可以。
这对于控制:PMS暴食可能比全年每天机械执行同一个热量更加现实。
23. 但这里有一个重要前提
不能因为:“经前期食欲增加”就无限制地:+500-1000 kcal。
我们只是在:小幅调整。
例如:原来1700 kcal,如果经前特别饿可以考虑1800 kcal
而不是:1700 → 2500 kcal。
这样仍然可以保持:减脂轨迹。
24. 这和之前学习的“热量缺口”其实完全一致
长期减脂看:累计能量平衡,而不是:某一天的脂肪氧化率。
所以:PMS期间多吃100 kcal不一定破坏减脂。
如果这100 kcal让你:不暴食、训练更好、睡眠更好、饮食依从性更高反而可能有利于长期减脂。
25. 还有一个很容易误判的问题:PMS期间“减脂停滞”
例如:第1周:60.0 kg、第2周:59.6 kg、第3周:59.3 kg、第4周:60.2 kg
你可能认为:“第四周胖了0.9 kg。”
但如果:第4周正好是月经前,那么可能实际上:脂肪仍然在下降,只是:水分暂时掩盖了脂肪下降。
月经开始后:水分下降→体重突然:59.2 kg
于是看起来:“一夜之间瘦了1 kg。”,实际上不是一夜之间燃烧了1 kg脂肪而是前几天的水分释放出来了。
26. 所以女性减脂最好这样看数据
不要今天60.2 → 昨天59.3 → 我胖了,而应该:记录每天体重→计算:7日平均→比较:相同周期阶段→观察:4-8周趋势。
这会比男性减脂数据分析更加重要。
27. 如果是运动员,还要考虑一个更大的问题
那就是:低能量可用性 LEA以及RED-S(相对能量缺乏综合征)
如果一个女性长期:热量摄入过低、训练量过大
可能导致:下丘脑-垂体-卵巢轴受到抑制→月经周期异常→雌激素下降→骨健康受影响→恢复、免疫、运动表现等受到影响。
所以:“月经正常”本身就是女性运动营养非常重要的健康指标之一。
如果出现:月经越来越稀、周期明显延长、闭经,就不能简单认为:“减脂成功了。”
反而应该警惕:能量可用性不足。
28. 最后把整个体系串起来
你可以把女性经前期理解成:
排卵→ 雌激素/孕酮变化
↓
中枢神经系统→ 5-HT/GABA等变化
↓
食欲↑、情绪波动↑、睡眠变化、疲劳↑
↓
同时:体温/能量消耗可能略有变化
↓
食物需求可能增加
↓
如果又在减脂:热量限制 + PMS
↓
更容易:饥饿/暴食,与此同时:激素变化→ 水盐调节→ 肠道变化
↓
体重↑
↓
但:脂肪未必↑。
如果此时仍然:正常摄入蛋白质、合理碳水、适量脂肪、规律训练、保证睡眠
↓
PMS可以得到一定程度的管理。
29. 对运动营养师而言,我会把女性客户分成三种情况
第一种:周期正常、PMS轻微。
不需要过度“周期化营养”。
正常:热量 + 蛋白质 + 碳水 + 脂肪 + 训练即可。
第二种:周期正常,但经前食欲明显增加。
重点是:提前规划→ 增加高饱腹食物→ 保证蛋白质→ 合理安排碳水→ 控制极端热量赤字→ 必要时在黄体期小幅提高热量→ 不把经前体重上涨误判为脂肪。
第三种:PMS严重到影响生活/训练。
这时候就不能只靠营养师“调理”。
应该考虑:妇科/精神心理专业评估
尤其要排除:PMDD以及贫血、甲状腺疾病、子宫内膜异位症等其他疾病。
ACOG目前也把PMS/PMDD的管理定位为多模式干预,包括生活方式、运动、营养、心理干预和必要的药物治疗。
最值得记住的原则是:女性月经周期不是一张固定的“训练日历”,而是一套不断变化的生理背景。真正有价值的周期化,不是看到第21天就自动少吃碳水、少练力量,而是通过连续记录2-3个周期,找出这个女性自己的规律:什么时候食欲增加、什么时候水重增加、什么时候训练表现下降、什么时候PMS最明显,然后针对这些实际变化调整热量、碳水、训练量和恢复。
一百二十九、空腹训练掉肌肉
“空腹训练 = 肌肉被烧掉”是一个过度简化的说法,更准确地说:空腹训练时,脂肪氧化通常会上升,蛋白质氧化也可能有一定增加;但一次空腹训练并不等于发生了大量肌肉流失。真正决定长期是否掉肌肉的,是整个周期的能量平衡、蛋白质摄入、抗阻训练、训练量以及恢复。
这件事可以从“当场烧什么”和“长期丢什么”两个层面理解。
1. 先看空腹时身体到底在烧什么
假设你:晚上8点吃完饭→ 第二天早上8点训练
已经:空腹约12小时。
这时候通常:胰岛素↓、胰高血糖素↑→脂肪组织:脂解↑→游离脂肪酸进入血液→肌肉摄取脂肪酸→β-氧化↑
所以相比餐后状态:空腹训练时,脂肪作为即时燃料的比例通常更高。
但与此同时:肝糖原下降→血糖维持更加依赖:肝糖原分解 + 糖异生。
2. 肌肉为什么不会因为没吃早餐就马上被分解?
因为人体有很多供能系统。
空腹状态下:脂肪组织→ 脂肪酸→肌肉:β-氧化→ATP
同时:肝糖原→ 葡萄糖→血液→维持血糖。
此外:糖异生可以利用:乳酸、甘油、生糖氨基酸制造葡萄糖。
所以人体不会因为:“早上没吃东西”就立刻拆肌肉供能。
3. 但是蛋白质确实会参与供能
这里才是“空腹会不会掉肌肉”这个问题真正有意思的地方。
人体每天都存在:蛋白质合成和蛋白质分解。
即使你不运动:肌肉蛋白也一直在周转。
空腹时:胰岛素↓、氨基酸供应↓→蛋白质合成环境变差
同时:蛋白质分解可能增加→部分氨基酸进入糖异生或者氧化供能。
所以从代谢角度说:空腹状态确实可能增加氨基酸参与能量代谢的程度。
但是:“蛋白质氧化增加”并不等于:“肌肉大量流失”。
这是两个概念。
4. 为什么很多人会产生“空腹训练掉肌肉”的感觉?
因为他们把:蛋白质分解等同于肌肉损失。
实际上:蛋白质分解 ≠ 肌肉净损失。
真正决定肌肉是否减少的是:肌肉蛋白合成 MPS和肌肉蛋白分解 MPB之间的长期平衡。
如果:MPS > MPB→肌肉蛋白净增加。
如果:MPS < MPB→肌肉蛋白净减少。
所以真正应该问的是:空腹训练以后,24小时甚至数周的肌肉蛋白净平衡怎么样?而不是“训练的这一个小时有没有烧氨基酸?”
5. 这时候蛋白质摄入就非常重要
例如:早上空腹训练。
训练过程中:脂肪氧化↑同时可能:氨基酸氧化↑
训练结束后:
吃:30-40 g优质蛋白质→必需氨基酸,尤其:亮氨酸↑→mTORC1信号↑→肌肉蛋白合成↑
这样就可能把整个系统重新推向:净蛋白质正平衡。
所以:一次空腹训练中的少量蛋白质氧化,并不意味着训练结束以后肌肉一定净损失。
6. 那为什么增肌人群通常不特别推荐空腹力量训练?
不是因为:空腹一定掉肌肉。
而是因为:空腹状态可能让高强度力量训练的训练质量下降。
尤其是:大重量、高容量、腿部训练、复合动作需要比较高的肌糖原供应以及神经系统状态。
如果空腹导致:力量↓、训练容量↓、RPE↑
那么长期下来:有效训练量下降、肌肥大刺激下降。
这可能比“多烧了一点蛋白质”更加重要。
7. 举个很直观的例子
两个人都进行:深蹲 + 硬拉 + 腿举
A:空腹
可能:力量:100% → 95%、训练容量:100% → 90%
B:餐后
维持:力量100%、训练容量100%
如果长期训练,B可能获得更好的:机械张力、有效重复次数、训练总量→肌肥大刺激更充分。
所以对于增肌:餐前进食的意义不只是“防止肌肉被烧掉”,更重要的是帮助你把训练做好。
8. 但是如果目标是减脂呢?
这就更有意思。
空腹训练:脂肪氧化↑确实可能发生。
但是:训练期间脂肪氧化增加 ≠ 全天脂肪减少更多。
这是非常重要的区别。
例如:空腹训练:训练时多氧化50 kcal脂肪
但之后:食欲↑→多吃100 kcal或者NEAT↓→全天少消耗100 kcal。
那么最终:24小时脂肪平衡未必更有利。
9. 所以减脂真正看的是24小时乃至数周
最终还是:能量摄入vs能量消耗以及脂肪摄入vs脂肪氧化的长期平衡。
假设:
A:空腹训练→ 训练时脂肪氧化较高
B:吃早餐训练→ 训练时脂肪氧化较低
但是两个人:全天热量摄入一样、全天消耗一样、蛋白质一样、训练量一样
那么:长期减脂效果不一定存在显著差异。
所以不能把:“空腹时脂肪氧化更多”直接推导成“空腹减脂一定更快”。
10. 那空腹有氧是不是完全没意义?
不是。
对于一些人:低强度空腹有氧
例如:快走、低强度自行车、Zone 2可能非常舒服,而且:脂肪氧化比例较高。
如果它:不影响力量训练、不增加暴食、不影响恢复,那么完全可以使用。
它是一种:训练安排工具而不是特殊燃脂魔法。
11. 高强度空腹有氧就不同了
例如:HIIT、间歇跑、冲刺、高强度爬坡
这种训练对:肌糖原依赖明显增加。
如果你:空腹12-16小时再做高强度训练,那么可能出现:运动表现下降、疲劳增加、头晕、恶心甚至:低血糖样症状。
因此没有必要为了“燃脂”强行空腹做高强度训练。
12. 那空腹训练什么时候更容易出现肌肉分解?
主要是几个因素叠加:长时间禁食、热量赤字过大、蛋白质不足、训练量过大、睡眠不足、恢复不足这时候才真正值得担心。
例如:
每天:-800 kcal,蛋白质:0.8 g/kg
同时:每天力量训练,再加:大量有氧,再:16-20小时禁食
这就不是:“简单的空腹训练”而是长期低能量可用性。
这时候肌肉保留确实会越来越困难。
13. 对增肌的人,最关键的不是“空腹还是非空腹”
而是:第一总热量是否足够、第二蛋白质是否足够,大致1.6-2.2 g/kg/day、第三力量训练是否持续提供机械张力、第四训练前后是否有足够碳水支持训练、第五睡眠是否充足
这些因素对长期肌肥大的影响远大于:“早上到底吃没吃早餐。”
14. 如果你就是喜欢早上空腹训练怎么办?
完全可以。
我会这样安排:起床→ 水→ 咖啡因(如果耐受)→ 低/中等强度训练→ 训练结束→ 高质量蛋白质 + 碳水
例如:30-40 g蛋白质和60-100 g碳水
具体取决于:体重、训练量、全天热量、减脂还是增肌。
这样可以兼顾:空腹训练习惯和训练后恢复。
15. 如果目标是增肌,我更推荐哪一种?
如果比较:空腹力量训练vs训练前1-3小时进食
对于绝大多数增肌者:训练前有适量蛋白质 + 碳水,通常是更加稳妥的选择。
例如:训练前2小时:25-40 g蛋白质和40-80 g碳水
然后训练:60-90分钟,结束后正常吃饭。
原因不是:“不吃饭就会把肌肉烧光。”而是营养状态更好 → 训练质量更高 → 恢复更好 → 长期肌肥大更容易。
16. 最后给你一个非常重要的模型
把空腹训练的供能理解成:空腹→ 胰岛素↓→ 脂肪动员↑→ 游离脂肪酸↑→ 脂肪氧化↑同时→ 肝糖原分解↑→ 糖异生↑→ 葡萄糖供应维持同时:→ 少量氨基酸氧化↑
但:氨基酸氧化↑不等于:肌肉大量流失。
真正决定肌肉变化的是:长期MPS − MPB以及总热量、蛋白质、抗阻训练、恢复。
所以一句话总结:空腹训练确实会让身体更依赖脂肪和内源性燃料,但不会因为一次空腹训练就把肌肉“烧掉”。对于减脂,空腹训练的优势主要是训练时脂肪氧化比例提高,而不是必然带来更多长期减脂;对于增肌,如果空腹影响训练表现和训练容量,那么它反而可能不如训练前适当进食。
一百三十、女性生理周期
可以把女性生理周期理解成一个由下丘脑-垂体-卵巢轴(HPO axis)控制的周期性系统。它不仅决定月经,还会影响体温、子宫内膜、宫颈黏液、乳房、食欲、情绪、体液平衡以及一定程度上的运动表现。
先纠正一个非常常见的概念:月经周期不是简单的“月经7天 + 排卵1天 + 其他时间”。真正的周期是从一次月经出血的第一天开始计算,到下一次月经开始的前一天结束。
1. 月经周期到底怎么计算?
最简单的公式:月经周期长度 = 本次月经第一天 → 下一次月经第一天
例如:1月1日是月经第一天,下一次月经1月29日开始。
那么:周期 = 28天。
注意:不是从月经结束那天开始算。
例如月经持续5天:1月1日 → 1月5日,这是月经期。
但整个周期仍然是:1月1日 → 1月28日
下一次:1月29日,重新进入Day 1。
2. 一个完整周期可以分成几个阶段?
从卵巢功能角度,主要分:卵泡期 → 排卵 → 黄体期
从子宫内膜角度,可以分:月经期 → 增殖期 → 分泌期
两套分类是对应的,但关注点不同。
如果从运动营养和激素角度学习,我建议重点记:月经期→ 卵泡期→ 排卵期→ 黄体期
3. 最重要的四种激素
整个周期最核心的是:GnRH、FSH、LH、雌二醇(E2)、孕酮(P4)
严格来说还有:抑制素A/B以及雄激素等。
可以把它们理解成一个上下级系统:下丘脑→ GnRH→垂体→ FSH + LH→卵巢→ 雌二醇 + 孕酮 + 抑制素
然后卵巢激素又反过来→反馈调节:下丘脑 + 垂体
这就是:下丘脑-垂体-卵巢轴。
4. Day 1到底发生了什么?
月经第一天 = 新周期Day 1。
这时候:孕酮↓、雌二醇↓,因为上一个周期的黄体已经退化→子宫内膜失去激素支持→血管收缩、组织脱落→月经出血。
所以月经本质上是:上一个周期没有发生妊娠以后,黄体退化导致孕酮和雌激素下降,子宫内膜脱落。
5. 月经期有什么特点?
一般:Day 1开始,持续大约:2-7天,但个体差异很大。
这时候:雌激素较低、孕酮较低→子宫内膜脱落。
可能出现:腹痛、腰酸、疲劳、头痛、情绪变化、胃肠道症状等。
6. 为什么会痛经?
这里涉及:前列腺素(prostaglandins)
月经时:子宫内膜释放前列腺素→子宫平滑肌收缩→帮助排出内膜组织。
但是如果前列腺素水平较高→子宫收缩更强→局部缺血→疼痛。
所以常用的NSAIDs,例如布洛芬等,可以通过:抑制COX→减少前列腺素合成→缓解痛经。
但是长期使用布洛芬又会导致胃炎。
7. 月经之后进入卵泡期
月经开始后:雌激素低→对下丘脑-垂体的负反馈减弱→FSH开始升高。
FSH:Follicle-Stimulating Hormone中文:促卵泡素/促卵泡激素。
它作用于:卵巢卵泡→促进一批卵泡开始发育。
8. 卵泡到底是什么?
卵泡可以理解为:卵细胞 + 周围支持细胞组成的功能单位。
FSH促进卵泡生长。
卵泡中的颗粒细胞在FSH刺激下:芳香化酶↑可以把雄激素转化成:雌二醇。
所以:FSH→ 卵泡发育→ 雌二醇逐渐增加。
9. 卵泡期的雌激素越来越高
随着优势卵泡形成:雌二醇↑→子宫内膜:增殖→为潜在的胚胎着床做准备。
所以这一阶段子宫内膜叫:增殖期。
10. 为什么最终只有一个卵泡成为优势卵泡?
早期:多个卵泡一起发育。
其中一个逐渐成为:优势卵泡→它产生越来越多的:雌二醇以及抑制素B→FSH受到抑制→其他卵泡因为FSH下降而逐渐停止发育。
所以:正常自然周期通常最终只有一个优势卵泡排卵。
11. 排卵到底什么时候发生?
这是计算周期最容易出错的地方。
很多人认为:排卵一定发生在Day 14,不是。
更准确的是:排卵通常发生在下一次月经开始前约14天左右。
这是因为:黄体期相对稳定而卵泡期变化更大。
例如:28天周期:大约Day 14排卵。30天周期:可能Day 16左右。24天周期:可能Day 10左右。
所以不能简单规定:“第14天排卵”。
12. LH峰是排卵的关键
当优势卵泡产生大量雌二醇以后:雌二醇持续升高到一定程度→反馈机制发生变化
从:负反馈转变成:正反馈→垂体突然释放大量:LH促黄体生成素→出现:LH surge,LH峰→通常在LH峰之后约:24-36小时左右发生排卵。
这是排卵机制非常关键的一步。
13. 排卵时卵巢发生什么?
成熟卵泡:卵泡壁破裂→释放卵细胞进入:输卵管。
如果此时:精子与卵细胞结合→可能发生受精。
如果没有:卵细胞最终退化。
14. 排卵后进入黄体期
排卵后的卵泡不会直接消失。
剩余的卵泡组织:形成:黄体(corpus luteum)→大量产生:孕酮,同时产生:雌二醇以及抑制素A。
所以黄体期最核心的激素:孕酮。
15. 孕酮到底有什么作用?
孕酮最重要的功能之一:稳定并维持子宫内膜。
卵泡期:雌激素→ 子宫内膜增殖。
黄体期:孕酮→ 让内膜进入适合胚胎着床的分泌状态。
所以可以简单记:雌激素 → 建房子、孕酮 → 把房子装修成适合入住的状态。
16. 孕酮还会影响体温
排卵后:孕酮↑→体温调节中枢受到影响→基础体温通常上升:约0.2-0.5℃
所以排卵以后:基础体温会出现持续性升高。
这就是:基础体温法可以用来判断是否发生过排卵的重要原理。
17. 黄体期还有什么变化?
可能出现:体温升高、食欲增加、乳房胀痛、水潴留、腹胀、疲劳、睡眠变化、情绪变化,部分女性还会出现:PMS
但不是所有女性都会明显出现。
18. 为什么黄体期食欲可能增加?
目前认为涉及多个因素:孕酮、雌激素变化、体温/能量消耗变化、瘦素、血清素、食物奖赏系统共同作用。
部分女性在黄体期:能量摄入可能略有增加。
同时:静息能量消耗可能有轻度增加。
但是:不能把它理解成“黄体期代谢突然提高很多”。
通常变化幅度并没有网上所谓的:每天多消耗500 kcal那么夸张。
19. 黄体期为什么容易出现PMS?
如果没有怀孕:黄体→逐渐退化→孕酮↓↓、雌二醇↓↓→大脑中的:GABA、血清素以及其他神经调节系统受到影响。
对于一些敏感女性出现:易怒、焦虑、抑郁感、疲劳、食欲增加、乳房胀痛、水肿、头痛等。
这就是我们上一条讲的:PMS。
20. 如果怀孕了呢?
如果发生:受精→ 胚胎形成→ 着床→胚胎产生:hCG人绒毛膜促性腺激素→维持黄体→黄体继续产生:孕酮→子宫内膜不会脱落。
所以:正常妊娠早期,hCG通过维持黄体间接维持孕酮水平。
之后:胎盘逐渐承担主要的孕激素和雌激素生产。
21. 如果没有怀孕呢?
如果没有:hCG→黄体无法继续维持→黄体退化→孕酮↓、雌二醇↓→子宫内膜失去支持→月经。
然后:Day 1重新开始。
这就是一个完整周期。
22. 可以用一张图理解
月经→ 雌激素低、孕酮低→卵泡期→ FSH↑→ 卵泡发育→ 雌二醇↑→排卵→ 雌二醇高水平→ LH surge→ 排卵→黄体期→ 黄体形成→ 孕酮↑→ 雌二醇再次变化→如果没有怀孕:→ 黄体退化→ 孕酮↓→ 雌二醇↓→ 月经
23. 四个阶段的激素变化
| 阶段 | 雌二醇 | 孕酮 | FSH | LH | 主要特点 |
| 月经早期 | 低 | 低 | 开始上升 | 基础水平 | 子宫内膜脱落 |
| 卵泡期 | ↑ | 低 | 先升后降 | 基础水平 | 卵泡发育 |
| 排卵期 | 高峰 | 较低/开始上升 | 小幅变化 | 巨大峰值 | 排卵 |
| 黄体期 | 中等/第二波峰 | 高 | 低 | 低 | 子宫内膜维持 |
这里不要把激素曲线理解成绝对固定,因为不同人的周期长度和激素峰值都有差异。
24. 女性周期对身体有什么影响?
它不只是影响生殖系统,还可能影响:体温、食欲、体液平衡、乳房、皮肤、胃肠道、情绪、睡眠、疼痛敏感性、训练感受以及性欲。
25. 性欲也会随着周期变化
部分女性在:排卵前后性欲可能增加。
这可能与:雌激素以及雄激素的周期性变化有关。
从进化生物学角度,这一时间段正好是:生育概率最高的窗口。
但是:个体差异非常大,不能根据月经周期预测一个人的性欲。
26. 皮肤为什么有时候也会变化?
激素变化可以影响:皮脂腺、毛囊以及炎症反应。
所以一些女性会在月经前:出油增加、长痘,尤其是:下巴、下颌线等区域。
27. 胃肠道为什么也会变化?
激素以及前列腺素可以影响:胃肠道平滑肌
所以部分女性经前/经期会:便秘或者腹泻
月经期前列腺素升高还可能:刺激肠道运动
因此一些女性会出现:经期排便次数增加。
28. 如何实际计算排卵日?
如果周期非常规律:可以粗略估计排卵日 ≈ 下一次月经开始日 – 14天
例如:周期:28天→ 排卵大约Day 14。周期:32天→ 排卵大约Day 18。周期:25天→ 排卵大约Day 11。
但这只是:估算。
不是避孕方法。
29. 如果想更准确判断排卵,可以观察什么?
可以结合:基础体温、宫颈黏液、LH排卵试纸、超声监测等。
其中:LH试纸检测尿LH→LH峰出现→提示:即将排卵。
基础体温排卵后:孕酮↑→基础体温持续升高。
所以基础体温更像:确认排卵已经发生。
而LH试纸更像:预测排卵即将发生。
30. 为什么“安全期”并不绝对安全?
因为排卵日期不是固定的,而且:精子在女性生殖道内可以存活数天。
所以如果排卵提前→原本认为的“安全期”可能已经进入:可孕窗口。
因此单纯靠:“月经第几天”来避孕并不可靠。
31. 对运动营养来说,真正有价值的不是死记周期
如果你面对一个女性运动者,我更建议记录:月经第一天、周期长度、经期持续时间、PMS症状、食欲、睡眠、训练表现、体重、腰围、主观疲劳RPE
连续记录:2-3个周期。
然后寻找她自己的规律。
例如:排卵前→ 力量正常→ 食欲正常→黄体后期→ 食欲↑→ 体重↑1 kg→ 腹胀→ 睡眠下降→ RPE↑→月经开始:→ 水重下降→ 食欲恢复→ 训练状态恢复。
这比告诉她:“你第21天开始就应该少练”科学得多。
32. 对增肌和减脂有什么实际意义?
如果目标是:增肌
重点仍然是:总热量、蛋白质、渐进超负荷、恢复。
没有必要因为:卵泡期就疯狂训练,也没有必要因为黄体期就停止训练。
真正需要调整的是:症状导致的实际训练能力。
如果目标是:减脂
那么更应该注意:黄体期食欲增加和经前水重增加。
不要看到:体重突然+1-2 kg就认为:“减脂失败”。
更合理的是:看周平均体重→ 比较相同周期阶段→ 看4-8周趋势。
33. 最后给你一个最重要的框架
把整个女性周期记成:
月经期→ 雌激素低 + 孕酮低→ 内膜脱落
↓
卵泡期→ FSH促进卵泡发育→ 雌二醇逐渐升高→ 子宫内膜增殖
↓
排卵期→ 雌二醇持续高水平→ LH surge→ 排卵
↓
黄体期→ 黄体形成→ 孕酮↑→ 子宫内膜进入分泌期→ 基础体温↑→ 部分女性食欲↑、水潴留↑、PMS↑
↓
没有怀孕→ 黄体退化→ 孕酮↓→ 雌二醇↓→ 月经
↓
重新:Day 1。
而从运动营养角度,最值得记住的一句话是:女性月经周期不是“每个阶段身体都完全不同”,而是激素环境持续变化;这些变化对不同女性的实际影响幅度差异很大。因此,真正有价值的是识别个人周期规律,再根据食欲、体重、水分、睡眠和训练表现进行调整,而不是机械套用所谓的“女性周期训练法”。
一百三十一、女性极端减脂
这个问题非常重要,尤其是在女性减脂、健美和耐力运动人群中。你提到的“停经以后可能需要71周才能恢复”,需要先纠正一个关键点:71周不是所有女性恢复月经所需的固定时间,也不是“停经后必须等71周”。 目前研究认为,功能性下丘脑性闭经(FHA)的恢复时间高度个体化,可能是几个月,也可能超过一年;目前没有可靠模型能够准确预测某个人多久恢复。
真正值得理解的是:为什么身体在能量不足时会主动关闭生殖系统,以及为什么“恢复吃碳水”不等于马上恢复月经。
1. 极端减脂为什么会导致“大姨妈不来”?
最典型的情况叫:功能性下丘脑性闭经Functional Hypothalamic Amenorrhea,简称:FHA
它不是卵巢突然“坏了”,而是:下丘脑-垂体-卵巢轴(HPO axis)被抑制了。
整个过程可以理解为:长期能量摄入不足、运动消耗过大、体脂/体重下降、心理压力、睡眠不足
大脑判断:“目前的能量和环境不适合繁殖”→下丘脑:GnRH脉冲频率↓→垂体:LH脉冲↓、FSH↓或异常→卵巢:卵泡发育受阻→雌二醇↓→排卵消失→孕酮无法正常形成黄体→月经消失。
这就是整个机制。
2. 这里最关键的不是“脂肪太少”,而是“能量可用性太低”
这是运动营养领域特别重要的概念:Energy Availability,EA,能量可用性。
可以简单理解为:摄入能量 – 运动消耗能量之后:真正留给身体生理功能的能量。
例如:一个女性每天吃:2000 kcal、运动消耗:600 kcal,那么身体真正可以用于:基础代谢 + 激素 + 免疫 + 生殖 + 修复等功能的能量就远少于2000 kcal。
所以:FHA不是单纯的“吃得少”,而是“摄入相对于身体需求和运动消耗不足”。
这也是为什么:一个BMI正常甚至偏高的女性也可能发生FHA。
因为:体重正常 ≠ 能量可用性充足。
研究和指南都把低能量可用性、体重下降、过度运动和心理压力视为FHA的重要因素。
3. 为什么身体会主动关闭生殖系统?
这是一个非常漂亮的生理适应机制。
生殖是一个:高能量成本系统。
怀孕意味着:胎儿生长、胎盘、乳腺、体液增加、基础代谢变化都需要大量能量。
如果身体已经处于:能量赤字,那么从进化角度来说:此时怀孕可能降低母体和后代的生存概率。
所以身体会优先保护:脑、心脏、呼吸、基本代谢,而降低:生殖功能。
这不是“身体出故障”,而是:一种保护性的能量分配策略。
4. 大脑怎么知道“能量不够”?
这里就进入非常有意思的:代谢信号 → 下丘脑系统。
其中非常重要的是:瘦素 leptin
瘦素主要由:脂肪组织产生。
脂肪储存下降:→瘦素下降→下丘脑获得:“能量储备不足”的信号。
同时还会发生:胰岛素↓、T3↓、IGF-1↓以及ghrelin↑等代谢变化。
研究发现,能量不足状态还伴随:皮质醇↑、kisspeptin信号↓等变化。
5. Kisspeptin是一个特别重要的“开关”
如果你以后继续深入女性内分泌,我非常建议记住:Kisspeptin
它可以理解成:连接身体能量状态与生殖轴的重要神经内分泌信号。
大致:营养/能量状态→ 瘦素、胰岛素等代谢信号→ kisspeptin神经元→ GnRH→ LH/FSH→ 卵巢→ 雌激素/孕激素
所以:能量不足→ kisspeptin信号下降→ GnRH脉冲下降→ LH下降→ 排卵受阻→ 月经消失。
这就是为什么“吃得太少”最终会表现成:月经不来了。
6. 为什么低碳可能特别容易被误解?
因为很多人会说:“女性闭经是因为碳水太低。”
这句话:有一部分道理,但不完整。
真正的核心通常是:能量可用性不足,碳水只是其中一个重要变量。
例如:女性每天:TDEE = 2500 kcal、吃:1800 kcal,其中:碳水200g,仍然有:-700 kcal赤字。
即使碳水不少:仍然可能发生FHA,相反:一个女性每天2500 kcal,吃:低碳饮食,但总能量充足、运动量合理、睡眠正常、体重稳定也未必发生闭经。
所以:“低碳”不是FHA的充分条件,“低能量可用性”才是核心。
7. 那为什么补碳水以后,有些女性月经会恢复?
因为碳水不仅仅是:热量。
它还是非常重要的:代谢信号。
增加碳水:→血糖供应改善→胰岛素↑→瘦素和其他能量充足信号可能改善→下丘脑得到:“能源供应正在恢复”的信号→GnRH脉冲逐渐恢复→LH脉冲恢复→卵泡重新发育→排卵恢复→黄体形成→孕酮恢复→月经恢复。
所以碳水确实可能是重要的恢复因素,但是不是“碳水一吃够,月经马上回来”。
这就是问题的核心。
8. 为什么吃足碳水也不能马上恢复?
因为:下丘脑不是一个简单的血糖传感器。
它综合判断的是:总能量、脂肪储备、运动压力、心理压力、睡眠、甲状腺状态、代谢激素、过去长期的能量不足等。
因此:即使今天开始吃够碳水,如果仍然:每天热量不足或者训练量很大或者体重仍然继续下降或者心理压力很大
那么:HPO轴仍然可能处于抑制状态。
9. 一个非常重要的概念:身体看的是“环境”
假设:过去6个月每天-500 kcal→体重从:55 → 47 kg→月经消失。
然后今天开始:吃足碳水,但是每天仍然-300 kcal,同时每天跑10 km
那么身体得到的信息仍然是:“能量仍然不够。”,所以GnRH未必马上恢复。
10. 即使已经恢复到能量平衡,也可能需要时间
这是你问:“为什么不是吃足碳水马上回来?”最重要的答案。
因为:HPO轴是一个神经内分泌系统。
长期受到抑制后:GnRH脉冲、LH脉冲、卵泡发育、雌激素、子宫内膜都需要重新建立正常节律。
也就是说:恢复能量供应是“启动修复”的条件,但不是“立刻完成修复”的按钮。
11. 甚至“第一次出血”也不等于完全恢复
这一点非常重要。
女性可能出现:月经来了,但实际上排卵仍然不规律,或者黄体功能不足,甚至雌激素仍然偏低。
所以:恢复一次月经 ≠ HPO轴已经完全恢复正常。
真正理想的是:排卵恢复→黄体形成→孕酮正常升高→周期逐渐稳定。
这也是为什么临床上不能只看:“有没有出血”。
12. 那所谓“71周”到底怎么理解?
目前的研究并没有证明:“FHA恢复月经需要71周”,相反,系统综述明确指出:恢复时间差异非常大,而且缺乏可靠的预测模型。
有些女性:几个月就恢复,有些:一年以上仍然没有恢复。
甚至有些女性在:体重和能量平衡恢复后仍可能持续闭经。
所以如果你看到:“平均71周恢复月经”需要非常谨慎地看原始研究的:研究对象、样本量、定义、随访时间以及71周到底指什么。
它绝对不能被理解成:“女性闭经后正常需要71周才能恢复。”
13. 为什么不同女性恢复速度差异这么大?
可能与:闭经持续时间、最低体重、体脂水平、恢复后的体重、能量可用性、运动量、心理压力、睡眠、遗传因素、既往月经周期等有关。
系统综述认为:体重、体脂、能量可用性和心理因素都与恢复有关,但目前还没有足够可靠的数据建立一个精确的“恢复时间计算器”。
14. 一个非常有意思的现象:体重恢复并不一定马上恢复月经
例如:女性:原来55 kg,减脂到:47 kg,闭经。
然后恢复饮食:47 → 50 → 52 kg
但是:月经还没回来。
这并不一定意味着:“恢复饮食没用。”
可能只是:HPO轴恢复还需要时间,而且她原来的:55 kg也未必就是她恢复月经所需的最低体重。
15. 这里还涉及“体脂设定点”
女性身体并不是:体脂低于某个固定百分比 → 闭经这么简单。
不同女性对:体脂、能量可用性、运动的敏感程度不同。
有些女性:体脂并不特别低也可能发生FHA。
有些:非常瘦,月经仍然规律。
所以不能简单规定:“女性体脂低于18%就一定闭经。”
这种说法没有足够科学依据。
16. 运动为什么会进一步加重?
假设:每天摄入:2000 kcal、TDEE:2300 kcal,已经-300 kcal。
如果再增加:500 kcal运动消耗,那么能量可用性进一步下降。
同时:皮质醇↑、恢复压力↑→HPO轴更容易受到抑制。
所以FHA特别常见于:长跑、体操、芭蕾、健美、竞技体能项目等高训练量、低体脂或严格控重人群。
17. 健美女性尤其需要注意
例如:
备赛期间:热量持续下降、有氧增加、力量训练、低脂、低碳、心理压力→可能发生:LEA→ HPO轴抑制→ 排卵消失→ 月经消失。
这时候:“继续减脂,把体脂降得更低”通常不是解决方案。
反而需要:增加能量摄入、降低运动负荷、恢复体重/体脂、减少心理压力等。
Endocrine Society的指南也明确建议FHA治疗的核心是纠正能量失衡,通常需要增加热量、改善营养和/或减少运动,有时需要体重增加。
18. 一个很重要的实验:REFUEL研究
有一项非常值得运动营养师关注的随机对照试验:REFUEL study。
研究了:76名有月经紊乱的运动女性。
增加能量摄入组:平均增加约330 ± 65 kcal/day,约:18 ± 4%
经过12个月干预后:月经恢复概率明显增加。
这说明:并不一定需要“暴饮暴食”,相对温和但持续的能量增加也可能促进月经恢复。
但是这并不能推导成:“所有女性只要+330 kcal就一定恢复。”,因为个体差异很大。
19. 所以恢复月经最核心的不是“补碳水”
而是:恢复能量可用性。
可以理解成:总热量↑、碳水充足、脂肪不要过低、蛋白质充足、训练负荷↓、睡眠↑、心理压力↓→身体逐渐判断:能源安全→HPO轴逐渐恢复。
20. 为什么脂肪也不能太低?
这是非常重要的。
有些女性为了减脂:蛋白质高、碳水低、脂肪也极低。
这样虽然:蛋白质充足,但:总能量仍可能不足。
而且长期低脂饮食会影响:必需脂肪酸供应以及整体能量状态。
有研究甚至观察到,在BMI正常的FHA女性中,长期的饮食不足和明显脂肪摄入不足也可能与GnRH分泌异常有关。
所以恢复期不能只说:“多吃碳水。”,而应该:“吃够总能量,并让碳水、脂肪和蛋白质都达到合理水平。”
21. 为什么心理压力也很重要?
假设女性已经吃够,但是每天训练3小时,同时工作压力巨大,每天睡5小时,非常焦虑体重,那么HPA轴也就是:下丘脑 → 垂体 → 肾上腺可能持续受到刺激,皮质醇以及其他应激信号可能参与HPO轴抑制。
所以:FHA不是单纯的“营养病”,它本质上是能量、运动和心理压力共同作用的神经内分泌问题。
22. 长期闭经为什么危险?
这其实比“月经没来”本身更值得关注。
因为:雌激素长期偏低→骨代谢受到影响→骨密度下降→骨质疏松风险↑→应力性骨折风险↑。
同时还可能:生育能力下降、血脂变化、心血管风险因素改变等。
Endocrine Society建议,FHA患者如果闭经达到6个月或更久,应考虑进行骨密度DXA评估;如果存在严重营养不足或骨脆弱风险,则可以更早评估。
23. 所以“月经不来 = 减脂成功”是非常危险的观念
这是运动营养领域非常需要纠正的一件事。
如果一个女性说:“我现在体脂很低,月经也没了,说明我减脂特别成功。”
实际上可能是:低能量可用性→HPO轴抑制→雌激素下降→骨密度下降→应力性骨折风险增加。
这已经不是单纯的审美问题,而是运动医学问题。
24. 那么真正的恢复应该怎么做?
可以分成四件事。
第一:停止继续制造能量赤字
不是继续-500 kcal,然后只补100 kcal。
而是需要让:能量可用性真正恢复。
第二:保证碳水
尤其是训练量较高的人,不要低热量 + 低碳水 + 高运动量同时存在。
第三:脂肪不要压得过低
确保:必需脂肪酸和整体能量摄入充足。
第四:降低运动压力
必要时:减少有氧、降低训练量、增加休息日,尤其是:每天高强度有氧需要重新评估。
25. 恢复的时候最容易犯的错误
错误1:只加碳水,不加总热量。
例如:原来1500 kcal,换成1500 kcal的高碳饮食仍然可能不够。
错误2:吃多一点,但运动也增加。
例如:+300 kcal食物同时+300 kcal有氧,结果能量可用性没有真正改善。
错误3:体重一涨就马上重新减脂。
刚恢复饮食:糖原↑→结合水↑→体重快速上升。
这并不等于:脂肪快速增加。
错误4:认为“月经回来一次就好了”。
需要观察:周期是否稳定、是否恢复排卵、是否恢复正常黄体功能以及骨健康是否受到影响。
26. 最后把整个机制浓缩成一条线
你可以把极端减脂导致闭经记成:热量摄入↓、运动消耗↑、心理压力↑→能量可用性↓→瘦素↓、胰岛素↓、T3↓、IGF-1↓、ghrelin↑、皮质醇可能↑→kisspeptin信号↓→GnRH脉冲↓→LH/FSH↓→卵泡发育受阻→雌二醇↓→排卵消失→孕酮不足→月经消失。
恢复则反过来:能量可用性↑、碳水/脂肪/蛋白质充足、运动负荷下降、压力下降、睡眠改善→代谢信号逐渐恢复→GnRH脉冲恢复→LH/FSH恢复→卵泡发育→雌二醇恢复→排卵→黄体形成→孕酮↑→月经恢复。
而且这个过程不是开关,而是渐进式恢复。
27. 最后回答你最核心的两个问题
为什么停经后可能很久才回来?
因为恢复的不是“子宫出血”本身,而是要重新建立:能量状态 → 下丘脑 → GnRH脉冲 → LH/FSH → 卵泡 → 雌激素 → 排卵 → 黄体 → 孕酮 → 月经这一整套神经内分泌轴。不同女性恢复速度差异非常大,目前研究无法给出一个可靠的固定恢复时间,更不存在“所有人71周”的规则。
为什么不是吃足碳水就马上回来?
因为:碳水只是“能源和代谢信号”的一部分,而身体真正需要确认的是“能源安全已经持续存在”。
如果:总热量仍不足或者运动仍过量或者体重仍下降或者脂肪摄入过低或者心理压力和睡眠问题持续,那么即使碳水吃得不少,身体仍然可能认为:“现在不是适合繁殖的环境。”
所以临床指南的核心不是“补碳水”,而是纠正整个能量失衡状态,通常包括增加能量摄入、改善营养和/或减少运动,部分女性需要体重恢复。
如果已经出现连续3个月没有月经、周期持续超过45天、反复月经稀发,或者伴随明显体重下降/过度运动,不应该只靠自己“吃碳水等月经回来”,因为FHA属于排除性诊断,需要排除妊娠、甲状腺疾病、高泌乳素血症、PCOS等其他原因。
一百三十二、停经
如果“提前停经”是指女性在正常绝经年龄之前就长期没有月经,尤其是因为极端减脂、低能量可用性、过度运动导致的功能性下丘脑性闭经(FHA),那么需要区分两件事:暂时性闭经和真正的卵巢早衰/早发性绝经不是一回事。
但两者都有一个共同问题:如果长期处于低雌激素状态,身体会受到明显影响。
1. 最直接的问题:雌激素长期偏低
正常月经周期中,卵巢会周期性产生:雌二醇(E2),如果因为极端减脂、低能量可用性等原因导致:GnRH↓ → LH/FSH异常 → 卵泡发育受阻 → 雌二醇↓,那么身体实际上进入了一种:长期低雌激素状态。
月经不来只是这个问题最容易看到的“表面现象”,真正需要关注的是下面这些长期影响。
2. 最大的问题之一:骨密度下降
这是年轻女性长期闭经最需要重视的问题。
雌激素对于骨骼非常重要。
正常情况下:雌激素→ 抑制破骨细胞活性→ 降低骨吸收→ 帮助维持骨形成与骨吸收之间的平衡。
如果长期:雌激素↓→骨吸收↑→骨密度逐渐下降。
因此长期FHA可能出现:骨量减少 → 骨质疏松 → 应力性骨折,尤其对于:跑步者、体操运动员、舞者、健美运动员等运动量较大的人,风险更加值得关注。
3. 为什么年轻女性闭经特别危险?
因为女性成年早期本来处于:建立和维持峰值骨量的重要阶段。
通常20多岁左右仍然是骨骼非常重要的积累阶段。
如果这个时候因为极端减脂导致:雌激素长期不足,那么不仅是“现在骨密度下降”,还可能意味着本来应该建立的峰值骨量没有建立充分。
这就像:正常情况下应该把“骨骼银行存款”存到比较高的水平。
如果年轻时长期低雌激素:存款不足,以后即使月经恢复,也未必能够完全弥补已经损失的骨量。
4. 第二个问题:生育能力下降
正常排卵需要:GnRH→ LH/FSH→ 卵泡发育→ 雌二醇→ LH surge→ 排卵。
如果发生FHA:GnRH脉冲↓→LH/FSH异常→卵泡无法正常成熟→排卵减少或消失。
因此:没有排卵→自然受孕概率下降。
但这里有一个非常重要的区别:FHA导致的闭经通常不是永久性不孕。
如果恢复:能量可用性、营养、体重、运动负荷、心理状态,HPO轴有可能重新恢复。
所以它与真正的:卵巢早衰/原发性卵巢功能不全(POI)并不是一回事。
5. 第三个问题:心血管健康
雌激素对:血管内皮、脂质代谢、血管舒张等都有影响。
长期低雌激素状态可能伴随:脂质谱改变、血管功能改变以及其他代谢风险因素。
因此长期、严重的低雌激素状态不仅仅是:“妇科问题”,而是一个:全身性内分泌问题。
不过这里需要强调:对于FHA年轻女性,心血管风险的长期量化证据不像骨健康证据那么明确,因此不能简单说:“闭经几年就一定导致心脏病。”
6. 第四个问题:情绪和认知
雌激素与中枢神经系统存在广泛联系。
长期低雌激素以及造成FHA的:低能量摄入、高运动负荷、睡眠不足、心理压力
本身就可能导致:疲劳、注意力下降、情绪低落、焦虑、易怒、睡眠问题等。
所以临床上很难简单说:“这些都是因为雌激素低。”,因为FHA通常是多个因素共同造成的。
7. 第五个问题:性欲可能下降
正常情况下:雌激素以及雄激素参与女性性欲和性功能调节。
而FHA状态下:卵巢功能↓、雌激素↓,同时能量不足、疲劳、压力也会增加。
因此部分女性会出现:性欲下降、阴道干涩、性生活不适等。
8. 第六个问题:阴道和泌尿生殖系统
长期低雌激素会导致:阴道黏膜变薄、润滑减少、组织弹性改变,从而可能出现:阴道干涩、性交疼痛、泌尿生殖道不适等。
这个现象在绝经后女性更加典型,但长期明显低雌激素的年轻女性也可能出现类似表现。
9. 第七个问题:皮肤、头发等也可能发生变化
雌激素参与:皮肤胶原蛋白、皮肤含水量、毛囊生长周期等。
长期低雌激素可能伴随:皮肤干燥、弹性下降、头发状态改变等。
但同样需要注意:如果一个女性因为极端减脂出现脱发、皮肤干燥,那么不一定全部是雌激素造成的。
蛋白质、铁、锌、总能量、甲状腺功能等都可能参与。
10. 第八个问题:训练能力反而可能下降
这是运动营养师特别值得注意的一点。
很多女性进入极端减脂以后,会发现:体重越来越低,但是力量越来越差、恢复越来越慢、心率异常、训练RPE越来越高、容易疲劳、伤病增加。
这并不是:“体脂越低,运动状态越好。”
恰恰可能意味着:低能量可用性(LEA)已经开始影响整个生理系统。
严重时会进入:RED-S,即Relative Energy Deficiency in Sport运动中相对能量缺乏。
月经紊乱只是RED-S的一种表现。
11. 所以“闭经”其实可以看成一个报警器
这一点非常重要。
不要把:月经停止理解成“身体不需要月经了。”
更合理的理解是身体在告诉你:目前的能量供应、运动负荷或内分泌环境可能已经不足以维持正常生殖功能。
尤其是以前:周期28-32天,突然变成:40-60天,再变成:完全没有月经
这是一个非常值得重视的信号。
12. 但如果是正常的自然绝经呢?
这就完全不同了。
自然绝经通常发生在:45-55岁之间,平均年龄大约在:50岁左右。
这是正常的生理过程。
因为:卵巢卵泡储备逐渐耗竭→雌激素产生下降→排卵减少→最终月经永久停止。
自然绝经并不是一种疾病。
真正需要关注的是:绝经年龄过早。
13. 什么叫早发性卵巢功能不全?
如果40岁以前出现持续性卵巢功能下降和月经异常,需要考虑:POI(Premature Ovarian Insufficiency,早发性卵巢功能不全)。
如果:40-44岁发生绝经,也通常被称为:早期绝经(early menopause)。
这与因为减脂导致的FHA机制不同。
FHA:大脑主动降低HPO轴活动,而POI:卵巢本身的功能出现问题。
所以:“月经不来”本身不能告诉我们到底是哪一种原因,需要进一步检查。
14. 为什么不能简单地“吃雌激素把月经补回来”?
这是很多健美女性容易产生的误区。
如果一个女性因为:极端减脂导致FHA,然后直接使用:雌激素/避孕药让自己出现规律性出血。
表面上:“月经回来了。”但实际上:HPO轴可能仍然没有恢复。
而且撤除外源激素以后:可能再次闭经。
所以治疗重点仍然应该是:纠正低能量可用性。
Endocrine Society也强调,FHA治疗首先应该纠正能量失衡,包括增加热量摄入、改善营养和/或减少运动;激素治疗并不能代替这一基础治疗。
15. 一个很关键的区别:撤退性出血 ≠ 排卵
例如使用某些激素药物以后出现:规律出血。
这并不意味着:卵巢恢复正常。
真正意义上的月经周期恢复应该包括:卵泡发育→ 雌激素升高→ LH surge→ 排卵→ 黄体形成→ 孕酮升高→ 月经。
所以:对于FHA,真正的目标不是“让她出血”,而是让HPO轴重新工作。
16. 对极端减脂女性来说,最需要关注的是三个指标
我会把它概括成:月经、骨骼、训练表现。
如果一个女性:月经越来越不规律、体重持续下降、力量下降、疲劳增加、伤病增加,那么不要把它理解成:“减脂效果很好。”
而应该考虑:是否已经进入低能量可用性/RED-S状态。
17. 如果已经停经多久应该重视?
如果一个以前有规律月经的女性:连续3个月没有月经就应该进行医学评估。
如果:周期持续超过45天或者出现反复月经稀发也值得评估,尤其是伴随:快速减重、过度运动、低体脂、饮食限制、骨痛/应力性骨折等情况。
如果FHA持续达到约6个月,指南建议考虑进行骨密度DXA检查;具体检查时机应根据营养状态、骨折风险等决定。
18. 最后给你一个非常重要的逻辑
不要把:月经停止看成一个孤立的问题。
应该这样理解:极端减脂→ 能量可用性↓→ 瘦素/胰岛素/IGF-1等能量信号改变→ kisspeptin/GnRH脉冲受抑制→ LH/FSH异常→ 排卵消失→ 雌激素↓→ 月经停止
同时:雌激素↓→ 骨吸收↑→ 骨密度↓→ 应力性骨折风险↑,同时:低能量可用性→ 训练恢复↓→ 疲劳↑→ 免疫/代谢/心血管等多系统功能受到影响
这也是为什么现在运动医学不再把:“月经停止”仅仅当成妇科问题,而是把它放在:低能量可用性 → RED-S → 多系统功能受损这个框架下理解。
如果你这里说的“提前停经”是指40岁以前就不来月经,而不是减脂造成的闭经,那么要重点讨论POI/早发性绝经。两者的病理机制和处理方式完全不同。
一百三十三、高碳低碳疑问
为什么说长期看高碳和低碳脂肪的减少速度是一样的,那么假设每天碳水吃够,500大卡热量缺口,糖原补200,脂肪补300,那么低碳就是糖原补100,脂肪补400,那么长期下去低碳的减脂速度不是一定要比高碳快的吗,哪里理解有误?
这个推理里,真正容易混淆的是“当天从脂肪供能多少”与“长期脂肪组织净减少多少”不是同一个概念。
你举的例子其实非常适合把这个问题彻底拆开。
1. 先承认你前半段的计算是对的
假设一个人的:TDEE = 2500 kcal,每天吃:2000 kcal,所以:热量缺口 = 500 kcal/天
现在假设高碳和低碳都严格做到:总热量 = 2000 kcal,只是碳水和脂肪比例不同。
你假设:
高碳每天身体需要500 kcal的“储备动员”,其中:糖原相关 = 200 kcal、脂肪相关 = 300 kcal
低碳则:糖原相关 = 100 kcal、脂肪相关 = 400 kcal
如果只看某一天的底物氧化,你的逻辑完全成立:低碳当天脂肪氧化确实可能更多。
问题出在下一步:“今天氧化了更多脂肪” ≠ “今天脂肪组织一定减少了更多”。
这就是整个问题的核心。
2. 关键是:脂肪氧化 ≠ 脂肪组织净损失
这是减脂中最重要的概念之一。
脂肪组织每天都在进行:脂肪分解(lipolysis),同时也在进行:脂肪合成/重新酯化(re-esterification)
所以脂肪组织的变化应该看:脂肪组织净变化 = 脂肪分解 – 脂肪重新储存,而不是只看:脂肪氧化量。
例如:
某天:脂肪氧化 500 kcal,但是同时:脂肪重新储存 200 kcal,那么脂肪组织净减少相当于:300 kcal。
3. 你真正遗漏的是“身体会自动重新分配燃料”
假设:高碳吃进去→碳水较多→胰岛素较高→碳水氧化增加→脂肪氧化下降。
所以你看到:脂肪氧化少。
这时候是不是意味着:脂肪组织不减少?不是。
因为身体仍然存在:500 kcal总能量缺口。
这些能量最终必须由:糖原 + 脂肪 + 其他底物来填补。
4. 最关键的一句话
如果:长期能量摄入 < 能量消耗,那么身体必须动用体内储备。
而人体最大的长期能量储备:就是脂肪组织。
所以即使某一天高碳饮食让你:脂肪氧化较低,只要总能量赤字长期存在,身体仍然会通过其他时间段增加脂肪动员/氧化来补回来。
5. 用你的例子继续推
假设:TDEE = 2500、摄入 = 2000、每天:缺口 = 500
我们把身体想象成一个“能量账户”。
高碳:
今天:碳水氧化:+200 kcal、脂肪氧化:+300 kcal
总共:500 kcal
低碳:
今天:碳水氧化:+100 kcal、脂肪氧化:+400 kcal
总共:500 kcal
所以你会得到:低碳:当天多氧化100 kcal脂肪。
到这里没有问题。
但是第二天呢?
如果低碳状态下:糖原越来越低
身体就会进一步:提高脂肪氧化
这部分确实是真的。
但是高碳的人呢?
他会不会永远保持:每天只氧化300 kcal脂肪?
不会。
因为他的脂肪储备仍然需要承担长期能量缺口。
6. 最容易理解的方法:看24小时甚至数周的“脂肪平衡”
假设一个人一天:摄入脂肪 = 600 kcal
身体全天:脂肪氧化 = 900 kcal
那么:脂肪净减少 = 300 kcal左右。
如果另一个人:摄入脂肪 = 300 kcal
全天:脂肪氧化 = 600 kcal
那么:同样是300 kcal左右的脂肪净减少。
所以:决定脂肪储备长期变化的关键,是脂肪摄入与脂肪氧化之间的长期差额,而不是某一个时间点脂肪氧化占总供能的比例。
7. 这里有一个非常漂亮的“燃料替代”现象
高碳饮食:碳水摄入↑→ 碳水氧化↑→ 脂肪氧化↓
低碳饮食:碳水摄入↓→ 碳水氧化↓→ 脂肪氧化↑。
这叫:substrate partitioning,即:底物分配。
你的身体会根据“手头有什么燃料”调整:今天烧糖还是烧脂肪。
但是:底物分配发生变化,并不意味着总能量平衡发生变化。
这是理解低碳减脂的关键。
8. 一个极端例子你马上就能看懂
假设:每天吃2000 kcal、每天消耗2500 kcal,那么缺口:500 kcal
现在假设有人:100%低碳,身体可能大量使用脂肪。
但如果他:每天吃2000 kcal纯脂肪,他也不会每天凭空制造:500 kcal额外热量缺口。
因为:吃进去的脂肪本身也会被氧化,而且身体会根据供能情况调整:脂肪氧化、糖原利用、脂肪储存。
所以:“吃脂肪越多 → 烧脂肪越多”并不等于“减脂越快”。
9. 这里还有一个非常容易误导人的概念:Fat oxidation
假设你做一个低碳饮食实验。
低碳组:脂肪氧化 = 150 g/day
高碳组:脂肪氧化 = 100 g/day
很多人看到以后会说:“低碳每天多烧50g脂肪,所以一个月多减1.5kg脂肪。”
这一步就是错的。
因为你还没有计算:脂肪摄入量。
比如:
低碳组:脂肪摄入 120g,脂肪氧化:150g,净:-30g
而高碳组:脂肪摄入 70g,脂肪氧化:100g,净:-30g
那么:两组脂肪组织净减少完全一样。
这就是为什么:不能单独拿fat oxidation判断减脂速度。
10. 那你的“200 vs 100、300 vs 400”到底错在哪里?
你隐含了一个前提:今天少烧100 kcal碳水,高碳组就必须少减100 kcal脂肪。
问题是:糖原不是脂肪组织。
高碳组多用:200 kcal糖原,意味着它当天少动用了一部分脂肪。
但如果它存在:500 kcal能量赤字,这些能量最终仍然需要从身体储备中补出来。
因此会发生:高碳→ 当下脂肪氧化低→ 但是糖原储备变化更大→ 随后燃料分配发生调整→ 长期脂肪组织仍然需要承担相应的能量缺口。
11. 还有一个非常重要的东西:糖原不是无限的
人体糖原储备有限。
大致:肝糖原 + 肌糖原可能只有几百克量级。
而脂肪储备:哪怕一个普通成年人,也可能几公斤到几十公斤。
所以:
碳水更像:短期能源仓库。
脂肪更像:长期能源仓库。
当你一直处于:500 kcal/day的赤字时,人体不可能长期只靠:糖原填补。
最终必须大量依赖:脂肪组织。
12. 但是这里有一个重要例外:低碳的体重下降可能真的更快
如果你开始低碳:糖原下降→每克糖原伴随大约4克水→体内水分下降→体重快速下降。
所以第一周可能出现:低碳组 -2 kg而高碳组:-0.8 kg
但这并不意味着:低碳组多减了1.2 kg脂肪。
其中很大一部分可能是:糖原 + 水 + 肠内容物的变化。
13. 那有没有情况下低碳真的减脂更快?
有。
但不是因为:“低碳天然拥有更大的脂肪热量缺口。”而可能因为:低碳更容易让某个人维持热量赤字。
例如:
低碳:2000 kcal
高碳:2300 kcal
如果TDEE:2500 kcal,那么低碳:500 kcal deficit、高碳:200 kcal deficit
那么当然低碳减脂更快。
但原因是:实际能量缺口更大,而不是:低碳这个宏量营养结构本身违反能量守恒。
14. 反过来,如果两个人严格控制热量
例如:TDEE = 2500
两组都吃:2000 kcal,蛋白质也相同、训练量也相同、饮食执行度也相同。
那么长期:脂肪减少量通常不会因为高碳/低碳本身出现巨大的差异。
不同研究的具体结果可能存在差异,但总体上,在能量和蛋白质等关键因素控制良好的情况下,低碳饮食并没有一个稳定、巨大的“额外燃脂优势”。
15. 还有一个更深层的概念:脂肪循环
这可以帮助你彻底理解。
脂肪组织中的TG:TG→ 脂肪酸 + 甘油
脂肪酸可以:进入血液→ 肌肉氧化→ 肝脏氧化→ 其他组织利用。
但也可能:重新进入脂肪细胞→ 再酯化→ TG
所以:脂肪分解 ≠ 脂肪离开脂肪组织。
真正决定脂肪组织是否减少的是:长期净脂肪流出。
16. 所以你可以建立两个完全不同的指标
指标A:脂肪氧化率
今天:身体烧了多少脂肪?
低碳通常:↑
高碳通常:↓
指标B:脂肪组织净损失
几周以后:脂肪组织到底少了多少?
主要受到:长期能量平衡以及蛋白质摄入、训练、睡眠、NEAT、饮食依从性等影响。
这两个指标:不能画等号。
17. 最后用一个极端但非常直观的例子
假设:
A:低碳
每天:脂肪摄入1000 kcal、脂肪氧化:1300 kcal
那么:脂肪净减少 = 300 kcal
B:高碳
每天:脂肪摄入500 kcal、脂肪氧化:800 kcal
那么:脂肪净减少 = 300 kcal
你会发现:
A:脂肪氧化1300、B:脂肪氧化800
低碳明显:“烧脂肪更多。”
但是:脂肪组织减少完全一样。
这就是这个问题最核心的答案。
18. 但是我要修正一句经常被过度简化的话
“长期看高碳和低碳脂肪减少速度一样”并不是说:无论怎么吃,只要500 kcal热量缺口,最后体脂一定精确一样。
人体没有这么简单,实际情况还会受到:蛋白质摄入、食物热效应、NEAT、训练表现、胰岛素、糖原、水分、饥饿程度、饮食依从性、睡眠、体重下降后的代谢适应等因素影响。
所以更准确的表述应该是:在总能量摄入、蛋白质、饮食依从性和其他重要条件大致相当的情况下,单纯改变碳水与脂肪比例,并不会产生一个持续、巨大的“低碳额外燃脂优势”。
19. 一句话把你的疑问彻底解决
你原来的逻辑是:低碳 → 每天多烧100 kcal脂肪 → 长期多减100 kcal脂肪。
真正的逻辑是:低碳 → 当天脂肪氧化↑
但同时:高碳 → 当天碳水氧化↑
最终:身体总能量消耗 – 总能量摄入 = 能量缺口
而长期:脂肪组织净变化取决于整个系统在较长时间尺度上的能量和底物平衡。
所以:低碳确实可以让你“当下烧更多脂肪”,但并不自动意味着“长期从脂肪组织中多拿走更多脂肪”。
这也是为什么减脂时一个非常容易被混淆的概念是:“燃脂率最高” ≠ “减脂速度最快”。
甚至可以进一步推导出一个很有意思的问题:为什么低碳时脂肪氧化明显增加,但在热量严格相等的情况下,长期体脂却未必明显下降得更多? 这里就会进入 24小时脂肪平衡、de novo lipogenesis、脂肪再酯化,以及“脂肪碳水循环”,这是理解这个问题的下一层。
可以。我们继续把上一层再往下挖。真正需要解决的是一个看起来很反直觉的问题:
低碳以后,身体明明明显增加了脂肪氧化,为什么这不一定转化成长期更多的体脂下降?
关键答案是:必须把“脂肪氧化”放到24小时甚至数天的脂肪平衡中看,而不能看某一个时刻的燃脂率。
1. 先把“减脂”定义清楚
人体脂肪组织里的主要储能形式是:甘油三酯(TG)
脂肪组织每天都在发生两个方向的变化:TG → 脂肪酸 + 甘油
这是:脂肪分解(lipolysis)
同时:脂肪酸 + 甘油-3-磷酸 → TG
这是:重新酯化(re-esterification)
所以:脂肪分解 ≠ 脂肪组织减少
真正决定体脂变化的是:脂肪组织净变化 = 脂肪进入储存 – 脂肪离开储存,而“脂肪离开储存”最终要看这些脂肪酸有没有被:氧化成CO₂ + H₂O。
2. 所以要区分三个概念
这是整个问题最重要的地方。
第一层:脂肪动员
脂肪细胞:TG → FFA,说明脂肪被释放出来了。
第二层:脂肪氧化
FFA:β-氧化 → 乙酰CoA → TCA循环 → 电子传递链
最终:CO₂ + H₂O + ATP
说明脂肪真的被消耗掉了。
第三层:脂肪组织净减少
最终要看:进入脂肪组织的脂肪和离开脂肪组织并最终氧化掉的脂肪谁更多。
所以:“我今天脂肪氧化高”只能证明今天身体用了更多脂肪作为燃料,不能单独证明脂肪组织减少得更多。
3. 为什么低碳会提高脂肪氧化?
这个很好理解。
高碳:碳水摄入↑→胰岛素↑→葡萄糖利用↑→糖原氧化↑
同时:脂肪组织脂解受到抑制→脂肪酸供应↓→脂肪氧化↓
所以高碳状态更倾向:烧糖。
低碳:碳水摄入↓→胰岛素↓、糖原储备下降→脂肪酸释放↑→脂肪氧化↑。
所以低碳状态更倾向:烧脂肪。
这一点完全正确。
4. 但是问题来了:低碳“烧的脂肪”从哪里来?
这里就出现一个非常关键的区别:吃进去的脂肪和脂肪组织里的脂肪不是同一个池子。
低碳饮食通常会提高脂肪摄入比例。
例如:每天吃:2000 kcal
低碳:碳水400 kcal、蛋白质600 kcal、脂肪1000 kcal
那么身体脂肪氧化增加以后,首先可能大量氧化:刚刚吃进去的膳食脂肪,并不意味着:脂肪组织被大量抽走。
5. 这是低碳减脂最容易产生误解的地方
假设:某人一天吃进去:100g脂肪
身体一天氧化:120g脂肪。
很多人看到:120g脂肪氧化就认为:“减掉120g脂肪。”不对。
因为其中:100g可能来自膳食脂肪
只有剩余部分需要由:脂肪组织提供。
当然实际人体不是这么简单的线性计算,因为膳食脂肪、循环FFA、VLDL-TG、脂肪组织脂肪酸之间不断交换。
但概念上非常重要:脂肪氧化的增加,可能首先反映“脂肪摄入增加后的燃料替代”。
6. 一个非常极端的例子
假设两个人:
A:低碳
每天脂肪摄入:120g、脂肪氧化:130g
那么脂肪组织只需要承担:约10g的净差额。
B:高碳
每天脂肪摄入:50g、脂肪氧化:80g
同样也是:约30g净差额。
于是:低碳:130 – 120 = 10g、高碳:80 – 50 = 30g
虽然:低碳脂肪氧化明显更高,但是:高碳反而可能有更大的脂肪组织净动员。
当然,这只是为了说明原理,实际人体必须把全部底物通量一起计算。
7. 这就是为什么“燃脂率”不能直接用来预测减脂
例如:
低碳:脂肪氧化70%
高碳:脂肪氧化40%
很多人马上认为:低碳减脂更快。
但你还不知道:每天总共消耗多少能量。
如果:
低碳:2000 kcal × 70% = 1400 kcal脂肪氧化
高碳:2500 kcal × 40% = 1000 kcal脂肪氧化
低碳确实烧更多脂肪。
但是如果低碳同时:摄入2000 kcal而高碳:摄入1500 kcal
最终体脂变化仍然不能仅凭“燃脂率”判断。
8. 再引入“de novo lipogenesis”
中文:从头脂肪生成(DNL)
意思是:碳水 → 脂肪
人体确实可以把多余碳水转化成脂肪。
但是这里非常容易被夸大。
在普通混合饮食、没有严重碳水过量的情况下:碳水 → DNL通常不是体脂增加的主要来源。
身体更常见的情况是:吃进来的碳水 → 氧化,从而:减少对脂肪的氧化。
结果:膳食脂肪更容易被储存。
所以从体脂增加角度看:高碳饮食最重要的作用通常不是“大量把碳水直接变成脂肪”,而是碳水氧化增加以后,让脂肪氧化下降,从而使膳食脂肪更容易进入储存。
9. 这其实就是“燃料替代”
假设你一天消耗:2500 kcal
如果吃:大量碳水
身体可能:碳水氧化1500 kcal、脂肪氧化1000 kcal
如果低碳:碳水氧化500 kcal、脂肪氧化2000 kcal
你会看到:
低碳:脂肪氧化↑1000
高碳:碳水氧化↑1000
但这并没有自动告诉你:脂肪组织减少了多少。
因为还要知道:脂肪摄入多少。
10. 现在把“24小时”加入进来
这一步特别重要。
你不能只看:早餐后或者训练期间身体烧什么。
真正应该看:24小时内进入脂肪池和离开脂肪池的总量。
例如:
上午:脂肪氧化低
下午:脂肪氧化高
晚上:脂肪氧化中等
只要把整个24小时加起来,才能知道:全天脂肪平衡。
更进一步:连续几天甚至几周才能知道脂肪组织到底发生了什么变化。
11. 这也解释了为什么“睡觉时燃脂”不能直接代表减脂
晚上:胰岛素较低脂肪氧化可能较高。
于是有人会说:“睡觉的时候最燃脂,所以睡觉减肥。”
这个说法不完整。
因为第二天早餐:碳水↑→脂肪氧化↓,也就是说:燃料使用会在一天内不断重新分配。
人体并不是:某个时间烧脂肪 → 这些脂肪永久消失。
12. 现在回到你最开始的500 kcal缺口
假设:TDEE = 2500、摄入 = 2000
每天:500 kcal deficit
如果连续30天:500 × 30 = 15000 kcal
这是一个理论上的累计能量缺口。
这意味着:身体必须从自身储备中拿出相当数量的能量。
而长期来看,主要来源就是:脂肪组织
同时也可能包括:糖原、蛋白质/瘦体组织等。
所以真正的问题变成:500 kcal缺口中,有多少最终来自脂肪组织?
这才是减脂速度问题。
13. 为什么高碳状态也能持续减脂?
因为:高碳 ≠ 不烧脂肪。
高碳只是:脂肪氧化比例下降。
只要:总能量消耗 > 总能量摄入
那么:身体储备仍然需要提供能量。
例如:摄入2000、消耗2500→500 kcal必须来自:体内储备。
即使今天因为碳水多:脂肪氧化比例下降
到了其他时间:脂肪氧化会增加。
长期总账仍然要结算。
14. 这就是所谓的“脂肪氧化补偿”
如果某个时间段:碳水氧化↑
那么另一个时间段:脂肪氧化就会相对下降。
反过来也一样。
所以:高碳 → 白天少烧脂肪,并不等于:24小时少减脂。
身体会进行:substrate partitioning即底物分配调整。
15. 但是低碳并不是“完全没优势”
这里必须客观一点。
低碳可能在某些情况下有实际优势。
比如:食欲控制、胰岛素波动、饮食偏好、血糖控制、短期水分变化、运动表现等。
尤其如果一个人:低碳更容易控制食欲
那么:更容易维持500 kcal缺口
这时候低碳当然可能减脂更快。
但是:原因不是“低碳违反能量平衡”。
而是:低碳帮助这个人更容易制造并维持能量赤字。
16. 还有一个很容易被忽略的变量:蛋白质
如果:
高碳:蛋白质150g
低碳:蛋白质150g
两者比较更公平。
如果:
高碳:蛋白质150g
低碳:蛋白质80g
然后发现:高碳和低碳体重变化不同,你不能把差异归因于:碳水。
因为:蛋白质不同会影响:MPS、TEF、饱腹感、瘦体重保持等等。
17. 对增肌减脂人群来说,还有一个更现实的问题
你作为运动营养的角度,可以把它进一步理解成:减脂不是单纯追求“脂肪氧化最大化”,而是追求“脂肪组织净损失最大化,同时尽量保住瘦体重”。
所以:低碳把脂肪氧化从100提高到150不一定比:高碳保持力量训练表现 + 保住肌肉更有意义。
如果低碳导致:训练质量下降→机械张力下降→MPS刺激下降→瘦体重保护变差
那么它甚至可能不是更优方案。
18. 所以减脂期真正应该盯什么?
优先级可以这样理解:
第一:长期能量赤字→决定体重和脂肪下降的大方向。
第二:蛋白质→保护瘦体重。
第三:抗阻训练→提供保肌信号。
第四:总活动量→影响TDEE。
第五:睡眠、恢复、饥饿管理→影响长期执行。
第六:碳水/脂肪比例→主要用于优化:饱腹感、训练表现、饮食偏好、代谢健康和依从性。
因此:碳水和脂肪比例很重要,但通常不是决定减脂成败的第一变量。
19. 最后解决你原来的数学直觉
你的直觉是:
高碳:500 kcal缺口→ 200来自糖原→ 300来自脂肪
低碳:500 kcal缺口→ 100来自糖原→ 400来自脂肪
于是:低碳每天多消耗100 kcal脂肪
所以:低碳应该长期多减脂。
这里真正的问题是:你把“500 kcal缺口的底物来源”固定成了一次性结算。
但人体实际上是动态的。
高碳组今天:多烧200 kcal糖→少烧一部分脂肪。
但与此同时:脂肪储备的动员和氧化会在后续时间段调整。
而低碳组:多烧100 kcal脂肪
但如果这部分脂肪来自:膳食脂肪
它并不等于:脂肪组织少了100 kcal。
所以真正应该比较的是:24小时/数天:脂肪摄入 + 内源性脂肪释放 + 脂肪重新酯化 + 脂肪氧化
最终形成:脂肪组织净平衡。
20. 你可以把整个问题浓缩成一个公式
不要记:“低碳 = 多燃脂”而要记:脂肪组织净减少 ≈ 脂肪从脂肪组织流出 − 脂肪重新进入脂肪组织
进一步看:长期体脂下降 ≈ 长期能量赤字中由脂肪组织承担的部分,而:低碳最直接改变的是“燃料使用比例”不是直接创造:额外的能量赤字。
因此:低碳 → 脂肪氧化↑这个命题是对的。
但:低碳 → 长期脂肪组织减少一定更多
这个命题就不成立。
一百三十四、AGES
内源性AGEs和外源性AGEs这个概念非常值得和我们前面讲的糖代谢、脂肪代谢、炎症、衰老串起来。
AGEs 是 Advanced Glycation End Products,晚期糖基化终产物。先抓住一个核心:AGEs不是单一的一种物质,而是一大类由糖基化反应逐渐形成的蛋白质、脂质或核酸修饰产物。
而且这里的“糖基化”主要是非酶促糖基化(glycation),不是我们平时说的酶促糖基化。
1. 先理解AGEs到底是怎么来的
最简单的过程可以理解为:还原糖 + 蛋白质/脂质/核酸→ 初级糖基化产物→ Schiff base(席夫碱)→ Amadori产物→ 一系列氧化、脱水、重排反应→ AGEs
所以它不是:吃了一口糖 → 立刻产生AGEs,而是一个逐渐发生的化学反应网络。
其中一个经典例子就是:葡萄糖 + 蛋白质→ Amadori产物→ AGE。
2. 为什么血糖高容易产生AGEs?
因为反应本质上与:糖浓度 × 暴露时间高度相关。
所以可以粗略理解:血糖越高、暴露时间越长→非酶促糖基化机会越多→AGEs形成增加。
这也是为什么长期高血糖,尤其是糖尿病控制不佳时,会出现明显的AGEs积累。
3. 但是人体正常情况下也一直在产生AGEs
这一点非常重要。
不要把AGEs理解成:“只有糖尿病患者才有。”
实际上:正常血糖状态→ 也会产生AGEs。
因为人体每天都存在:葡萄糖、果糖、其他活性羰基化合物以及蛋白质、脂质、核酸,所以AGEs是正常代谢过程中自然产生的一部分。
问题主要是:产生速度和清除速度是否平衡。
4. 什么叫内源性AGEs?
内源性AGEs(endogenous AGEs)就是:在人体内部,通过正常代谢和非酶促糖基化反应产生的AGEs。
主要发生在:血液、肝脏、肾脏、血管、肌肉、脂肪组织以及其他组织。
其中比较重要的是:长寿命蛋白质。
例如:胶原蛋白
因为胶原蛋白更新速度比较慢,所以特别容易积累AGEs。
5. 为什么胶原蛋白特别容易出现AGEs?
因为:胶原蛋白半衰期长。
你可以把它想象成:一个房子如果每天都不拆,那么里面积累的灰尘、氧化损伤、化学修饰就会越来越多。
胶原蛋白也是一样。
AGEs可以和胶原蛋白形成:交联(cross-linking)→胶原纤维:弹性下降、刚性增加→组织变硬。
这对:血管、皮肤、肌腱、肾脏基底膜等都很重要。
6. 这就是为什么AGEs和衰老联系非常紧密
例如皮肤:胶原蛋白被AGEs修饰→胶原蛋白交联增加→弹性下降→皮肤:变硬、弹性下降、皱纹增加
所以AGEs是衰老相关生物化学变化中的一个重要因素。
但也不要把:衰老 = AGEs两者画等号。
衰老还涉及:氧化应激、线粒体功能下降、端粒变化、细胞衰老、蛋白质稳态异常、慢性炎症等多个过程。
7. 内源性AGEs还有一个很重要的作用:RAGE
AGEs不仅仅是:“黏在蛋白质上造成结构损伤”。
它们还可以作为信号分子。
AGEs可以与:RAGE结合。
RAGE:Receptor for Advanced Glycation End Products即:晚期糖基化终产物受体。
AGEs:→ RAGE→ NF-κB等信号通路→ 炎症相关基因表达↑→ 炎症反应↑
这就是AGEs和我们之前讨论的:炎症连接起来的关键。
8. AGEs → RAGE → 炎症
可以简化为:AGEs↑→RAGE↑/激活→NF-κB→炎症相关基因表达↑→IL-6、TNF-α、其他炎症介质等增加。
同时可能进一步:氧化应激↑而氧化应激又促进:AGEs形成。
于是形成一个:AGEs → 氧化应激/炎症 → 更多AGEs的恶性循环。
9. 什么叫外源性AGEs?
外源性AGEs(exogenous AGEs)指:在人体外部形成,然后通过食物等途径进入人体的AGEs。
最主要来源:食品加工和烹饪。
特别是:高温 + 低水分条件。
10. 为什么高温容易产生AGEs?
因为烹饪过程中会发生:Maillard reaction(美拉德反应)
这就是:还原糖 + 氨基化合物在一定条件下发生一系列反应。
最终产生:褐色物质以及各种风味化合物和AGEs等产物。
所以:烤肉、煎肉、炸肉、烘焙食品等容易形成更多AGEs。
11. 为什么水煮产生的AGEs通常少?
因为:水分高且温度通常接近100℃,而煎、炸、烤的食物表面温度可以明显高于100℃。
所以:高温 + 干燥更容易促进美拉德反应。
因此一般来说:蒸、煮、炖产生的AGEs往往低于:煎、炸、烤。
但不能简单理解成:“所有烧烤都是有害的。”
因为AGEs只是食物加热产生的众多化合物中的一部分。
12. 一个非常容易混淆的问题:美拉德反应 = AGEs吗?
不是,这是非常重要的区别。
Maillard reaction是一个非常大的化学反应体系,AGEs只是其中可能产生的一部分产物。
所以:美拉德反应 ≠ AGEs,同样:食物变褐 ≠ 一定意味着AGEs含量很高。
13. 外源性AGEs吃进去以后会怎样?
不是:吃进去多少 → 100%吸收多少。
这是非常重要的。
食物中的AGEs:→ 消化→ 一部分被分解→ 一部分被吸收→ 一部分进入循环→ 一部分可能进一步代谢/清除→ 一部分通过粪便排出。
而不同AGEs:吸收率不同。
因此不能简单说:“吃100mg AGE,就吸收100mg。”
14. 肾脏在AGEs代谢中非常重要
人体产生的AGEs以及AGEs相关物质:→ 血液→ 肾脏→ 过滤/代谢/排泄。
因此:肾功能下降可能导致AGEs及其前体清除下降→AGEs在体内积累。
所以你会发现:糖尿病和慢性肾病和AGEs之间存在非常复杂的相互关系。
15. 内源性和外源性AGEs最大的区别
可以这样记:
| 内源性AGEs | 外源性AGEs | |
| 来源 | 人体内部形成 | 食物/环境中形成 |
| 主要驱动 | 血糖、活性羰基、氧化应激、代谢 | 烹饪、加工、高温 |
| 主要来源 | 葡萄糖及其代谢产物 | 食物中的糖 + 蛋白质/脂质 |
| 进入人体方式 | 自身代谢产生 | 摄入 |
| 重要影响 | 蛋白质修饰、组织交联、RAGE | 部分吸收后可能参与类似通路 |
| 清除 | 肝脏、肾脏等 | 消化、排泄、代谢 |
16. 哪一个更重要?
如果讨论:人体长期AGEs负担,不能简单说:“少吃烤肉就可以解决AGEs。”
因为:内源性AGEs往往是非常重要的来源。
尤其:长期高血糖会显著增加AGEs形成。
所以对于降低体内AGEs负担:控制血糖、控制氧化应激、保持正常代谢、维持肾功能可能比单纯:完全避免烧烤更加重要。
17. 这也解释了为什么糖尿病并发症和AGEs关系密切
长期高血糖:葡萄糖↑→AGEs形成↑→胶原蛋白交联、RAGE激活、氧化应激、炎症→血管和组织损伤。
因此AGEs参与了很多糖尿病慢性并发症的病理过程,例如:糖尿病视网膜病变、糖尿病肾病、糖尿病神经病变、心血管损伤等。
但需要注意:AGEs是机制网络中的重要一环,而不是唯一原因。
糖尿病并发症还涉及:多元醇通路、PKC通路、氧化应激、炎症、内皮功能障碍等。
18. AGEs为什么还和动脉硬化有关?
可以这样理解:血管壁里的胶原蛋白长期暴露于AGEs→胶原交联→血管壁:变硬,同时:AGEs → RAGE→氧化应激↑→炎症↑→内皮功能异常→促进:动脉粥样硬化相关过程。
所以AGEs与血管老化和动脉硬化有密切联系。
19. 那运动会不会影响AGEs?
会,而且这里和:AMPK、胰岛素敏感性、线粒体联系起来了。
规律运动:→ 胰岛素敏感性改善→ 血糖控制改善→ 长期葡萄糖暴露降低→内源性AGEs形成压力下降。
同时运动:→ 线粒体功能改善→ 代谢能力改善→ 氧化应激调节改善
所以运动并不是:“直接把AGEs烧掉”,而更多是:改善产生AGEs的代谢环境。
20. 那饮食应该怎么处理?
不要走到:“AGEs有害 → 所有煎烤食物都不能吃。”
更合理的是:降低长期高血糖、保持合理体脂、提高胰岛素敏感性、多使用蒸、煮、炖等烹调方式、减少长期大量高温煎炸、烧烤、保证蔬菜水果等整体膳食质量
这里尤其需要强调:整体饮食模式 > 单独某一种AGEs。
21. 最后把它和你前面学的东西串起来
我们之前学习:高碳/低碳、胰岛素、AMPK、mTOR、炎症、衰老
现在可以全部串起来:
长期代谢健康状态、合理能量摄入→ 胰岛素敏感性较好→ 血糖控制良好→ AGEs形成压力较低→ RAGE/NF-κB刺激相对低→ 慢性炎症压力降低→ 有利于长期组织健康。
长期代谢异常、长期能量过剩→ 胰岛素抵抗→ 血糖/活性羰基压力增加→ AGEs↑→ RAGE→ 氧化应激 + 炎症→ 血管/组织损伤→ 进一步加重代谢异常。
于是形成:代谢异常 → AGEs → 炎症 → 氧化应激 → 更严重的代谢异常这样的恶性循环。
最后给你一个最值得记住的框架
AGEs有两大来源:人体自己制造 → 内源性AGEs、食物加工产生 → 外源性AGEs
而真正决定体内AGEs负担的,不只是:“吃了多少烤肉”而是:AGEs生成速度 + 外源摄入 + 清除能力 + 组织累积共同决定。
其中:高血糖、氧化应激、长期代谢异常是内源性AGEs特别重要的推动因素,而外源性AGEs则主要与:高温、低水分、长时间烹调有关。
所以从运动营养角度,真正值得关注的不是“恐惧AGEs”,而是:保持良好的血糖控制和胰岛素敏感性,同时避免长期大量摄入高度加工、高温煎炸烧烤食品,这比把某一种烤肉、咖啡或者烘焙食品简单贴上“AGEs有害”的标签,科学得多。
一百三十五、饱腹感二讲
从胃肠道机械信号、营养感知、激素、血糖、下丘脑和大脑奖赏系统看“没吃之前不觉得饿,一开始吃以后,反而中途停下来突然觉得饿。”
其实并不矛盾。因为“饥饿”并不是一个单一信号,而是大脑根据多个时间尺度不同的信号综合判断出来的状态。
可以先建立一个总框架:空腹状态 → 胃肠道准备进食 → 开始吃 → 胃扩张 → 营养物进入肠道 → 肠促激素释放 → 大脑整合 → 饱腹感
而你说的“吃到一半突然觉得饿”,很可能涉及一个重要现象:进食启动后,原本被压制的饥饿信号、食物奖赏和胃肠道信号之间出现了时间差。
1. 首先区分三个概念:饥饿、食欲、饱腹
这三个东西经常被混在一起。
饥饿 Hunger更接近:“我的身体需要进食了。”
涉及:胃排空、ghrelin(胃饥饿素)、下丘脑、能量状态等。
食欲 Appetite更接近:“我想吃东西。”
它受到:食物气味、味道、视觉、习惯、情绪、奖赏系统等影响。
所以:不饿,也可能特别想吃。
饱腹 Satiety更接近:“这一餐吃够了,我不想继续吃了。”
主要受到:胃扩张、CCK、GLP-1、PYY、营养吸收以及中枢神经系统影响。
2. 人为什么能知道自己吃了多少?
其实我们并没有一个:“胃容量计”,大脑并不知道:“你刚刚吃了437 kcal。”,人体实际上是在综合多个信号。
最重要的几个:胃的机械扩张、小肠营养物感知、肠道激素、血糖变化、胰岛素、脂肪酸、氨基酸、肝脏能量状态以及大脑奖赏系统。
最后大脑综合成:“继续吃”或者“可以停了。”
3. 第一层信号:胃扩张
这是最早发生的饱腹信号之一。
食物进入胃→胃壁被撑开→机械感受器被激活→迷走神经→脑干→下丘脑和其他脑区→饱腹信号增强。
所以胃里面有东西本身就是一个非常重要的:“我正在吃东西”信号。
4. 为什么喝水有时候也能让人暂时不饿?
因为:水进入胃→胃扩张→机械信号↑→短时间饥饿感下降。
但水没有提供多少能量和营养。
因此这种:胃扩张产生的饱腹感通常持续时间比较有限。
这就是为什么喝很多水可以暂时觉得饱,但过一段时间:还是会饿。
5. 第二层:胃排空速度
食物不是永远待在胃里。
胃会逐渐把食糜:胃 → 十二指肠 → 小肠
所以:胃越快排空通常:饱腹感维持时间越短,而不同食物胃排空速度不同。
例如:液体通常比固体快,而脂肪通常会减慢胃排空。
这也是为什么脂肪经常具有比较强的:持续饱腹作用。
6. 为什么脂肪能够产生比较强的饱腹感?
这里就可以和我们之前讲的:CCK、PYY、GLP-1连接起来。
脂肪进入小肠→肠道感受到脂肪酸→释放:CCK、GLP-1、PYY→胃排空减慢→食物进入小肠速度下降→大脑接收到:“已经吃了不少营养。”→食欲下降。
所以脂肪不是单纯:“热量高所以饱”而是存在明确的:肠道激素信号。
7. CCK是比较早的“刹车”
CCK = Cholecystokinin中文:胆囊收缩素。
主要由:小肠I细胞分泌。
特别是:脂肪和蛋白质进入小肠以后。
CCK:→ 胆囊收缩→ 胆汁释放→ 胰酶分泌
同时:→ 胃排空减慢→ 迷走神经信号增强→ 食欲下降。
所以CCK可以理解成:“营养已经进入小肠,先刹一下车。”
8. GLP-1是另一个重要的饱腹信号
GLP-1主要由:肠道L细胞释放。
刺激因素包括:碳水、脂肪、蛋白质以及相关营养物。
GLP-1:→ 胰岛素分泌↑→ 胰高血糖素调节→ 胃排空减慢→ 中枢食欲下降。
所以GLP-1类药物之所以能明显降低食欲,就是利用了这个天然的:肠道-大脑信号系统。
9. PYY则更像“吃完以后告诉你差不多了”
PYY尤其是:PYY3-36与餐后饱腹感密切相关。
通常:食物进入小肠/结肠→L细胞释放PYY→胃排空减慢→食欲下降→减少继续进食。
所以:GLP-1 + PYY + CCK可以看作肠道给大脑发送“够了”的信号。
10. 那胃饥饿素是什么?
Ghrelin中文:胃饥饿素。
它是目前最经典的:促食欲激素。
主要由:胃产生。
一般在:进餐前升高。
吃东西以后:ghrelin下降。
所以可以粗略理解:Ghrelin = 油门、CCK/GLP-1/PYY = 刹车,但还是要强调:人体不是只有这几个激素。
11. 现在回答你最有意思的问题
你说:“有时候我完全不感觉饿,但一旦开始吃,吃到一半停下来,反而感觉饿。”这里至少存在几种可能。
12. 第一种情况:你原本其实处于轻度饥饿,只是没有明显感觉
饥饿不是:0 → 100这种简单开关。
可能你的:ghrelin已经开始升高,但由于:注意力、压力、工作、情绪、环境等因素,你没有明显意识到。
然后开始吃:食物进入口腔→视觉、嗅觉、味觉刺激→奖赏系统被激活→你开始关注:“食物”
于是:原本被忽略的身体信号突然变得明显。
所以你可能感觉:“奇怪,我刚才明明不饿。”实际上:刚才只是没有注意到。
13. 第二种情况:吃东西会激活“食欲”
这和真正的生理饥饿不是一回事。
想象一下:你刚才没有特别想吃东西。
然后看到:刚出炉的面包,闻到:香味→视觉、嗅觉刺激→大脑奖赏系统:dopamine相关神经回路→食物的:palatability(适口性)↑于是:食欲被打开。
这就是:“我本来不饿,结果越吃越想吃。”
14. 第三种情况:食物进入以后,血糖和胰岛素发生动态变化
尤其是:高精制碳水,进食以后:葡萄糖吸收↑→胰岛素↑→血糖开始变化。
如果你吃的是:高GI、低纤维、低蛋白的食物,餐后的血糖和胰岛素动态可能比较明显。
部分人会在餐后较短时间内出现:饥饿感重新出现。
但这并不意味着:“胰岛素一升高就一定会导致你饿。”这是过度简化。
真正情况取决于:血糖变化速度、胰岛素反应、餐食组成、胃排空、个体差异等。
15. 第四种情况:你吃得太快
这个特别常见。
因为:胃扩张以及CCK / GLP-1 / PYY这些饱腹信号并不是:食物一进入胃 → 立刻全部启动。
它们需要:时间。
所以:吃得非常快,可能发生:食物快速进入胃→你还没收到足够的:饱腹信号→已经吃了很多。
于是容易:吃过量。
16. 反过来,为什么吃得慢更容易感觉“饱”?
因为:胃扩张、营养进入小肠、CCK、GLP-1、PYY、迷走神经、中枢信号这些东西需要时间叠加。
所以慢慢吃会让:“停止进食信号”有时间建立起来。
这就是为什么很多人:狼吞虎咽容易吃撑。
17. 还有一个非常重要的概念:cephalic phase
中文可以理解为:头期反应。
你甚至还没有真正吸收营养:看到食物→ 闻到食物→ 想到食物→大脑已经开始:准备消化。
可能出现:唾液↑、胃酸分泌↑、胰腺分泌准备↑、胰岛素头期反应等。
所以:“吃饭”并不是从食物进入胃开始的。
大脑在你真正吃东西之前就已经开始参与。
18. 为什么有时候“越吃越饿”?
如果食物特别好吃:palatability↑→奖赏系统激活→继续吃的动机↑
同时:食物刺激不断增强:cephalic response
所以可能出现:“第一口没什么感觉,第三口突然很想继续吃。”
尤其容易发生在:高脂 + 高糖 + 高盐或者高度加工食品上。
因为这些食物同时刺激:味觉、嗅觉、能量奖励、口腔感觉等多个系统。
19. 这就是为什么“明明吃饱了还可以吃甜点”
这其实是非常经典的现象:sensory – specific satiety即感觉特异性饱腹。
例如:你吃牛肉吃到不想再吃牛肉。
但是这时候:冰淇淋出现。
因为:味道、质地、气味完全不同→新的感官刺激→食欲重新激活→你又能吃。
所以:胃的容量没有突然变大,但“想吃”的驱动力发生了变化。
这也是为什么:自助餐比普通的一盘饭更容易让人吃过量。
20. 大脑真正决定“吃多少”
最终决定你:停不停的并不是胃,而是:大脑。
主要涉及:下丘脑、脑干、孤束核(NTS)、下丘脑弓状核(ARC)以及中脑奖赏系统等。
其中可以粗略理解:下丘脑更关注:能量需求、脑干更快接收:胃肠道来的机械和激素信号、奖赏系统更关注:“这个东西好不好吃,我还想不想吃。”
所以:“身体不需要能量”和“我不想吃东西”并不是同一个命题。
21. 这也解释了为什么压力下容易暴饮暴食
这和你之前问过的:压力 → 食欲可以直接接上。
慢性压力:cortisol等应激系统变化→部分人:高适口性食物的奖赏价值↑→更想吃:甜、油、咸→即使:生理能量需求不高也可能:继续进食。
所以:homeostatic eating即:为了补充能量而吃和:hedonic eating即:为了获得奖励而吃,是两套可以部分分离的系统。
22. 现在回到你的“中途停下来反而饿”
我会优先考虑这样一个模型:你原来轻度饥饿/没有明显饥饿→开始吃→视觉、嗅觉、味觉→奖赏系统被激活→食欲增强→同时胃开始接受食物→如果突然停止:胃肠道饱腹信号尚未完全建立、食物奖赏系统已经被激活→你可能突然感觉:“我怎么反而饿了?”继续吃一段时间:→胃扩张↑→营养进入小肠→CCK↑、GLP-1↑、PYY↑→迷走神经信号↑→中枢饱腹感↑
最终:“够了,不想吃了。”这其实非常合理。
23. 可以把一顿饭想象成两条曲线
第一条:食欲/奖励
看到食物→ ↑闻到食物→ ↑↑第一口→ ↑↑↑好吃→ ↑↑↑
第二条:饱腹信号
食物进入胃→ ↑胃扩张→ ↑↑营养进入小肠→ ↑↑↑CCK/GLP-1/PYY→ ↑↑↑中枢整合→ ↑↑↑最终停止进食。
所以在一开始:食欲曲线可能先上升而饱腹曲线还没跟上。
这就是为什么:“开始吃以后反而更想吃”完全可能发生。
24. 最后给你一个完整的“饱腹感时间轴”
一顿饭:看到食物→ 视觉/嗅觉→ 大脑奖赏和头期消化反应→ 开始吃→ 口腔机械/味觉信号→ 食物进入胃→ 胃扩张→ 迷走神经→ 食物进入小肠→ CCK / GLP-1 / PYY→ 营养吸收→ 葡萄糖 / 脂肪酸 / 氨基酸→ 胰岛素及其他代谢信号→ 脑干 + 下丘脑 + 奖赏系统整合→ 停止进食
而饭后更长时间:肠道激素 + 营养状态 + 肝脏能量状态 + 胰岛素 + 脂肪储备信号共同决定:下一顿什么时候重新产生饥饿。
25. 你可以记住一个非常核心的模型
饥饿 ≠ 胃空、饱腹 ≠ 胃满而是:大脑在不断整合“胃里有多少、肠道来了什么营养、血液里有什么、身体储备多少、这个食物有多诱人”等信息。
所以:“不饿但想吃”
通常偏向:奖赏/环境/习惯性进食。
“胃里很空而且强烈想吃”
更偏向:生理饥饿。
“刚开始吃反而更想吃”
可能是:食物奖赏系统先被激活,而饱腹信号还没有完全建立。
“吃得很慢,突然发现自己已经饱了”
则很可能是:胃扩张 + CCK + GLP-1 + PYY + 迷走神经 + 中枢整合经过一段时间逐渐累积的结果。
为什么高蛋白、高纤维、脂肪、精制碳水分别产生不同的饱腹感,以及为什么同样500 kcal,吃鸡胸肉和吃蛋糕的饱腹感可以差这么多?这会把蛋白质、脂肪、碳水、GLP-1、PYY、CCK、胃排空、食物热效应和能量密度全部串起来。
结论:饱腹感不是由热量单独决定的,而是由“食物体积、胃排空速度、蛋白质、脂肪、纤维、营养素进入小肠的速度、肠道激素、血糖/胰岛素以及食物奖赏性”共同决定。
所以500 kcal鸡胸肉 + 土豆 + 蔬菜和500 kcal蛋糕虽然能量相同,但大脑收到的“我已经吃够了”的信号完全不同。
1. 第一变量:能量密度
这是最容易理解的一层。
假设:500 kcal蔬菜 + 土豆 + 鸡胸肉可能有:500~700 g食物,而500 kcal蛋糕可能只有:100 g左右。
于是:相同热量 → 不同食物重量 → 不同胃扩张程度。
胃的机械感受器并不直接知道:“里面有500 kcal。”
它首先感受到的是:“我的胃被撑到什么程度。”
所以低能量密度食物通常更容易产生较强的体积性饱腹感。
2. 第二变量:蛋白质
如果单独比较三大营养素:蛋白质通常具有最强的饱腹作用之一。
为什么?
蛋白质进入胃肠道以后:蛋白质 → 氨基酸/肽→刺激肠道营养感知→促进:CCK、GLP-1、PYY等信号。
同时蛋白质的:胃排空和消化吸收也会影响饱腹持续时间。
所以:蛋白质↑通常:饱腹感↑
3. 为什么蛋白质还有一个特殊优势?
因为:蛋白质的食物热效应(TEF)最高。
大致可以理解:蛋白质:20%~30%、碳水:5%~10%、脂肪:0~3%左右
也就是说:如果摄入:100 kcal蛋白质,身体处理、消化、吸收、代谢这些营养物本身就需要消耗较多能量。
因此蛋白质具有:高饱腹 + 高TEF的特点。
这也是减脂期提高蛋白质摄入非常常见的原因之一。
4. 第三变量:脂肪
脂肪的情况比较特殊。
脂肪:1g = 9 kcal,所以它的:能量密度非常高。
这意味着:同样500 kcal:脂肪可以用非常小的体积提供。
所以单纯从:胃容积角度看脂肪并不占优势。
但是脂肪又具有:很强的代谢性饱腹信号。
5. 脂肪为什么能增强饱腹?
脂肪进入小肠:TG→ 脂肪酸 + 甘油一部分→刺激:I细胞→CCK同时:L细胞→GLP-1、PYY→胃排空减慢→食物在消化道停留时间增加→饱腹持续时间延长。
所以脂肪存在一个:“体积不大,但代谢信号很强”的特点。
6. 第四变量:碳水
碳水的饱腹效果差异非常大。
不能简单说:“碳水不抗饿。”
因为:土豆、燕麦、全谷物、豆类和糖果、含糖饮料完全不是一回事。
关键在于:碳水的结构 + 纤维 + 加工程度 + 能量密度。
7. 为什么土豆其实很顶饱?
土豆:水分高、体积大、淀粉、一定量:膳食纤维→胃容量占用大→胃扩张→同时提供葡萄糖→营养感知→产生比较明显的饱腹感。
所以:500 kcal土豆和500 kcal巧克力对胃的刺激完全不同。
8. 但是如果把土豆炸成薯条呢?
这就发生了巨大的变化。
原来的:土豆水分很多→油炸以后:水分下降、脂肪增加→能量密度大幅提高。
于是:同样500 kcal需要吃的重量明显下降。
所以:完整土豆 → 更容易饱、薯条 → 更容易吃很多。
这就是为什么:加工不仅改变营养成分,也改变了食物的“能量密度”和“进食速度”。
9. 第五变量:膳食纤维
纤维可以通过多个机制影响饱腹感。
一部分纤维:吸水→体积增加→胃内容物体积↑
一些可发酵纤维:结肠菌群发酵→产生:短链脂肪酸(SCFA)尤其:乙酸、丙酸、丁酸→影响肠道代谢和L细胞→促进:PYY、GLP-1→影响食欲。
所以纤维的作用不只是:“增加大便体积”,它也是:肠道-大脑食欲调节系统的一部分。
10. 为什么液体热量特别容易导致吃多?
比如:500 kcal可乐/奶茶可能:几百毫升就喝完。
它对:胃扩张刺激有限。
而且液体:胃排空速度通常较快。
同时:咀嚼时间几乎为零。
所以:500 kcal液体很容易在很短时间摄入。
11. 这就是“咀嚼”为什么也很重要
完整食物:吃 → 咀嚼 → 吞咽需要时间,而且进食速度下降,意味着饱腹信号有更多时间追上进食速度。
相反:液体/糊状/高度加工食物可以非常快速摄入。
于是容易出现:摄入速度 > 饱腹信号建立速度。
最终:吃过量。
12. 为什么高适口性食物特别容易让人吃多?
这是另一个维度:hedonic satiety即:享乐性饱腹。
假设:你已经摄入1500 kcal,理论上身体已经获得很多能量。
但是:蛋糕的糖 + 脂肪 + 香味 + 口感刺激奖赏系统。
于是:能量需求和继续吃的欲望发生分离。
这就是:homeostatic hunger和hedonic eating的区别。
13. 所以“吃撑”和“吃够”不是一回事
这是营养学里非常值得区分的两个概念。
吃撑更多是:胃机械性扩张过度。
例如:火锅吃到胃很难受。
吃够更多是:中枢已经判断:继续吃的收益下降。
也就是:饱腹信号 > 继续进食驱动力。
理想情况下:不需要吃撑,也能停止进食。
14. 为什么高蛋白饮食减脂经常比较舒服?
因为它同时解决几个问题:蛋白质↑→ CCK/GLP-1/PYY等饱腹信号↑→TEF↑、肌肉蛋白合成底物充足、抗阻训练下瘦体重更容易维持
所以减脂期:高蛋白 + 适量脂肪 + 足够纤维 + 合理碳水
通常比:单纯极低热量更容易长期执行。
15. 这里有一个非常有意思的“热量悖论”
假设:100 kcal橄榄油可能只有约11g,而100 kcal蔬菜可能是:几百克。
所以:热量相同并不意味着:胃受到的机械刺激相同。
这就是:能量密度(energy density)在减脂中的重要性。
16. 现在把五个主要变量放在一起
可以建立一个非常实用的模型:饱腹感 ≈胃扩张、蛋白质信号、脂肪信号、纤维/肠道发酵、营养物吸收、肠道激素、进食速度、食物奖赏性、心理/环境因素
所以不存在一个简单公式:“热量越高 → 越饱”也不存在:“脂肪越多 → 越饱。”
17. 为什么同样500 kcal,我会推荐不同的组合?
例如减脂:
500 kcal蛋糕可能:高能量密度、高适口性、进食速度快、蛋白质低、纤维低→容易继续吃。
500 kcal鸡胸肉 + 土豆 + 蔬菜可能:体积大、蛋白质高、纤维高、水分高、咀嚼时间长→胃扩张↑、GLP-1/PYY/CCK等信号↑、TEF↑→通常更容易产生饱腹感。
18. 这也解释了一个减脂期非常实用的策略
如果一个人:每天2000 kcal但是:非常容易饿。
不一定要立刻:继续降低热量。
可以先改变:食物结构。
例如:蛋白质↑、蔬菜↑、水果适量、全谷物/薯类、豆类、适量脂肪,同时减少:液体热量、高能量密度零食、高度加工食品
这样可能在:同样2000 kcal下饱腹感明显提高。
19. 但是有一个重要的反面
如果你是:增肌期就不能无限追求:低能量密度 + 高饱腹。
因为增肌需要:能量盈余。
如果你每天:TDEE = 2500想吃:2800 kcal
但你全部使用:巨大体积、极高纤维、极低能量密度食物可能出现:还没吃够热量,胃已经饱了。
所以:减脂期通常希望:提高饱腹/热量比,而:增肌期有时候反而需要:降低饱腹/热量比。
这就是运动营养中的一个非常实用的饮食设计原则。
20. 最后把整个系统和我们之前学的内容串起来
可以把一顿饭看成一个复杂的反馈系统:食物进入口腔→ 味觉/嗅觉/咀嚼→ 大脑奖赏系统 + 头期反应→ 胃扩张→ 迷走神经→ 食物进入小肠→ 蛋白质/脂肪/碳水被感知→ CCK / GLP-1 / PYY→ 胃排空减慢→ 营养吸收→ 葡萄糖 / 氨基酸 / 脂肪酸→ 胰岛素等代谢信号→ 下丘脑/脑干/奖赏系统整合→ 停止进食,而几个小时以后:胃逐渐排空、营养吸收完成、肠道激素下降、ghrelin逐渐升高→下一次饥饿。
所以从根本上说:饥饿和饱腹不是胃单独决定的,而是一个“胃 → 肠道 → 肝脏 → 血液 → 大脑”的闭环反馈系统。
而这也解释了一个非常重要的减脂原则:不要只问“这个东西多少卡路里”,还要问“这500 kcal能不能让我在接下来3-5小时不再想吃东西”。
对于运动营养实践来说,“单位热量产生多少饱腹感”其实比单纯计算热量更有应用价值。
一百三十六、生命活动基础
一个非常核心的生理学问题:“人体到底是靠能量活着,还是靠营养素活着?”
答案是:两者都不是单独成立。生命活动需要能量,但“有能量”绝不等于“营养完整”。
更准确地说:能量是生命活动持续运行的必要条件之一;碳水、脂肪、蛋白质以及维生素、矿物质、水等,则共同提供维持生命所需的能量、结构材料和代谢调节因素。
如果只提供3000 kcal汽水,短期内可能有大量能量,但长期仍然可能发生严重营养缺乏甚至死亡。
1. 先把“生命活动的基础”拆开
人体每天都在进行:ATP生成、蛋白质合成、DNA/RNA合成、细胞膜更新、神经活动、肌肉收缩、离子梯度维持、激素合成、免疫反应、组织修复,这些活动需要两类东西:能量、物质原料和代谢辅助因子。
所以可以把人体想象成一座工厂:
能量 = 电力
蛋白质/氨基酸 = 建筑材料和机器零件
脂肪酸/胆固醇 = 膜、激素等原料
碳水 = 重要燃料和代谢底物
维生素/矿物质 = 工厂里的工具、催化辅助因子
水/电解质 = 工厂运行环境
你不能说:“只要有电,工厂就不会死。”
因为:电还在,但机器坏了、原材料没了,工厂一样会停。
2. 所以3000 kcal汽水能不能让人活着?
假设这个汽水真的提供:3000 kcal糖
同时:几乎没有蛋白质、没有脂肪、维生素极少、矿物质不完整、必需脂肪酸缺乏、必需氨基酸缺乏
那么答案是:短期不会因为“没有热量”而死亡,但长期会因为严重营养缺乏出现疾病,并最终可能死亡。
这里最关键的一个概念是:Essential nutrients:必需营养素,所谓“必需”,意思不是:身体需要它。
而是:人体无法自己合成足够数量,必须从外界获得。
3. 为什么只喝汽水仍然会发生蛋白质缺乏?
因为:葡萄糖可以提供:ATP,但葡萄糖不能直接变成:完整的人体蛋白质。
蛋白质需要:氨基酸,尤其是:9种必需氨基酸。
例如:亮氨酸、异亮氨酸、缬氨酸、赖氨酸、蛋氨酸、苯丙氨酸、苏氨酸、色氨酸、组氨酸
这些必须通过食物获得。
所以:3000 kcal糖并不等于:3000 kcal + 足够氨基酸。
4. 这就是为什么“能量充足”仍然可以营养不良
这类情况可以出现:energy adequate但:nutrient inadequate即:能量够,但营养素不够。
例如一个人每天喝:大量含糖饮料
热量甚至超过需求:TDEE 2500,摄入:3000 kcal
但如果蛋白质、必需脂肪酸、维生素和矿物质长期严重不足,依然可以出现:肌肉减少、免疫功能下降、贫血、皮肤/黏膜异常、神经系统问题、激素合成异常、器官功能障碍等。
5. 那为什么饥荒的人明明很瘦,却会浮肿?
这是营养学里非常经典的:Kwashiorkor:恶性营养不良
当然现实中的饥荒往往是:蛋白质 + 能量 + 微量营养素多重缺乏。
但你问的:“为什么脂肪已经没多少了,反而还会浮肿?”
关键就在:白蛋白。
6. 白蛋白是什么?
白蛋白主要由:肝脏合成,它是血浆中非常重要的蛋白质。
其中一个重要功能:维持血浆胶体渗透压。
简单理解:血液里面有很多蛋白质。
它们帮助:把水留在血管里面。
可以粗略理解:血浆白蛋白↑→ 胶体渗透压↑→ 水更容易留在血管内。
反过来:白蛋白严重下降→血浆胶体渗透压↓→水更容易从血管进入:组织间隙→水肿。
7. 所以“胖瘦”和“浮肿”是两套系统
这是非常重要的。
脂肪储存主要是:能量储备,而:白蛋白主要涉及血浆蛋白和胶体渗透压。
所以:一个人可以脂肪很少,但组织里面仍然有大量水。
甚至:严重营养不良 → 白蛋白下降 → 水肿
导致外观上:身体很瘦但是腹部/四肢出现水肿。
8. 为什么严重蛋白质缺乏还可能出现“大肚子”?
这是经典营养不良外观。
原因不只是水肿,还可能包括:肝脏脂肪堆积、腹水/组织水肿、肌肉萎缩
所以:四肢非常瘦但腹部却可能明显膨隆。
这就是为什么单纯看:体重或者BMI不能判断一个人的营养状态。
9. 接下来讲你问的一个非常关键的问题
为什么碳水过量 + 蛋白质不足会导致脂肪肝?
这个问题的答案非常漂亮,因为它能把:糖代谢、脂肪代谢、蛋白质、肝脏全部串起来。
10. 第一条路线:碳水进入肝脏
例如吃大量:葡萄糖→肝脏:葡萄糖 → 葡萄糖-6-P→糖酵解→丙酮酸→乙酰CoA
如果能量需求不高:乙酰CoA可以用于:de novo lipogenesis,DNL,新生脂肪生成
即:碳水 → 脂肪。
11. 过量碳水为什么特别容易增加DNL?
当:肝糖原储存已经比较充足并且:能量长期过剩→胰岛素↑→激活:SREBP-1c以及相关脂肪生成通路→促进:ACC、FAS等脂肪合成酶。
最终:葡萄糖→ 丙酮酸→ 乙酰CoA→ malonyl-CoA→ 脂肪酸→ 甘油三酯。
12. 但是脂肪合成出来以后怎么办?
肝脏并不希望:TG无限堆在自己里面。
它可以:TG→ 装进:VLDL→ 进入血液→ 输送到:脂肪组织储存。
所以正常情况下:肝脏制造TG并不等于脂肪肝。
关键在于:输入 > 输出
13. 这时候蛋白质缺乏就非常重要了
VLDL不是:纯脂肪颗粒。
它需要:ApoB-100作为非常重要的结构蛋白。
而且VLDL组装和输出还涉及多个蛋白质和脂质转运过程。
如果:严重蛋白质缺乏→肝脏蛋白质合成能力下降→VLDL组装/输出能力可能受影响
同时:载脂蛋白合成能力下降→TG更容易:留在肝脏。
于是:TG输入/生成 > TG输出→肝细胞内TG堆积→脂肪肝。
14. 这就是一个非常经典的逻辑
大量碳水→肝脏脂肪生成增加→蛋白质严重不足→脂蛋白合成/运输能力受损→TG无法有效输出→肝细胞TG堆积→脂肪肝。
所以:脂肪肝不是“吃脂肪才会得”。
碳水同样可以通过:DNL促进肝脏脂肪积累。
15. 但是这里必须纠正一个常见误区
不能简单说:“吃碳水 → 肝脏制造脂肪 → 脂肪肝。”
对于正常营养、正常能量平衡的人:碳水 → DNL通常不是肝脏脂肪的唯一甚至主要来源。
很多情况下,肝脏脂肪更重要的来源是:脂肪组织释放的游离脂肪酸,也就是说:脂肪组织TG→ 脂解→ FFA进入血液→ 肝脏摄取→ 再酯化成TG→ 肝脏储存或装入VLDL。
所以脂肪肝通常是多个因素共同造成的:脂肪输入↑、DNL↑、脂肪氧化不足、VLDL输出不足→肝脏TG积累。
16. 现在进入你最后的问题
只吃碳水、只吃脂肪、只吃蛋白质,哪个死得最快?
这里不能简单按照:哪个热量最低来回答。
因为三种极端情况的问题完全不同。
17. 只吃碳水
假设:能量足够,但几乎没有蛋白质、没有必需脂肪酸、微量营养素不足。
早期:血糖和能量供应可能还不错。
但长期:必需氨基酸缺乏→身体开始分解自身蛋白质:肌肉、器官蛋白→维持:血浆蛋白、酶、免疫蛋白等。
最终:肌肉大量减少、免疫功能下降、低白蛋白、水肿、器官功能障碍并可能死亡。
18. 只吃脂肪
情况更复杂。
如果提供:必需脂肪酸以及足够能量
那么:脂肪本身是非常高能量的营养素。
但问题是:你缺必需氨基酸以及大量维生素/矿物质等。
而且:红细胞没有线粒体,不能直接依靠脂肪酸氧化供能。
大脑在适应禁食后可以大量利用:酮体,但仍然需要一定的:葡萄糖。
因此人体会通过:糖异生制造葡萄糖。
底物可以来自:乳酸、甘油、生糖氨基酸等。
问题来了:没有蛋白质摄入→糖异生需要氨基酸时只能拆自己的:肌肉蛋白。
所以仍然会发生:瘦体组织不断消耗。
19. 只吃蛋白质
这个反而非常危险。
因为:蛋白质不是理想的主要供能物。
它首先需要:脱氨基→产生:氨→肝脏:尿素循环→尿素→肾脏排出。
如果大量依赖蛋白质供能:含氮废物负担↑
同时:没有足够脂肪→必需脂肪酸缺乏,没有足够碳水→糖原不足→糖异生↑→酮体生成也会参与。
如果蛋白质来源单一:还会出现必需氨基酸比例不足的问题。
20. 为什么“只吃蛋白质”还有一个经典风险?
历史上有一个非常有名的概念:Rabbit starvation也叫:兔饥饿。
指在极端情况下:摄入大量非常瘦的肉提供大量蛋白质,但脂肪极低、碳水很低。
结果可能出现:恶心、腹泻、不适、食欲下降以及严重代谢问题。
原因涉及:过高蛋白质负荷、肝脏脱氨基能力、尿素循环、能量获取能力等。
所以:蛋白质不能简单替代所有其他营养素。
21. 那到底哪个“死得最快”?
如果你让我从营养生理学角度给一个结论:不能仅凭“碳水/脂肪/蛋白质”三个类别排出一个普适的死亡速度。
因为结果高度取决于:摄入总热量、具体食物、水分、电解质、维生素、必需脂肪酸、必需氨基酸、肝肾功能以及原本的营养状态。
但如果把条件极端化成:只提供一种宏量营养素,其他营养素全部缺失,那么三种方案都不能长期维持生命。
22. 真正关键的是“三大营养素分工不同”
可以把它理解成:
碳水主要优势:快速供能、维持血糖、支持高强度运动、补充糖原,但没有必需脂肪酸那样的“必需性”。
人体可以通过:糖异生产生葡萄糖。
脂肪主要功能:高能量密度储能、细胞膜、胆固醇和类固醇激素相关原料、脂溶性维生素吸收、必需脂肪酸来源
所以:脂肪中的某些脂肪酸是必需的。
蛋白质主要功能:组织结构、酶、受体、转运蛋白、抗体、肌肉、胶原蛋白、激素相关蛋白等。
因此:蛋白质最不能简单理解成“燃料”。
它更像:人体的建筑材料 + 生物机器零件。
23. 这就解释了一个很反直觉的事情
人体在饥饿时:不会按照“先把脂肪烧光,再烧蛋白质”的简单顺序。
而是:脂肪氧化↑、糖异生、酮体生成、蛋白质分解同时发生。
只是比例会不断变化。
早期:肝糖原下降→糖异生增加→脂肪分解增加。
随着禁食时间延长:脂肪酸氧化↑→酮体↑→大脑开始更多利用酮体→降低部分:葡萄糖需求→降低:蛋白质分解速度。
这就是人体非常聪明的:protein sparing adaptation即:节约蛋白质适应。
24. 最后把整个问题串起来
你可以建立一个非常重要的生命活动模型:
能量→ ATP→ 让细胞“运行”,但同时:氨基酸→ 蛋白质→ 构建/修复人体、脂肪酸→ 细胞膜 + 储能 + 必需脂肪酸、葡萄糖→ 血糖 + 糖原 + ATP + 某些合成底物、维生素/矿物质→ 酶和代谢调控、水/电解质→ 维持体液环境、神经、心肌和细胞功能。
因此:生命不是“有热量就能活”,而是“有足够能量 + 必需营养素 + 水和电解质 + 正常代谢器官,才能长期维持生命”。
而你提到的饥荒性水肿和碳水过量、蛋白质不足导致脂肪肝,恰恰是最好的两个例子:
例1:能量不足/蛋白质不足→ 白蛋白合成下降→ 胶体渗透压下降→ 水进入组织→ 瘦人也可以水肿。
例2:碳水/能量大量进入→ 肝脏DNL增加、蛋白质严重不足→ ApoB/VLDL相关脂质输出能力受影响→ TG滞留肝脏→ 脂肪肝。
这两个例子说明了一个非常核心的营养学思想:“热量平衡”决定的是能量层面的结果,而“营养素组成”决定的是人体能不能正常建造、修复和调节自己。
所以减脂时可以谈热量缺口,增肌时可以谈能量盈余,但不能把人体简化成一个只计算 kcal 的炉子。
一百三十七、胰岛素和钠的重吸收
有关系,而且这个关系在理解高碳饮食、胰岛素抵抗、高血压、水钠潴留时非常重要。
最核心的一句话是:胰岛素不仅负责促进葡萄糖进入细胞,也具有促进肾脏保钠的作用。胰岛素升高时,肾小管对Na⁺的重吸收倾向增加,从而减少尿钠排泄;但在正常生理情况下,这种作用受到多种系统共同调节,并不意味着“胰岛素高就一定水肿或高血压”。
1. 先从肾脏如何处理钠开始
每天进入肾脏的血液中会有大量Na⁺被滤过。
大致过程:肾小球滤过→ Na⁺进入原尿→ 近端小管重吸收→ 髓袢重吸收→ 远端小管重吸收→ 集合管进一步调节→ 最终剩下的Na⁺进入尿液。
所以尿钠实际上是:滤过的Na⁺ – 肾小管重吸收的Na⁺
2. 胰岛素为什么能影响这个过程?
因为肾小管细胞也有:胰岛素受体。
胰岛素与这些受体结合后,可以通过细胞内信号通路影响一些:Na⁺转运蛋白/转运体,使Na⁺从原尿重新进入体内。
也就是说:胰岛素↑→ 肾小管Na⁺重吸收↑→ 尿钠排泄↓→ 体内Na⁺保留↑→ 水跟着Na⁺保留→ 细胞外液容量可能增加。
3. 具体在哪些肾小管?
胰岛素对多个肾单位节段的Na⁺转运都有影响。
比较重要的包括:近端小管,其中的:NHE3即:Na⁺/H⁺ exchanger 3是重要的Na⁺重吸收通路。
此外还涉及:Na⁺-葡萄糖协同转运体、Na⁺/HCO₃⁻相关转运等。
在远端肾单位,还可以影响:ENaC即:上皮钠通道以及其他Na⁺转运系统。
所以不要理解成:“胰岛素只作用于某一个钠通道”,而应该理解成:胰岛素可以从多个肾小管节段促进Na⁺重吸收。
4. 为什么水会跟着钠?
这是理解水肿和血压的关键。
Na⁺是细胞外液最主要的阳离子。
当肾脏:Na⁺重吸收↑→体内Na⁺总量↑→细胞外液渗透压和容量调节发生变化→身体保留更多水→细胞外液容量↑
于是:血容量↑→ 静脉回心血量↑→ 心输出量可能↑→ 血压可能↑。
所以:胰岛素 → 肾脏保钠 → 水潴留 → 血容量是一条可以成立的生理链。
5. 这和吃碳水有什么关系?
这里非常有意思。
吃碳水:血糖↑→胰岛素↑→肾脏Na⁺重吸收倾向↑,同时胰岛素促进细胞摄取葡萄糖→糖原合成↑,而糖原储存需要水。
大致可以理解为:糖原↑ → 水储存↑,所以高碳饮食之后体重突然增加:不一定是脂肪增加。
其中可能包括:糖原↑、糖原结合水↑、Na⁺/水潴留变化
这也是为什么低碳饮食最初几天体重经常下降得特别快:碳水↓→ 胰岛素↓→ 糖原↓→ 糖原结合水↓→Na⁺排泄可能增加→体重快速下降。
其中相当一部分是:水。
不是几天内突然烧掉了那么多脂肪。
6. 这就是为什么低碳初期容易“掉秤”
可以把它拆成两条路线:
路线1:糖原
碳水↓→ 胰岛素↓→ 糖原储备↓→ 与糖原相关的水↓→ 体重下降
路线2:钠
胰岛素↓→ 肾脏Na⁺重吸收倾向下降→ 尿钠排泄↑→ 水排出↑→ 体重进一步下降
所以低碳初期:体重下降很快并不意味着脂肪燃烧速度突然提高了同样的幅度。
7. 但是这里有一个非常重要的“反转”
如果一个人:胰岛素很高但同时存在胰岛素抵抗会发生什么?
这就是临床和运动营养中非常有意思的问题。
8. 胰岛素抵抗并不是“身体对胰岛素所有作用都抵抗”
这是非常重要的一句话:胰岛素抵抗是组织特异性、通路特异性的,并不是所有胰岛素作用同时消失。
例如:骨骼肌可能胰岛素促进GLUT4转位的作用下降→ 葡萄糖摄取下降。
但肾脏:保钠作用并不一定以完全相同的程度消失。
所以可能出现:高胰岛素血症→仍然存在一定的肾脏保钠作用→Na⁺潴留倾向→血容量增加→高血压风险增加。
这也是为什么:胰岛素抵抗经常和高血压联系在一起。
9. 但是不要把高血压全部归因于胰岛素
这是另一个非常重要的限制。
高血压是多因素疾病,还涉及:RAAS、交感神经系统、肾脏压力性利钠、血管阻力、内皮功能、遗传因素、钠摄入、肾功能、肥胖等。
所以:胰岛素 → 保钠只是其中一个机制。
10. 胰岛素和RAAS还可以联系起来
我们以前讲过:RAAS即:肾素-血管紧张素-醛固酮系统。
它的核心作用之一就是:保Na⁺、保水、维持血压和循环容量。
其中:Ang II→ 肾脏Na⁺重吸收↑,醛固酮→ ENaC等作用↑→ Na⁺重吸收↑
所以:胰岛素和RAAS都可以参与:肾脏保钠这个方向。
在代谢综合征、肥胖、胰岛素抵抗背景下,两套系统还可能相互影响。
11. 这也解释一个现象:为什么高碳饮食后有人觉得“脸肿”“身体涨水”?
如果某一天:碳水摄入明显增加→胰岛素↑→糖原储备↑→糖原相关水储存↑,同时:肾脏Na⁺排泄发生变化→体液量变化,再加上:当天盐摄入增加→Na⁺摄入↑→水潴留↑
于是第二天:体重↑、脸部/四肢感觉更饱满
这并不等于:一晚上长了1kg脂肪。
12. 那运动后为什么也可能体重突然变化?
比如你:高强度训练→ 肌肉糖原消耗→ 糖原下降→ 水储存下降→体重下降。
训练后恢复:碳水↑→ 胰岛素↑→ 糖原重新合成→ 水重新进入肌肉→体重又上升。
所以运动员的体重:一天内上下波动1-2 kg完全可能主要来自:水 + 糖原 + 肠道内容物而不是脂肪。
13. 一个容易被误解的问题:胰岛素是不是“让身体水肿的激素”?
不能这么说,在正常生理状态下:胰岛素对Na⁺重吸收的促进作用是正常生理功能的一部分。
例如进食以后:胰岛素↑→ 营养物质进入细胞→ 同时促进一定程度的Na⁺保留
这是人体正常的:餐后代谢和体液调节。
真正需要关注的是:长期高胰岛素、胰岛素抵抗、高钠摄入、肥胖、RAAS/交感神经异常等因素共同作用。
14. 把它和你前面学的“胰岛素”全部串起来
你可以建立这样一个网络:吃碳水→ 血糖↑→ 胰岛素↑→ GLUT4促进葡萄糖进入肌肉/脂肪→ 糖原合成↑→ 脂肪合成条件增强
同时:→ 肾脏Na⁺重吸收↑→ 尿钠排泄↓→ 水保留↑,同时→ RAAS等体液调节系统参与
最终影响:血糖、能量储存、水盐平衡、血压
所以胰岛素其实不只是一个:“降血糖激素”。
它更准确地说是一个重要的:营养状态/能量储存信号。
它告诉身体:“现在有营养进来了,可以进行储存和合成。”
其中就包括:葡萄糖储存、脂肪储存、蛋白质合成以及一定程度的Na⁺和水的保留。
最后给一个最重要的记忆框架:
胰岛素↑→ 肾脏Na⁺重吸收↑→ 尿钠↓→ Na⁺保留↑→ 水保留↑→ 细胞外液容量可能↑→ 血容量可能↑→ 血压可能↑
但是:这是“可能增加”的生理方向,不代表血液中的胰岛素每升高一次,血压就一定升高。
因为人体同时有:RAAS、ADH、交感神经、肾脏压力性利钠、心房利钠肽(ANP)等多个系统共同调节。
而这恰好可以作为下一步理解“为什么胰岛素抵抗的人容易出现高血压,以及为什么低碳饮食初期容易大量排水、钠和钾”的基础。我们就顺着刚才的链条继续往下挖:为什么胰岛素抵抗容易和高血压、水钠潴留联系起来,以及为什么低碳饮食初期会出现明显的排水、排钠,甚至有些人出现头晕、乏力、抽筋。
这几个现象其实可以用同一套“胰岛素 + 肾脏 + RAAS + 交感神经 + 糖原”系统解释。
1. 先建立一个总模型
可以把人体的血压和体液量理解成:Na⁺总量→ 决定细胞外液容量的重要因素→ 影响血容量→ 影响心输出量→ 影响血压。
而肾脏是这个系统的核心:肾脏保留Na⁺→ 水跟着保留→ 血容量增加。肾脏排Na⁺→ 水随之排出→ 血容量下降。
所以从长期来看:肾脏到底排多少钠,是血压和体液稳态非常重要的决定因素。
2. 正常情况下,胰岛素为什么要促进保钠?
吃饭以后:碳水/蛋白质→ 血糖和氨基酸等营养信号↑→ 胰岛素↑与此同时:胰岛素→ 肾小管Na⁺重吸收↑
这样做并不是错误,而是正常生理反应。
人体进食以后,需要重新调整:Na⁺、水、葡萄糖、氨基酸等物质的分布。
所以胰岛素的作用不是:“只负责降血糖。”而是:把身体从“禁食/动员模式”切换到“进食/储存模式”。
3. 为什么低碳以后会明显掉水?
这里是一个非常漂亮的连锁反应。
假设一个人:从高碳饮食突然变成低碳饮食。
首先:碳水摄入↓→胰岛素水平总体下降→糖原合成减少→肝糖原和肌糖原逐渐下降。
4. 糖原本身就是一个“带水的储能库”
糖原不是干燥的粉末,人体储存糖原的时候,会伴随一定量的水。
所以:糖原↑→ 水储存↑而糖原↓→ 相关水分释放→ 肾脏排出。
因此低碳饮食最初几天出现:体重快速下降
很大一部分是:糖原 + 水而不是脂肪。
5. 第二条路线:胰岛素下降以后,肾脏排钠增加
这就是刚才讨论的内容。
低碳→ 胰岛素↓→ 肾脏Na⁺重吸收倾向↓→ 尿钠排泄↑→ 水排泄↑→ 体重进一步下降。
因此低碳初期:糖原水下降→Na⁺排泄增加→水排出增加
这就是为什么有些人低碳第一周:体重一下下降2-3 kg甚至更多。
不能把这些全部当成脂肪。
6. 为什么低碳初期有人会头晕?
这里就可以理解了。
如果:Na⁺排泄↑、水排泄↑→循环血容量可能下降。
于是:静脉回心血量↓→ 心输出量调节受到影响→ 站立时更容易出现:头晕、乏力、心慌甚至:体位性低血压。
特别是在:本来盐摄入较低或者大量出汗的人身上更加明显。
7. 这也是为什么低碳初期“补水”有时候还不够
如果一个人:水喝很多但Na⁺大量排出,那么问题并不一定只是:缺水。
可能是:水 + 钠一起下降。
因此:低碳初期的体液变化不能简单理解成“喝水少了”,而是:水盐平衡整体发生了变化。
8. 那为什么有人低碳以后抽筋?
这时候就要加入:Na⁺、K⁺、Mg²⁺以及神经肌肉兴奋性
但这里要非常谨慎:抽筋并不能简单归因于“低碳导致缺镁”。
低碳初期如果伴随:水分大量丢失、钠摄入不足、运动出汗增加、电解质摄入不足可能造成电解质平衡变化,而:Na⁺/K⁺梯度对于神经和肌肉功能极其重要。
所以部分人的:乏力、头晕、运动表现下降、肌肉不适可能与体液和电解质变化有关。
9. 接下来进入更重要的问题:胰岛素抵抗为什么容易和高血压一起出现?
这里不能只看:胰岛素高。
真正重要的是:高胰岛素血症 + 组织特异性胰岛素抵抗。
10. 胰岛素抵抗到底是什么?
比如骨骼肌:
正常:胰岛素→ IRS/PI3K/Akt→ GLUT4转位→ 葡萄糖进入肌肉
胰岛素抵抗:同样的胰岛素→ 葡萄糖摄取反应下降。
于是身体为了维持正常血糖:胰岛β细胞可能增加胰岛素分泌。
于是:胰岛素抵抗→ 代偿性高胰岛素血症。
11. 但是“胰岛素抵抗”不是所有通路都同样抵抗
这就是整个问题的关键。
可以粗略理解:代谢通路可能出现胰岛素作用下降。
但是:某些肾脏保钠作用仍然可以保留。
于是:胰岛素↑→肾脏仍然对其保钠作用有反应→Na⁺重吸收倾向↑→水潴留倾向↑→血容量增加。
这被认为是胰岛素抵抗和高血压之间可能存在的一个连接点。
12. 但是还有第二条路线:交感神经
肥胖和胰岛素抵抗状态下:交感神经活性也可能增加。
交感神经:→ 心率↑→ 心肌收缩力↑→ 外周血管收缩↑→ 肾脏Na⁺处理发生改变→血压升高倾向。
所以不能把胰岛素抵抗 → 高血压理解成单一路径。
而是:胰岛素抵抗→ 高胰岛素→ 肾脏保钠→ 交感神经活性改变→ RAAS异常→ 内皮功能障碍→ 肥胖/炎症→高血压风险增加。
13. RAAS又来参与了
你之前已经学过:肾素→ Ang I→ Ang II→ 醛固酮。
其中:Ang II→ 血管收缩→ 肾脏Na⁺重吸收增加→ 刺激醛固酮
醛固酮→ 远端肾单位ENaC等增强→ Na⁺重吸收↑→ K⁺分泌↑→ 水保留。
所以:胰岛素和RAAS都能把系统推向:Na⁺保留 + 水保留。
14. 那身体为什么不会无限制地保钠?
因为人体有“刹车”。
例如:ANP心房利钠肽。
当:血容量↑→心房壁受到牵张→ANP释放↑→肾脏排Na⁺↑、血管舒张、抑制部分RAAS作用→促进利钠、利尿。
所以人体实际上是:保钠系统和排钠系统不断竞争。
15. 可以把它想象成一个水库
非常简单的模型:保水系统的胰岛素、RAAS、醛固酮、ADH→“把水留下来”,排水系统的肾脏压力性利钠、ANP/BNP→“把Na⁺和水排出去。”
最终:摄入、激素、肾脏共同决定体液量。
16. 那为什么“盐吃多了”会涨水?
因为:Na⁺摄入↑→细胞外液Na⁺总量↑→身体需要通过:水保留维持渗透压→细胞外液容量↑→体重↑。
但正常肾脏可以:增加尿钠排泄→最终恢复平衡。
所以健康人吃一顿比较咸:第二天体重增加1kg完全可能。
但这绝不意味着:一晚上长了1kg脂肪。
17. 这也解释为什么“高碳 + 高盐”特别容易出现体重波动
例如:火锅 + 米饭 + 饮料可能同时:碳水↑→ 糖原↑→ 水↑以及Na⁺↑→ 水潴留↑
再加:肠道内容物↑→第二天体重:+1-3 kg都可能出现。
但脂肪增加需要:持续的能量盈余。
所以:短期体重波动 ≠ 短期脂肪变化。
18. 这和你之前问的“减脂速度”又联系起来了
假设两个人:每天500 kcal热量缺口。
一个:高碳一个:低碳。
理论上如果:长期实际能量缺口相同,那么脂肪减少量不会因为低碳就凭空增加很多。
但是:低碳:→ 糖原↓→ 水↓→ Na⁺↓→ 水↓→秤上的体重下降更快。
所以:低碳前两周看起来可能“减得特别快”。
但这并不等于:脂肪每天多烧了一倍。
9. 最后把这一整套系统连接起来
现在你已经可以把:胰岛素、糖原、Na⁺、RAAS、ADH、ANP、血压全部串起来。
完整链条:
高碳进食:碳水↑→ 血糖↑→ 胰岛素↑→ 糖原合成↑→ 糖原相关水储存↑,同时→ 肾脏Na⁺重吸收倾向↑→ Na⁺保留↑→ 水保留↑→体重可能上升。
低碳饮食:碳水↓→ 胰岛素↓→ 糖原↓→ 糖原相关水↓,同时→ Na⁺排泄↑→ 水排泄↑→体重快速下降。
胰岛素抵抗:胰岛素敏感性↓→ β细胞代偿→ 胰岛素↑,同时部分组织仍保留胰岛素的:保钠作用、交感神经活性改变、RAAS、肥胖/炎症/内皮功能障碍→高血压风险↑。
20. 最后一个非常重要的纠正
千万不要把这个模型理解成:“胰岛素越高 → 水越多 → 血压越高。”
人体远比这复杂。真正决定血压的是:肾脏长期Na⁺排泄能力、RAAS、交感神经、血管阻力、内皮功能、血容量、遗传因素、钠摄入等。
所以胰岛素只是其中一环,但这一环非常有价值,因为它把你之前学的:碳水 → 胰岛素 → 糖原 → 水和胰岛素 → 肾脏Na⁺ → 水钠平衡以及胰岛素抵抗 → 高胰岛素 → 高血压风险连接成了一张完整的生理网络。
而从运动营养角度,最值得记住的是:低碳初期“掉秤很快”,主要不能直接解释成“脂肪燃烧特别快”;其中相当一部分来自糖原、水和Na⁺变化。
这也是为什么评价减脂效果时,7天平均体重 + 腰围 + 长期体脂趋势远比某一天早上的体重更有意义。
一百三十八、三高
这个问题其实可以把前面我们学过的胰岛素抵抗、脂肪肝、VLDL/TG、肾脏保钠、能量过剩全部串起来。
先给一个总判断:“三高”经常一起出现,但并不存在固定的“先高脂、再高血糖、最后高血压”的必然顺序。更准确的说法是:它们经常共享一个上游病理生理核心——胰岛素抵抗、内脏脂肪/异位脂肪、肝脏脂质代谢异常、慢性炎症、交感神经和RAAS异常。
而且,瘦 ≠ 没有代谢异常。TOFI(thin outside, fat inside)正是这个问题非常典型的例子。
1. 三高到底是什么?
通常说的“三高”是:高血压、高血糖、高血脂,它们不是三个完全独立的疾病,而是经常相互伴随的心血管代谢风险表型。
可以先建立一个模型:内脏脂肪/异位脂肪↑→ 脂肪组织胰岛素抵抗→ 游离脂肪酸(FFA)释放↑→ 肝脏脂肪输入↑→ TG合成/VLDL输出改变→ 高TG、低HDL、小而密LDL等,同时:→ 肝脏胰岛素抵抗→ 肝糖异生抑制失败→ 空腹血糖↑,同时:→ 高胰岛素血症→ 肾脏保钠、交感神经/RAAS等改变→ 血压升高风险↑
所以三高经常是:同一个代谢问题的三个不同表现。
2. 三高真的存在“先高脂→高血糖→高血压”吗?
不能把它当成固定规律。
你观察到的这个顺序在部分人身上确实很常见,但它不是疾病发展的标准时间表。
更准确地说:胰岛素抵抗可能首先表现为高胰岛素,而这个阶段:空腹血糖可能完全正常。
因为胰腺还可以通过增加胰岛素分泌来补偿。
随后可能出现:TG↑、HDL↓、餐后血糖异常
然后:空腹血糖↑
最终发展到:糖尿病。
血压则可以在任何阶段出现。
所以实际上更像:一个共同的代谢病理过程,在不同人的不同器官上“先坏哪里”。
3. 为什么很多人感觉“先高脂,再高血糖”?
因为血脂异常有时候比空腹血糖更早暴露胰岛素抵抗。
尤其典型的是:TG↑、HDL-C↓、小而密LDL增加,这个组合非常符合胰岛素抵抗/代谢综合征的脂质表型。
机制是:脂肪组织胰岛素抵抗→ 脂解增强→ FFA进入肝脏↑→ 肝脏TG合成↑→ VLDL-TG分泌↑→ CETP介导脂质交换→ HDL减少、LDL颗粒变小变密。
所以有些人的第一张“报警单”可能是:TG 2.5 mmol/L而空腹血糖仍然5.2 mmol/L。
这并不代表糖代谢一定完全正常。
4. 为什么血糖可以“暂时正常”?
因为胰腺在努力补偿。
早期:胰岛素抵抗↑→β细胞:胰岛素分泌↑→血糖:仍然正常。
这就是:代偿期,等到:β细胞长期高负荷、β细胞功能逐渐下降→胰岛素分泌无法继续补偿→血糖开始明显升高。
所以:正常空腹血糖不一定意味着没有胰岛素抵抗。
这也是为什么只看一次空腹血糖,会漏掉一部分早期代谢异常。
5. 那为什么高血压也经常一起出现?
这里就把我们刚才讲的内容接上了。
胰岛素抵抗→ 代偿性高胰岛素→ 肾脏Na⁺重吸收倾向↑→ Na⁺和水保留→ 循环血容量↑,同时:肥胖/胰岛素抵抗→ 交感神经活性↑、RAAS异常、血管内皮功能下降、血管僵硬→血压升高。
所以:高血糖 + 高TG + 高血压并不是三个完全独立的巧合。
6. 三高和脂肪肝为什么关系特别紧?
这是整个系统里非常重要的一环。
肝脏是:葡萄糖代谢中心、脂肪代谢中心、VLDL制造中心
当出现肝脏胰岛素抵抗:胰岛素抑制糖异生的能力下降→即使人在空腹:肝脏仍然制造大量葡萄糖→空腹血糖↑。
同时:脂肪组织释放FFA↑→肝脏FFA输入↑→TG合成↑→VLDL↑→血TG↑。
如果:脂肪输入/合成 > 脂肪氧化 + VLDL输出→肝脏TG积累→MASLD(代谢功能障碍相关脂肪性肝病)。
现在的指南也把MASLD明确放在心血管代谢风险的框架里;2026年日本相关指南仍强调生活方式干预以及对糖尿病、血脂异常和高血压等共病的综合管理。
7. 所以可以形成一个非常漂亮的闭环
内脏脂肪↑→ FFA↑→ 肝脏脂肪↑→ 脂肪肝→ 肝脏胰岛素抵抗↑→ 肝糖异生↑→ 空腹血糖↑
同时:→ VLDL-TG↑→ TG↑→ HDL↓/LDL颗粒异常
同时:→ 高胰岛素→ 肾脏保钠 + 交感神经/RAAS改变→ 血压↑
所以:脂肪肝、高TG、高血糖、高血压其实可以是同一个代谢网络的不同节点。
8. 那为什么瘦人也会三高?
这就是你问的:TOFI Thin Outside, Fat Inside即:外表瘦,但内脏脂肪和异位脂肪较多。
注意:TOFI不是一个严格的临床诊断,它更像一个描述性概念。
9. BMI为什么会漏掉TOFI?
BMI只告诉你:体重/身高²,它不知道:脂肪在哪里。
例如两个人:都是BMI 21
A:肌肉多 + 皮下脂肪适中 + 内脏脂肪少
B:肌肉少 + 皮下脂肪不多 + 内脏脂肪较多
BMI:完全一样。
但代谢风险:可能完全不同。
10. TOFI真正的问题在哪里?
一个关键问题叫:脂肪储存能力
正常情况下:吃多了→ 脂肪组织扩张→ 把多余能量储存在皮下脂肪。
如果一个人的皮下脂肪储存能力有限:→多余FFA开始进入:肝脏、肌肉、胰腺等非脂肪组织。
这叫:异位脂肪沉积
11. 肌肉里有脂肪会发生什么?
这里出现:脂毒性(lipotoxicity)并不是:“肌肉里有一点脂肪就是坏事”。
运动员肌肉中也存在:IMTG,肌内甘油三酯。
关键在于:脂肪储存的位置以及脂质中间代谢物是否积累。
例如:DAG、ceramide神经酰胺等脂质信号分子增加,可能干扰胰岛素信号通路→胰岛素刺激GLUT4摄取葡萄糖的能力下降→肌肉胰岛素抵抗。
12. 为什么亚洲人尤其需要注意这个问题?
并不是说所有亚洲人都如此,但从人群风险角度,部分亚洲人在相对较低BMI下就可能出现:内脏脂肪、肝脏脂肪、胰岛素抵抗等代谢问题。
这也是为什么ADA美国糖尿病协会 2026在糖尿病筛查风险框架中对亚洲人群采用了较低的超重BMI阈值:例如亚洲人BMI≥23 kg/m²且伴风险因素时就应考虑筛查。
13. 瘦人脂肪肝并不少见
这也是一个非常重要的概念。
瘦型脂肪肝并不意味着:“这个人肯定吃得很健康。”
瘦人脂肪肝可能与:内脏脂肪、胰岛素抵抗、遗传因素、饮食结构、酒精、肌少症、某些药物等有关。
对于瘦型脂肪肝患者,临床上仍然需要评估:糖尿病、血脂异常、高血压以及肝纤维化风险。
14. 哪种血脂异常最危险?
这个问题需要分成两个层次。
如果说:动脉粥样硬化风险
目前最重要的是:LDL-C及其他含ApoB的致动脉粥样硬化脂蛋白颗粒。
2026年ACC/AHA更新的血脂指南继续把降低LDL-C作为ASCVD风险管理的核心,并进一步强调ApoB和Lp(a)在风险评估中的作用。
所以不能简单说:“TG高最危险。”
15. 为什么ApoB可能比单纯LDL-C更有价值?
因为:ApoB可以近似反映:血液中具有致动脉粥样硬化能力的脂蛋白颗粒数量。
包括:LDL、IDL、VLDL残粒等。
因此:LDL-C告诉你这些颗粒里面装了多少胆固醇,而:ApoB更接近告诉你:到底有多少个“可能钻进动脉壁”的颗粒。
所以在:TG高、代谢综合征、糖尿病、肥胖等情况下,ApoB往往非常有参考价值。
16. 那TG高危险不危险?
危险。
但是要区分:中度/持续高TG更多与ASCVD风险以及胰岛素抵抗等代谢异常相关。
极高TG例如:≥500 mg/dL(≥5.6 mmol/L),尤其继续升高时,需要特别关注:急性胰腺炎风险。
所以:LDL/ApoB → 长期动脉粥样硬化风险核心,极高TG → 特别关注胰腺炎
这是非常实用的区分。
17. 哪种方式最快改善空腹血糖?
如果只问:“最快让空腹血糖下降的方法是什么?”
必须分成:短期数字和长期真正改善胰岛素抵抗。
18. 短期最快:减少肝脏葡萄糖输出
空腹血糖的一个核心来源是:肝糖原分解、肝糖异生。
所以:改善肝脏胰岛素敏感性通常非常重要。
19. 对大多数胰岛素抵抗人群,最有效的生活方式组合是什么?
不是:完全不吃碳水,而是:减少过量总能量、减少精制碳水/含糖饮料、减掉内脏脂肪、运动、提高肌肉胰岛素敏感性、保证睡眠
尤其运动具有一个非常特殊的优势:骨骼肌收缩,可以通过:非胰岛素依赖机制促进:GLUT4转位→肌肉摄取葡萄糖↑。
所以:即使胰岛素抵抗存在,运动仍然可以改善葡萄糖处理。
20. 如果只考虑“当天餐后血糖”,餐后步行非常有效
例如:饭后10-20分钟开始低到中等强度活动,可以利用:肌肉收缩增加葡萄糖摄取。
最新的系统综述也支持短时、分段活动能够改善餐后代谢指标,不过具体效果取决于运动形式、持续时间和人群。
所以对于一个:餐后血糖明显高的人:每餐后走一走
往往比:一天坐着不动,晚上一次性运动,更直接针对餐后血糖。
21. 如果要改善“空腹血糖”,真正重要的是肝脏
这是一个特别值得记住的区别:餐后血糖,主要看:肠道吸收 + 肌肉摄取 + 胰岛素分泌,而:空腹血糖更加体现肝脏葡萄糖输出 + 肝脏胰岛素敏感性 + β细胞功能。
所以:空腹血糖高的人,不一定只是“吃糖吃多了”,可能是肝脏在空腹状态下仍然大量放糖。
22. 怎么判断自己的胰岛素抵抗程度?
这是非常关键的地方。
不要只测:空腹血糖,更合理的是组合:空腹血糖、空腹胰岛素、HbA1c,必要时:75g OGTT并同时测:0小时、30分钟、60分钟、120分钟的葡萄糖以及根据临床需求测胰岛素/C肽。
23. HOMA-IR可以作为一个粗略工具
常见公式:HOMA-IR = 空腹血糖 × 空腹胰岛素 / 22.5
其中:血糖用:mmol/L胰岛素用:μIU/mL
例如:空腹血糖:5.2 mmol/L、空腹胰岛素:15 μIU/mL,那么:HOMA-IR ≈ 3.47说明胰岛素抵抗倾向值得关注。
但:HOMA-IR不能简单用一个全球统一阈值判断“轻度/中度/重度”。
不同实验室、检测方法、人群和研究使用的cut-off不同。
所以它更适合作为:辅助指标而不是独立诊断。
24. 我更推荐你把“胰岛素抵抗体检包”理解成这样
如果是做营养评估:
第一层:空腹血糖、HbA1c、TG、HDL-C、血压、腰围、BMI
第二层:空腹胰岛素、HOMA-IR、ALT/AST/GGT
第三层:如果怀疑早期糖代谢异常:75g OGTT同时看:0h / 1h / 2h葡萄糖
必要时结合:胰岛素和C肽。
因为一个人可能:空腹血糖正常,但是餐后血糖已经明显异常。
ADA 2026也明确指出FPG、HbA1c和OGTT反映糖代谢的不同方面,三者并不是完全互相替代的。
25. 三高到底多久可以逆转?
这里必须把:“改善”和“逆转”分开。
这是很多减脂宣传最容易夸大的地方。
第一阶段:几天
改变饮食以后:血糖可能几天内就改善,尤其:减少含糖饮料、减少过量碳水、减少酒精、增加活动以后。
同时:低碳 → 糖原↓ → 水↓ → TG可能快速下降
所以体检数字可能很快变化。
26. 第二阶段:2-4周
通常可以观察到:TG明显改善、血压开始下降、空腹血糖改善、胰岛素敏感性改善
尤其当:体重开始下降、腰围下降、运动量增加时。
27. 第三阶段:约8-12周
这是非常重要的时间窗口。
因为:HbA1c反映的是过去约2-3个月的平均血糖暴露。
因此:8-12周通常是重新评估:HbA1c非常有意义的时间点。
ADA 2026也将HbA1c作为主要糖代谢评估指标,并指出它反映约2-3个月的平均血糖。
28. 3-6个月
如果原本是:超重/肥胖 + 胰岛素抵抗 + 高TG + 脂肪肝
那么持续:减脂、运动、饮食调整可能产生非常明显的改善。
DPP研究就是一个很经典的例子:针对糖尿病前期人群的生活方式干预,在约3年时间里使进展为2型糖尿病的风险降低了58%。
注意:这说的是:降低糖尿病发生风险,不是:3个月保证治愈糖尿病。
29. 脂肪肝可能比血糖更早改善
这是非常有意思的一点。
肝脏对能量平衡变化非常敏感。
当:总能量摄入下降、内脏脂肪下降、肝脏脂肪输入下降→肝脏TG可以较快下降。
但是:脂肪肝消失不等于:肝纤维化消失。
后者可能需要:更长时间。
而2026年MASLD指南也强调,真正决定肝脏长期预后的重要因素之一是高级别肝纤维化,因此不能只看“B超脂肪肝有没有了”。
30. 三高改善速度可以这样记
| 指标 | 通常可能出现明显改善的时间 |
| 餐后血糖 | 数天到数周 |
| 空腹血糖 | 数天到数周 |
| TG | 数天到数周 |
| 血压 | 数天到数周,稳定评估通常需要数周 |
| 空腹胰岛素/胰岛素敏感性 | 数周到数月 |
| HDL-C | 数周到数月,通常较慢 |
| LDL-C | 数周即可变化,但取决于饮食、遗传和药物 |
| HbA1c | 约8~12周更适合评价 |
| 肝脏脂肪 | 数周到数月 |
| 动脉粥样硬化斑块 | 月到年,不能指望短期“消失” |
| 肝纤维化 | 通常需要更长时间,不能用几周判断 |
所以:代谢指标可以很快改善,但器官损伤和结构性改变通常慢得多。
31. 如果让我设计一个“最快改善三高”的饮食路径
我不会首先选择:极低碳或者极低脂或者断食。
而是:
第一步:先消灭液体热量
尤其:含糖饮料、果汁、奶茶、大量酒精
这是非常高收益的一步。
第二步:建立轻度能量缺口
如果存在超重/内脏脂肪:减重本身就是非常强的代谢干预。
尤其:腰围下降往往比单纯体重下降更值得关注。
第三步:蛋白质充足
防止减重过程中:瘦体重损失过多。
第四步:碳水质量提高
不是:“碳水越低越好”而是:减少精制糖/精制淀粉
增加:豆类、全谷物、薯类、蔬菜、适量水果
第五步:脂肪换来源
减少:反式脂肪、大量饱和脂肪
增加:橄榄油、坚果、鱼类等不饱和脂肪来源。
第六步:每餐后活动
尤其:餐后10-20分钟开始走路可以作为非常简单的血糖管理工具。
第七步:抗阻训练 + 有氧
抗阻训练:肌肉量↑→ 葡萄糖储存能力↑→ 胰岛素敏感性↑。
有氧:线粒体氧化能力↑、能量消耗↑、心肺能力↑
两者结合通常比只做其中一种更全面。
32. 最后把整个“三高”问题浓缩成一张图
内脏脂肪/异位脂肪↑→胰岛素抵抗→高胰岛素→
├→ 肾脏Na⁺重吸收/体液调节异常 → 高血压
├→ 脂肪组织脂解↑ → FFA↑ → 肝脏TG↑ → VLDL↑ → 高TG
├→ HDL下降、LDL颗粒改变 → 动脉粥样硬化风险↑
└→ 肝脏胰岛素抵抗 → 糖异生抑制失败 → 空腹血糖↑
→脂肪肝→进一步加重:肝脏胰岛素抵抗→形成恶性循环。
所以你以后看到一个人的体检报告:TG高、HDL低、空腹血糖高、血压高、ALT/GGT异常、腹围大
你应该立刻想到:“这可能不是五个独立的问题,而是一个以胰岛素抵抗、内脏/异位脂肪和代谢功能障碍为核心的系统性问题。”
而如果这个人:BMI正常甚至:看起来很瘦也不能因此排除。
这就是TOFI最重要的意义。
最后再强调一个临床判断原则:不要把“正常化”理解成单纯把化验单上的数字压下来。真正的逆转应该包括血糖、TG/LDL或ApoB、血压、腰围/内脏脂肪、肝脏脂肪,以及长期心血管风险共同改善。对于已经达到糖尿病、明显高血压或严重血脂异常诊断标准的人,生活方式是基础,但不应为了“靠饮食逆转”而自行停药;例如ADA 2026仍将FPG≥7.0 mmol/L、HbA1c≥6.5%等作为糖尿病诊断标准,并要求无明确高血糖危象时进行确认性检测。
一百三十九、外伤组织修复
可以把“伤口流脓”理解成一个非常直观的免疫系统与组织修复过程。如果把外伤从头到尾串起来,大致是:受伤 → 止血 → 炎症 → 清除坏死组织/病原体 → 肉芽组织形成 → 上皮覆盖 → 胶原重塑 → 瘢痕成熟,而“脓”主要出现在炎症阶段,尤其是发生了化脓性感染时。
1. 我们通常说的“脓”到底是什么?
脓并不是简单的:“细菌的尸体”它实际上是一种复杂的炎性渗出物。
典型脓液中可能包含:大量死亡或正在死亡的中性粒细胞、细菌及其碎片、坏死组织碎片、组织液、血浆蛋白、巨噬细胞和其他免疫细胞,各种:炎症介质和蛋白水解酶
所以可以粗略理解:脓 = 免疫系统与病原体、坏死组织发生战斗后形成的“战场残留物”。
2. 为什么伤口会产生脓?
假设皮肤被划伤。
正常情况下:皮肤屏障破坏→空气、皮肤、异物上的微生物可能进入组织→先天免疫系统立即启动。
首先出现:血管扩张→血管通透性增加→血浆和免疫细胞进入组织→出现:红、肿、热、痛
这就是经典的:炎症反应
3. 为什么第一批赶到现场的是中性粒细胞?
中性粒细胞:Neutrophils是急性炎症中非常重要的第一线免疫细胞。
组织损伤后:损伤相关分子以及如果存在感染:病原体相关分子被免疫系统识别→释放:趋化因子→中性粒细胞从血液中:滚动 → 黏附 → 穿出血管→ 趋化进入组织
这叫:白细胞渗出
4. 中性粒细胞到了以后干什么?
主要有几个动作:
1. 吞噬
细菌→ 吞噬→ 进入吞噬体→ 与溶酶体融合→ 杀死/降解病原体。
2. 释放杀菌物质
包括:活性氧、蛋白酶等。
3. NETs
中性粒细胞还可以释放:neutrophil extracellular traps即:中性粒细胞胞外诱捕网。
通过DNA/蛋白质形成网状结构捕获部分病原体。
但是这些杀菌机制同时也可能:损伤周围组织。
所以炎症必须最终被关闭。
5. 为什么脓通常是白色、黄色甚至绿色?
主要和:细胞以及蛋白质/酶有关。
大量中性粒细胞死亡以后:→细胞碎片积累→形成浑浊的脓液。
其中某些细菌感染还会产生特定色素,例如部分铜绿假单胞菌感染可以出现绿色分泌物。
但是:脓的颜色不能单独用来判断是什么细菌。
6. 接下来我们完整看“伤口从受伤到痊愈”的过程
严格来说,伤口愈合不是几个完全独立的阶段,而是多个阶段重叠进行。
经典上可以分成:止血期→炎症期→增殖期→重塑期
7. 第一阶段:止血
时间:受伤后立即开始。
皮肤破裂:血管损伤→血液流出。
人体马上启动:血管收缩、血小板黏附、凝血级联
8. 血小板到底干什么?
血小板不是简单的:“堵住伤口。”
它实际上是一个非常重要的信号平台。
受损血管暴露:胶原等结构→血小板黏附→血小板激活→释放:ADP、TXA₂以及多种生长因子→更多血小板聚集。
最终形成:血小板栓
9. 然后凝血系统把这个“临时塞子”加固
凝血级联:凝血因子激活→凝血酶生成→纤维蛋白原 → 纤维蛋白→形成纤维蛋白网。
于是:血小板 + 纤维蛋白形成比较稳定的:血凝块
它实际上就是后面伤口修复的:临时支架。
10. 第二阶段:炎症期
接下来人体开始:清理现场。
这时候:中性粒细胞先大量进入。
随后:单核细胞进入组织→分化成:巨噬细胞。
11. 巨噬细胞非常重要
巨噬细胞有两个非常重要的身份:
第一身份:清道夫,清除:细菌、死亡细胞、坏死组织
第二身份:工程总指挥。
巨噬细胞会释放各种:细胞因子和生长因子。
例如:TGF-β、VEGF、PDGF等。
它们会告诉周围细胞:“战斗快结束了,开始修房子。”
12. 为什么炎症不能一直持续?
因为:炎症本身会损伤组织。
例如:中性粒细胞杀菌时释放:活性氧、蛋白酶
如果长期释放:正常细胞也会被破坏。
所以正常伤口需要:炎症启动→病原体清除→炎症消退→组织修复。
如果一直处于:慢性炎症就会出现伤口迟迟不愈合。
13. 第三阶段:增殖期
这时候人体开始真正“盖房子”。
主要发生:成纤维细胞增殖、胶原合成、新生血管形成、上皮细胞迁移、肉芽组织形成
14. 什么叫肉芽组织?
这是非常重要的概念。
它不是:“肉长出来了”而是一种特殊的修复组织。
主要包含:新生毛细血管、成纤维细胞、细胞外基质、炎症细胞
所以新鲜肉芽组织通常:颜色偏红、容易出血
因为里面有大量:新生血管。
15. 为什么伤口会“长肉”?
因为:成纤维细胞进入伤口→合成:胶原、纤维连接蛋白、蛋白聚糖等。
形成新的:细胞外基质(ECM)
它相当于:新的建筑材料。
16. 为什么伤口边缘会慢慢长出皮肤?
这叫:Re-epithelialization即:再上皮化。
伤口边缘的:角质形成细胞开始:迁移、增殖→逐渐覆盖创面。
最终恢复:表皮屏障。
17. 新生血管也非常重要
伤口里面一开始:血管被破坏,所以:氧气、营养物质不足。
因此身体需要:血管新生
主要由:VEGF等信号促进→新毛细血管形成→氧气/营养物质供应改善→帮助:成纤维细胞和角质形成细胞工作。
18. 第四阶段:重塑期
这个阶段非常容易被忽略。
其实:伤口“表面好了”并不等于组织已经恢复正常。
表皮可能已经封闭:几天到几周,但下面的:胶原还会继续重塑:数月甚至更久。
19. 胶原会发生什么?
早期主要形成:III型胶原,随后逐渐:I型胶原增加
同时:胶原排列重新组织、交联增加、部分旧胶原被MMP等降解、新的胶原重新沉积。
最终:瘢痕逐渐成熟。
20. 为什么伤口最后会留下疤?
因为:人体很难完全复制原来的组织结构。
尤其是真皮受到明显损伤以后。
正常皮肤:有非常复杂的:胶原排列、弹性纤维、毛囊、汗腺、血管网络等。
而瘢痕主要是:快速填补缺损形成的纤维性组织。
所以:修复成功 ≠ 完全再生。
21. “再生”和“修复”是两个概念
这是非常重要的医学概念。
再生:原来的细胞重新生长→ 尽可能恢复原来的结构和功能。
修复:用结缔组织把缺口补起来→ 功能恢复一部分,但结构可能不同。
皮肤轻微损伤:再生能力比较强。
深度损伤:瘢痕修复更加明显。
22. 那么“流脓”意味着伤口到了哪个阶段?
通常意味着:炎症反应比较明显并且:存在化脓性感染的可能。
典型过程:细菌进入组织→先天免疫激活→中性粒细胞大量聚集→吞噬细菌→大量中性粒细胞死亡、细菌/坏死组织、组织液→脓液形成。
所以:正常伤口的炎症阶段并不等于一定会流脓。
正常伤口也会有炎症,但通常会逐渐消退。
23. 什么时候需要特别警惕伤口感染?
如果出现:脓液越来越多、红肿范围不断扩大、疼痛越来越明显、局部发热、伤口出现恶臭、发热/寒战、红线沿肢体向上延伸等。
就需要考虑:细菌感染正在扩展。
尤其是:糖尿病、免疫功能异常、严重营养不良等情况下,伤口感染风险和愈合障碍更值得重视。
24. 为什么糖尿病患者伤口特别难愈合?
这正好可以连接到我们之前学的“三高”。
高血糖→ 血管内皮功能异常→ 微循环障碍→ 中性粒细胞功能异常→ 慢性炎症→ 胶原合成/组织修复异常→伤口愈合变慢。
所以:高血糖不仅仅是:“血液里糖多。”
它会直接影响:免疫、血管、胶原、成纤维细胞等。
25. 营养不良为什么也会导致伤口不容易愈合?
因为修复需要大量原料。
例如:蛋白质→ 胶原/酶/免疫蛋白、维生素C→ 胶原合成相关羟化反应、锌→ 多种酶和细胞增殖相关过程、铁→ 氧运输等、能量→ ATP
所以:严重能量不足、蛋白质不足、微量营养素不足→伤口修复能力下降。
这也是为什么你作为运动营养师理解伤口愈合时,不能只看:“蛋白质够不够。”而要看整个:能量 + 蛋白质 + 微量营养素 + 氧供应 + 血糖控制 + 感染控制体系。
26. 最后把伤口愈合压缩成一条完整路线
你可以这样记:受伤→ 血管破裂→ 血小板 + 凝血→ 血凝块形成→中性粒细胞进入→ 清除细菌→ 炎症→巨噬细胞接管→ 清除死亡细胞→ 释放生长因子→成纤维细胞 + 新生血管→ 肉芽组织形成→胶原沉积、上皮细胞迁移→伤口封闭→胶原重塑→瘢痕成熟
而如果出现:细菌大量繁殖→ 中性粒细胞大量聚集→ 大量细胞死亡→ 细菌/坏死组织/组织液堆积→脓液形成。
所以最核心的一句话是:伤口愈合不是“伤口自己长好了”,而是人体依次完成了止血、免疫清场、搭建临时组织、重新建立血供、覆盖表皮和胶原重塑的一整套工程。
另外一个很重要的认识是:“有脓”不是人体正在正常修复的必然表现,而更常提示化脓性感染。如果脓越来越多、红肿扩散、疼痛加重或出现发热,应让医生评估是否需要引流、培养或抗感染治疗,而不是单纯等待伤口自行愈合。
一百四十、一日三餐
不一定有必要。
如果一个人的早餐+午餐已经吃够全天实际需要的能量和营养素,晚上没有明显饥饿,那么从“必须保证晚餐”这个角度来说,完全可以不吃晚饭。人体并不存在“每天必须三餐”的生理要求。
真正需要考虑的是:总能量、蛋白质和微量营养素是否达标,以及这种进食模式是否适合你的训练、睡眠、食欲和长期执行。
1. 如果早餐+午餐已经吃够TDEE,会发生什么?
假设:TDEE = 2500 kcal
早餐:1000 kcal、午餐:1500 kcal
那么:全天摄入 = 2500 kcal
晚上不吃:理论上不会因为“没吃晚饭”而自动进入能量不足。
身体会从:餐后吸收状态逐渐转换到吸收后状态 → 空腹状态
此时:胰岛素下降→ 肝糖原分解增加→ 脂肪组织脂解增加→ 脂肪酸氧化增加→ 为身体提供能量。
但这不代表:晚上燃烧的脂肪 = 减掉的脂肪。
因为如果全天:摄入 = TDEE
长期来看仍然接近:能量平衡
身体只是改变了一天24小时内不同时间段使用葡萄糖、糖原和脂肪的比例。
2. 所以“不吃晚饭”最大的误区是这个
很多人会想:“晚上不吃饭,晚上脂肪氧化增加,所以一定更减脂。”
前半句可能成立,后半句不一定。
例如:早餐+午餐:2500 kcal、晚餐:0 kcal
当天:2500 kcal
如果TDEE也是:2500 kcal
那么:全天能量平衡 ≈ 0
你晚上可能:脂肪氧化↑
但白天进食后:脂肪氧化↓
最终24小时合计下来:脂肪净储存/净消耗
主要还是受到:全天能量平衡以及蛋白质、运动等因素影响。
这和我们之前讨论“高碳 vs 低碳减脂”的逻辑是一样的:短时间内底物氧化比例发生变化,不等于长期身体脂肪一定按照相同比例变化。
3. 那么一日三餐到底有什么优势?
“三餐”最大的优势不是某种神奇的代谢效果,而是:把全天的能量和营养需求分散到多个时间点,更容易控制食欲、消化负担和蛋白质分配。
主要有几个方面。
4. 第一:更容易分配蛋白质
假设一个增肌者每天需要:150 g蛋白质。
如果两餐:早餐:75 g午餐:75 g也可以完成。
但从增肌角度,更合理的做法通常是:3-4次蛋白质摄入
例如:早餐:40 g、午餐:50 g、晚餐:50 g、睡前:视情况再安排。
这样可以在一天中多次提供:必需氨基酸,尤其是:亮氨酸刺激:肌蛋白合成(MPS)
这里要注意:
不是说吃三餐就一定比两餐增肌。
如果总蛋白质和训练都相同,两餐也可以增肌。
只是对于很多人而言,把蛋白质分成3-4次更容易达到较理想的单次剂量和分布。
5. 第二:控制单餐胃肠负担
如果你一天需要:3000 kcal
两餐完成:早餐:1500 kcal、午餐:1500 kcal,那么单餐体积可能非常大。
尤其如果里面有:大量蛋白质、大量蔬菜、全谷物、水果
那么:胃容量和胃肠道消化负担会成为限制。
分成三餐:1000 + 1000 + 1000 kcal通常更容易执行。
6. 第三:食欲控制可能更稳定
这里存在很大的个体差异。
有些人:两餐→ 非常舒服→ 不容易饿。
另一些人:两餐之间间隔太久→ 饥饿激素、胃肠信号和主观食欲增加→ 下一餐容易:暴饮暴食。
所以三餐的优势之一是:把“极度饥饿 → 大量进食”的振荡压小。
但不是所有人都需要这样。
7. 第四:血糖波动可能更容易管理
这里需要特别谨慎。
三餐并不意味着血糖一定比两餐好。
因为血糖反应取决于:食物类型、碳水数量、纤维、脂肪、蛋白质、胰岛素敏感性、运动等。
如果:两餐 = 每餐1500 kcal而三餐 = 每餐1000 kcal,那么单餐碳水负荷可能不同。
对于存在:胰岛素抵抗、糖尿病前期、糖尿病的人,进餐时间和餐量确实值得个体化设计。
8. 第五:训练者特别需要考虑训练时间
这点对你研究运动营养尤其重要。
假设:晚上18:00训练。
如果你:早餐:1000 kcal、午餐:1500 kcal
然后:晚上训练之后完全不吃。
虽然:全天TDEE可能已经吃够
但训练后的营养环境可能并不理想。
尤其如果目标是:增肌或者高训练量恢复
因为训练后你仍然需要:蛋白质、碳水来支持:肌蛋白合成、糖原恢复、组织修复
所以:“全天热量够”解决的是能量问题,不自动解决“训练营养时机”的问题。
9. 反过来,如果早上训练呢?
假设:07:00训练、09:00早餐、13:00午餐、然后不吃晚餐。
这可能完全没有问题。
因为:训练 → 早餐 → 午餐已经覆盖了训练后的恢复窗口。
所以:是否需要晚饭,必须结合训练时间,而不能只看三餐这个形式。
10. 晚上不吃饭会不会影响基础代谢?
正常情况下:不会因为少吃一顿晚饭,就立刻把基础代谢“关掉”。
真正导致代谢适应明显发生的通常是:长期能量不足,尤其:大幅度热量限制、体重持续下降、瘦体重下降
这时候:静息能量消耗可能下降。
其中包括:体重变轻、瘦体重减少、激素/神经内分泌适应、NEAT下降等。
所以:一天不吃晚饭和长期低能量可用性是完全不同的问题。
11. 还有一个很容易被忽略的问题:微量营养素
假设你说:“早餐和午餐已经把TDEE吃够了。”
这里有一个关键问题:热量够 ≠ 营养够。
例如:2500 kcal可能来自:米饭 + 面包 + 饮料 + 肉
热量:够,但可能:膳食纤维不足、钙不足、钾不足、维生素C不足、叶酸不足、Omega-3不足等。
所以判断“不需要晚餐”的前提应该是:全天总能量和营养素都能够覆盖需求,而不仅仅是:kcal达标。
12. 两餐、三餐、四餐到底怎么选?
可以这么理解:
两餐优势:简单、减少进食次数、适合不容易饿的人、容易形成时间限制性进食
缺点:单餐量大、蛋白质分配次数少、训练安排不好时可能影响恢复
三餐优势:最容易执行、蛋白质容易分配、单餐负担适中、食欲比较稳定,适合大多数普通人。
所以三餐不是“人体规定的标准答案”,而是一个非常实用的折中方案。
四餐甚至更多对于:增肌、高训练量运动员、大热量需求者尤其有价值。
例如:4000 kcal如果只吃两餐:2000 + 2000 kcal实际执行会非常困难。
分成:800 + 1000 + 1000 + 800 kcal会容易得多。
13. 那么“不吃晚饭”有没有可能反而更好?
有,例如一个人:早餐不吃容易饿、午餐正常、下午不饿、晚上也不饿而且:早餐+午餐已经满足全天营养
那么:两餐制完全可以是合理的。
尤其如果它帮助这个人:减少夜间无意识进食、减少零食、减少酒精、减少总热量那么它反而可能有利于体重管理。
14. 但有一种情况我不太建议刻意取消晚餐
就是:晚上训练 + 增肌。
例如:18:00抗阻训练→19:30结束
然后:完全不吃东西
即使全天热量已经吃够,从运动营养角度,通常仍然更合理地安排:优质蛋白质以及根据全天碳水和训练量安排:一定量碳水
因为你的目标不是单纯:“今天热量够没够。”而是:“今天训练刺激有没有得到充分恢复和适应。”
15. 最后给你一个最重要的结论
不要把:“三餐”理解成:人体必须遵守的生理规则。
更准确的是:三餐是一种方便把能量、蛋白质、微量营养素和食欲管理分配到一天中的行为模式。
如果:早餐 + 午餐已经满足:全天能量、蛋白质、脂肪酸、碳水、膳食纤维、维生素矿物质,而且:晚上不饿、没有晚间训练、睡眠不受影响
那么:完全可以不吃晚饭。
反过来,如果:晚上训练或者两餐导致单餐太大或者晚上明显饥饿或者蛋白质分配不合理
那么晚餐就有实际价值。
所以对于运动营养,真正应该从:“我一天应该吃几顿?”升级成:“我的全天能量和营养需求是多少 → 训练发生在什么时候 → 我如何把这些营养分布到最有利于执行、恢复和长期健康的时间点?”这才是更科学的思路。
一百四十一、糖尿病发展阶段
这个问题最重要的是把“胰岛素抵抗”→“糖尿病前期”→“2型糖尿病”看成一个连续谱,而不是三个突然发生的阶段。
先给结论:胰岛素抵抗发展成2型糖尿病没有固定时间,可能几年,也可能十几年,甚至终身不发展。早期胰岛素抵抗在相当程度上可以逆转;即使已经进入2型糖尿病,部分人也可以通过减重和生活方式干预达到缓解甚至缓解到不需要降糖药的状态,但不能简单称为“永久治愈”。
1. 胰岛素抵抗并不等于糖尿病
这是第一件必须搞清楚的事情。
假设正常情况下:胰岛素 → 肌肉/脂肪摄取葡萄糖
现在出现:胰岛素抵抗↑
意味着:同样的胰岛素 → 葡萄糖摄取效果下降。
但是人体会补偿:胰岛素抵抗↑→ 胰岛β细胞分泌更多胰岛素→ 高胰岛素血症→ 血糖仍然维持正常。
所以早期可能出现:胰岛素抵抗很明显,但:空腹血糖 = 正常、HbA1c = 正常。
这就是为什么不能用一次空腹血糖判断一个人有没有早期胰岛素抵抗。
2. 真正决定会不会发展成糖尿病的是β细胞
可以把它想象成:胰岛素抵抗 = 阻力变大,β细胞 = 发动机
早期:阻力↑→β细胞:加大输出→血糖:正常。
随着时间推移,如果:胰岛素抵抗持续、遗传易感、脂肪肝/异位脂肪、β细胞长期代偿→β细胞功能开始下降。
这时候:胰岛素分泌能力不足以抵消胰岛素抵抗→血糖开始升高。
于是:正常血糖→高胰岛素代偿→糖耐量异常/糖尿病前期→2型糖尿病
但这不是所有人都会完整经历的固定路线。
3. 到底需要几年?
没有一个可以适用于所有人的数字。
从流行病学和自然病程来看:胰岛素抵抗 → 糖尿病通常是一个多年渐进过程。
很多人在:糖尿病被诊断之前数年就已经存在胰岛素抵抗以及β细胞功能下降。
而从糖尿病前期到2型糖尿病,也可能持续多年,但个体差异巨大。
例如:
A:轻度胰岛素抵抗→减重→运动→恢复正常,可能:永远不会糖尿病。
B:中度胰岛素抵抗→多年不干预→糖尿病前期→几年后糖尿病。
C:严重胰岛素抵抗 + 明显遗传易感 + 内脏脂肪/肝脂肪较高→可能进展更快。
所以不能说:“胰岛素抵抗10年以后一定糖尿病。”
这是错误的。
4. 一个非常重要的概念:糖尿病不是“胰岛素抵抗越来越严重”这么简单
实际上是:胰岛素抵抗和β细胞功能之间的动态平衡。
可以画成:胰岛素抵抗↑→ β细胞代偿↑→ 血糖暂时正常→如果β细胞还能补偿:不一定糖尿病→如果β细胞逐渐无法补偿:餐后血糖↑→空腹血糖↑→糖尿病。
所以:糖尿病的核心不是单纯“胰岛素太少”,也不是单纯“胰岛素抵抗太强”,而是胰岛素作用需求和β细胞分泌能力之间的失衡。
5. 那胰岛素抵抗可以治愈吗?
如果我们把“治愈”定义为:胰岛素敏感性恢复到正常,代谢指标正常,不再需要特殊治疗。
那么:很多早期胰岛素抵抗确实可以大幅改善,甚至恢复到接近正常。
但它并不意味着:“以后永远不会再发生。”
如果再次:体重明显增加、内脏脂肪增加、活动量下降、长期能量过剩,那么:胰岛素抵抗可能重新出现。
因此更准确的医学表述是:改善/逆转胰岛素抵抗,而不是保证永久治愈。
6. 为什么减肥对胰岛素抵抗这么有效?
因为减重实际上是在解决:异位脂肪,尤其:肝脏脂肪和胰腺脂肪
例如:长期能量过剩→ 脂肪组织储存能力接近上限→ FFA和脂质进入肝脏→ 肝脏脂肪增加→ 肝脏胰岛素抵抗→ 肝糖异生抑制失败→ 空腹血糖↑
减重以后:脂肪组织负荷↓→ FFA输入↓→ 肝脏脂肪↓→ 肝脏胰岛素敏感性↑→ 肝糖输出↓→ 空腹血糖改善。
7. 为什么有时候只减一点点体重,血糖就明显改善?
因为肝脏对能量平衡变化非常敏感。
特别是:肝脏脂肪下降以后,肝脏胰岛素敏感性可能较快改善。
所以:体重下降5%对于很多超重/肥胖并伴胰岛素抵抗的人,就可能产生明显代谢改善。
而如果能够达到:10%甚至15%以上的体重下降代谢改善通常更加明显。
但这不是说:“所有人必须减10%才有效。”而是:减重越多,通常改善幅度越大,但个体差异很大。
8. 甚至已经2型糖尿病,也可能“逆转”
这里要引入一个非常重要的概念:Type 2 diabetes remission即:2型糖尿病缓解。
尤其是在:病程相对较短,仍有较好的β细胞功能,明显减重的人群中。
一些研究显示,通过:显著减重可以使部分2型糖尿病患者达到:非糖尿病范围血糖并在一段时间内:不需要降糖药。
这就是:糖尿病缓解(remission)而不是传统意义上的:永久治愈(cure)。
9. 为什么越早干预越容易?
因为β细胞状态不同。
早期:胰岛素抵抗↑但:β细胞仍然有较强代偿能力→减重/运动→胰岛素抵抗↓→β细胞压力↓→血糖恢复。
晚期:长期高血糖、脂毒性、糖毒性→β细胞功能明显下降。
这时候即使:胰岛素抵抗改善也不一定完全恢复正常血糖。
所以:“越早发现,越容易逆转”是非常重要的原则。
10. 运动为什么可以改善胰岛素抵抗?
这个机制非常漂亮。
运动时:肌肉收缩→可以通过:AMPK等信号促进:GLUT4转位→葡萄糖进入肌肉。
这个过程:不完全依赖胰岛素。
所以:即使胰岛素抵抗存在,运动仍然可以帮助:肌肉摄取葡萄糖。
长期运动还会:线粒体功能改善、肌肉量增加、胰岛素敏感性增加、内脏脂肪减少
因此:运动不是单纯“消耗卡路里”,它本身就是一种胰岛素增敏剂。
11. 为什么抗阻训练特别值得强调?
因为:肌肉是人体最大的葡萄糖储存和利用组织之一。
增加肌肉量:→ 糖原储存能力↑→ 葡萄糖处理能力↑→ 胰岛素敏感性改善。
因此:有氧 + 抗阻通常比单纯依赖节食更全面。
12. 饮食应该怎么做?
这里不需要走极端。
核心顺序其实是:总能量控制→减掉过多脂肪,尤其内脏脂肪→保证蛋白质→提高膳食纤维→减少含糖饮料和精制碳水→脂肪来源优化→碳水根据运动量个体化。
不是:“糖尿病 = 不能吃碳水。”而是:控制总能量、提高饮食质量、减少血糖负荷过高且营养密度低的食物,同时根据个人代谢情况安排碳水。
13. 如果只让我选择三个最重要的干预
对于典型的:超重 + 胰岛素抵抗 + 糖尿病前期
我会把优先级放成:
1. 减少过量能量摄入 → 降低内脏/肝脏脂肪
2. 抗阻训练 + 有氧运动
3. 保证高质量饮食结构和足够蛋白质/纤维
而不是首先考虑:极低碳、完全断糖、长期断食
这些方法有些人确实有效,但它们不是改善胰岛素抵抗的唯一途径。
14. 一个非常有意思的现象:体重还没明显下降,胰岛素敏感性可能已经改善
例如:开始运动→肌肉葡萄糖摄取能力↑→胰岛素敏感性改善。
所以:体重不变并不意味着:代谢没有改善。
这也是为什么运动者有时候:体重没怎么变但是腰围下降、血糖改善、TG下降、血压改善
15. 那怎么判断自己的胰岛素抵抗正在改善?
不要只看:体重。可以观察:腰围、空腹血糖、HbA1c、TG、HDL-C、血压
如果有条件:空腹胰岛素/HOMA-IR
例如:原来:腰围100 cm、TG 2.5、空腹血糖6.0、空腹胰岛素20,经过几个月:腰围92、TG1.5、空腹血糖5.4、空腹胰岛素10即使体重变化不是特别巨大,也可以认为:整个胰岛素抵抗表型正在明显改善。
16. 最后给你一个“疾病进程时间轴”
可以这样理解:能量长期过剩/遗传易感→脂肪组织胰岛素抵抗→内脏脂肪/肝脂肪增加→高胰岛素代偿→TG↑、HDL↓、脂肪肝等→餐后血糖开始异常→糖尿病前期→β细胞功能进一步下降→2型糖尿病→如果继续进展:β细胞功能持续下降 + 慢性高血糖→并发症风险增加。
但这条路上任何一个阶段都可能被:减重、运动、饮食改善、药物等因素打断。
17. 最重要的一句话
如果你把这个问题和我们之前学习的内容全部串起来:胰岛素抵抗不是“距离糖尿病还剩几年”的倒计时,而是一个可以改善、稳定甚至在相当程度上逆转的代谢状态。
真正决定最终是否发展成糖尿病的关键,是:胰岛素抵抗程度和β细胞代偿能力之间的长期博弈。
所以对于一个刚发现:腹围增加 + TG升高 + 脂肪肝 + 空腹胰岛素升高,但血糖和HbA1c还正常的人,这是非常好的干预窗口。
而一旦已经出现:糖尿病前期甚至2型糖尿病,也并不意味着“晚了”;只是这时候除了改善胰岛素抵抗,还必须考虑β细胞功能是否已经受损,以及是否需要药物治疗。
一百四十二、类固醇合成地图
这个问题非常值得把它作为一张完整的“类固醇激素合成地图”来学习。你列出的这些物质并不是一条简单的直线,而是从胆固醇(cholesterol)出发,在不同组织、不同酶的作用下,分叉形成肾上腺皮质激素、雄激素、雌激素和孕激素。
对于营养学专业背景的人,我建议先建立一个核心认识:胆固醇是原料;孕烯醇酮(pregnenolone)是第一个关键中间体;之后发生大量“分叉”;睾酮、雌二醇、皮质醇、醛固酮并不是简单的上下游关系,而是不同合成支路的终产物或重要中间体。
1. 先看总地图
可以先记住这张骨架:胆固醇→ 孕烯醇酮→分成几条主要支路:
① Δ5/雄激素支路
孕烯醇酮→ DHEA脱氢表雄酮→ 雄烯二酮→ 睾酮→ DHT二氢睾酮
同时:睾酮→ 雌二醇
② 孕激素/糖皮质激素支路
孕烯醇酮→ 孕酮→ 17-OH孕酮→ 11-脱氧皮质醇→ 皮质醇
③ 盐皮质激素支路
孕烯醇酮→ 孕酮→ 11-脱氧皮质酮→ 皮质酮→ 醛固酮
所以最重要的是:胆固醇 → 孕烯醇酮 → 分叉 → 雄激素 / 雌激素 / 孕激素 / 糖皮质激素 / 盐皮质激素。
2. 第一站:胆固醇
胆固醇不是激素,它是:类固醇激素的共同前体。
主要来源:肝脏合成、膳食胆固醇、其他组织自身合成。
胆固醇进入类固醇生成细胞以后:胆固醇→ 被转运到线粒体内膜→ CYP11A1 / P450scc→ 侧链裂解→ 孕烯醇酮
这一步是整个类固醇生成途径的关键起点。
3. 为什么孕烯醇酮这么重要?
因为它是:第一个真正意义上的类固醇激素生成中间体
严格说,它本身也是一种具有生物活性的神经类固醇前体,但在这里最重要的是理解它的“枢纽”角色。
胆固醇→ 孕烯醇酮,然后开始分叉。
可以把孕烯醇酮理解成:类固醇激素合成工厂的中央分流站。
4. 第一条:DHEA → 雄烯二酮 → 睾酮
这条路线主要和:雄激素有关。
孕烯醇酮:孕烯醇酮→ 17α-羟化酶/17,20-裂解酶(CYP17A1)→ 17-OH孕烯醇酮→ DHEA
然后:DHEA→ 3β-HSD→ 雄烯二酮
接下来:雄烯二酮→ 17β-HSD→ 睾酮
所以你可以记:孕烯醇酮 → DHEA → 雄烯二酮 → 睾酮
5. DHEA是什么?
DHEA:Dehydroepiandrosterone中文:脱氢表雄酮
它主要由:肾上腺网状带产生。
此外,性腺也参与雄激素生成。
DHEA本身是:弱雄激素,但非常重要的是:它是一个雄激素前体。
也就是说:DHEA本身的雄激素作用相对弱→可以进一步转化成:雄烯二酮→睾酮→进一步形成:DHT或者雌二醇。
6. 雄烯二酮是什么?
雄烯二酮:Androstenedione属于:弱雄激素/雄激素前体。
主要可以:雄烯二酮 → 睾酮也可以:雄烯二酮 → 雌酮(E1),所以它也是一个重要的:分叉点。
7. 睾酮接下来有两条重要路线
这是理解雄激素和雌激素关系的核心。
睾酮:① 5α-还原酶→ DHT或者② 芳香化酶(CYP19A1)→ 雌二醇(E2)
所以:DHT和雌二醇可以来自同一个前体:睾酮。
这也是为什么“雄激素”和“雌激素”并不是完全独立的两个系统。
8. 睾酮 → DHT
反应:睾酮→ 5α-还原酶→ 二氢睾酮(DHT)
DHT与雄激素受体:AR的结合能力通常比睾酮更强。
主要作用组织包括:前列腺、皮肤、毛囊以及男性外生殖器发育相关组织。
所以:睾酮 ≠ DHT,而是:DHT是睾酮经过5α-还原形成的更强效雄激素。
9. 睾酮 → 雌二醇
这是很多人最容易产生误解的一步。
睾酮并不会“变成女性激素所以男性就变女性”。
它可以通过:芳香化酶CYP19A1转化为:雌二醇(E2)。
这个过程叫:芳香化(aromatization)
主要发生于:脂肪组织、性腺、骨、脑等。
因此男性也需要一定量的:雌二醇。
例如对:骨代谢、性功能、下丘脑-垂体-性腺轴等都很重要。
10. 接下来是另一条非常重要的支路:孕酮 → 皮质醇
孕烯醇酮:→ 3β-HSD→ 孕酮
然后:孕酮→ CYP17A1→ 17-OH孕酮→ 21-羟化酶(CYP21A2)→ 11-脱氧皮质醇→ 11β-羟化酶(CYP11B1)→ 皮质醇
所以完整路线:胆固醇→ 孕烯醇酮→ 孕酮→ 17-OH孕酮→ 11-脱氧皮质醇→ 皮质醇
11. 皮质醇属于什么?
皮质醇:Cortisol属于:糖皮质激素
主要由:肾上腺皮质束状带产生。
主要作用:维持血糖、应激反应、促进糖异生、调节免疫和炎症、影响蛋白质和脂肪代谢等。
所以:皮质醇 ≠ 雄激素。
它们虽然都来自:胆固醇,但是已经在早期发生了不同的酶促分流。
12. 另一条:孕酮 → 醛固酮
再看盐皮质激素。
路线:孕烯醇酮→ 孕酮→ 11-脱氧皮质酮(DOC)→ 皮质酮→ 醛固酮
最后一步主要由:醛固酮合酶CYP11B2完成。
主要发生在:肾上腺球状带。
13. 醛固酮和皮质醇为什么不一样?
虽然它们都来自:胆固醇,但是功能完全不同。
醛固酮核心:Na⁺保留→ 水保留→ K⁺排泄增加→ 维持:细胞外液容量和血压。
主要作用部位:肾脏远端肾单位/集合管。
皮质醇核心:能量供应 + 应激 + 免疫调节。
所以:醛固酮 = 盐水管理、皮质醇 = 能量/应激管理
这是非常实用的记忆方式。
14. 那孕酮到底是什么?
孕酮:Progesterone是:孕激素也是非常重要的:类固醇激素前体。
它主要来自:黄体、胎盘也来自:肾上腺皮质。
在女性生殖系统中:排卵以后:黄体→ 孕酮↑→使子宫内膜进入:分泌期→为胚胎着床提供适宜环境。
妊娠后:胎盘成为重要孕酮来源。
15. 所以不要把孕酮理解成“只负责怀孕”
它还参与:下丘脑-垂体-性腺轴以及乳腺和中枢神经系统等多个过程。
更重要的是:孕酮同时是皮质醇、醛固酮等肾上腺类固醇合成的重要中间体。
因此:孕酮既是终端激素又是前体。
16. 现在把所有物质放进一张地图
可以这样记:
胆固醇→孕烯醇酮→DHEA→雄烯二酮→睾酮→DHT→雌二醇
胆固醇→孕烯醇酮→孕酮→17-OH孕酮→11-脱氧皮质醇→皮质醇
胆固醇→孕烯醇酮→11-脱氧皮质酮→皮质酮→醛固酮
17. 但是有一个地方必须纠正:它不是严格的“一条流水线”
这是营养学教材最容易造成的误解。
你可能会形成:胆固醇 → 孕烯醇酮 → DHEA → 雄烯二酮 → 睾酮 → DHT这样的印象。
但实际上:不是所有组织都必须按照这条路线走。
不同组织表达的:酶不同。
例如:肾上腺非常擅长DHEA、皮质醇、醛固酮生成,而:睾丸Leydig细胞非常擅长睾酮生成。
卵巢不同细胞则有自己的:雌激素/孕激素生成模式。
18. 一个特别重要的例子:卵巢的“两细胞两促性腺激素模型”
这是理解女性激素非常重要的概念。
卵泡膜细胞:LH→ 雄激素生成
主要:雄烯二酮、睾酮→颗粒细胞:FSH→ 芳香化酶↑→雄激素 → 雌激素
例如:睾酮 → 雌二醇、雄烯二酮 → 雌酮
因此:女性的雌激素并不是“完全独立制造”的,部分雌激素是由雄激素前体芳香化产生的。
19. 脂肪组织为什么和性激素有关系?
因为脂肪组织表达:芳香化酶
因此:雄烯二酮→ 雌酮以及睾酮→ 雌二醇
所以脂肪组织并不是单纯的:“储能仓库。”
它实际上也是一个:内分泌器官。
这也是为什么:肥胖、脂肪组织增加可能改变:雄激素/雌激素平衡。
20. 那“胆固醇越高 → 性激素越高”吗?
不是。这是必须澄清的。
虽然:胆固醇是性激素原料,但:血液胆固醇浓度并不直接决定:睾酮/雌激素浓度。
因为激素合成受到大量环节调控:下丘脑→ GnRH→ 垂体→ LH/FSH→ 性腺→ 类固醇生成酶→ 激素合成。
此外还有:SHBG、负反馈、组织特异性酶表达等。
所以:“胆固醇是原料”不等于“血胆固醇越高,性激素越高”。
21. 还有一个非常重要的概念:胆固醇运输
类固醇生成组织需要胆固醇。
来源可以是:LDL→ LDL受体→ 胆固醇进入细胞,也可以来自:细胞自身合成以及其他胆固醇来源。
在类固醇生成细胞内:StAR蛋白把胆固醇从线粒体外膜转移到:线粒体内膜附近的类固醇生成位点。
然后:CYP11A1开始:胆固醇 → 孕烯醇酮。
所以如果你要把前面学过的脂蛋白知识连接起来:LDL→ 携带胆固醇→ 被类固醇生成细胞摄取→ 胆固醇→ StAR介导转运→ CYP11A1→ 孕烯醇酮→ 各类类固醇激素。
22. 再给你一个“酶对应什么转化”的记忆表
| 酶 | 主要转化 |
| CYP11A1/P450scc | 胆固醇 → 孕烯醇酮 |
| 3β-HSD | 孕烯醇酮 → 孕酮;DHEA → 雄烯二酮 |
| CYP17A1 | 17α-羟化及17,20-裂解,参与DHEA/雄激素支路 |
| 17β-HSD | 雄烯二酮 → 睾酮 |
| 5α-还原酶 | 睾酮 → DHT |
| CYP19A1/芳香化酶 | 睾酮 → 雌二醇;雄烯二酮 → 雌酮 |
| CYP21A2 | 孕酮 → DOC;17-OH孕酮 → 11-脱氧皮质醇 |
| CYP11B1 | 11-脱氧皮质醇 → 皮质醇;DOC → 皮质酮 |
| CYP11B2 | 皮质酮 → 醛固酮 |
这里最值得背下来的其实只有:
5α-还原酶 = 睾酮 → DHT、芳香化酶 = 雄激素 → 雌激素
这两个在营养、运动和内分泌讨论中出现频率非常高。
23. 最后建立一个“功能地图”
从营养学角度,我建议你不要死背所有化学式,而是先这样分类:
原料:胆固醇→中央前体、孕烯醇酮→生殖相关、孕酮、DHEA、雄烯二酮、睾酮、DHT、雌二醇、雌酮→应激/代谢、皮质醇→水盐平衡、醛固酮
24. 最值得记住的“一句话版本”
如果以后体检、运动营养、增肌、减脂时遇到这些激素,你可以在脑中迅速画出:
胆固醇→ 孕烯醇酮→ 分叉→孕酮 → 皮质醇 / 醛固酮以及DHEA → 雄烯二酮 → 睾酮 → DHT同时睾酮 → 雌二醇
所以这些物质的真正关系不是:胆固醇 → 孕烯醇酮 → DHEA → 睾酮 → 雌激素 → 孕酮 → 皮质醇 → 醛固酮这样的单线顺序。
而是一棵树:胆固醇是树根,孕烯醇酮是主干,之后通过不同酶在不同组织中分叉,最终形成雄激素、雌激素、孕激素、糖皮质激素和盐皮质激素。
上一层我们解决的是“这些激素从哪里来”,下一层真正值得理解的是:为什么同样从胆固醇出发,肾上腺不同区域会制造完全不同的激素?是谁在控制这些酶?为什么压力、运动、低血糖、脱水、低盐、青春期、月经周期会把这棵“类固醇树”的不同枝条打开?
把这部分串起来,你就能把HPA轴、RAAS、HPG轴、性激素、压力、运动、营养状态放进同一张图里。
1. 肾上腺皮质其实是一座“三层工厂”
肾上腺从外到内:球状带(zona glomerulosa)→ 主要醛固酮、束状带(zona fasciculata)→ 主要皮质醇、网状带(zona reticularis)→ 主要DHEA及其他肾上腺雄激素
可以先记:球状带管盐,束状带管压力和能量,网状带管雄激素。
但这不是因为三层“选择不同原料”,而主要是因为:表达的酶不同。
这是整个问题最核心的逻辑。
2. 三层其实都从胆固醇开始
三层都可以:胆固醇→ CYP11A1→ 孕烯醇酮
但是接下来:不同酶组合→不同终产物。
所以真正决定“生产什么”的不是:原料不同,而是:酶谱不同。
这和营养代谢非常类似。
例如:葡萄糖可以进入:糖酵解也可以:糖原合成也可以:磷酸戊糖途径
关键不是“葡萄糖是什么”,而是:当时哪些酶和调控信号占优势。
类固醇合成也是同样的逻辑。
3. 为什么球状带主要产生醛固酮?
球状带最重要的酶之一:CYP11B2也叫:醛固酮合酶(aldosterone synthase)它能够完成醛固酮形成的最后步骤。
因此:胆固醇→ 孕烯醇酮→ 孕酮→ 11-脱氧皮质酮→ 皮质酮→ 醛固酮
这里有一个非常重要的特点:球状带缺乏明显的CYP17A1活性
所以它不擅长走:17-OH孕烯醇酮这条路线。
因此不会大量生产:DHEA或者皮质醇。
4. 谁控制醛固酮?
主要不是ACTH,而是:RAAS系统即:肾素-血管紧张素-醛固酮系统。
例如:血容量下降或者肾脏灌注下降→肾素↑→血管紧张素I→ACE→血管紧张素II→球状带→醛固酮↑→肾脏:Na⁺重吸收↑、K⁺排泄↑→水随Na⁺保留→血容量↑→血压恢复。
5. 为什么低钾也能刺激醛固酮?
因为醛固酮的另一个重要调节因素是:血钾浓度。
所以:K⁺↑→ 球状带刺激→ 醛固酮↑→ 肾脏K⁺排泄↑→ K⁺恢复。
因此醛固酮可以理解成:人体的Na⁺/K⁺和细胞外液容量管理激素。
6. 束状带为什么产生皮质醇?
束状带拥有:CYP17A1以及CYP21A2、CYP11B1等酶。
因此可以走:孕烯醇酮→ 17-OH孕烯醇酮→ 17-OH孕酮→ 11-脱氧皮质醇→ 皮质醇
7. 谁控制皮质醇?
这里就是:HPA轴
完整过程:下丘脑→CRH→垂体前叶→ACTH→肾上腺束状带→皮质醇
皮质醇升高以后:抑制CRH以及ACTH
所以这是一个典型:负反馈系统。
8. 为什么压力会让皮质醇升高?
因为人体把:心理压力、低血糖、疾病、炎症、剧烈运动等很多不同刺激,最终汇聚到:HPA轴
例如:压力→ 下丘脑CRH↑→ ACTH↑→ 皮质醇↑
皮质醇的目标不是单纯:“让你紧张。”
它更准确的功能是:在资源紧张的时候,把能量和生理资源重新分配给最重要的器官和过程。
9. 皮质醇如何调节能量?
例如:
肝脏:皮质醇→ 糖异生能力↑→ 葡萄糖输出↑
骨骼肌:长期过高→ 蛋白质分解↑→ 氨基酸释放↑→ 为糖异生提供底物。
脂肪组织:促进脂肪动员,但长期异常高水平也可能导致:脂肪重新分布,例如:腹部脂肪增加。
因此:皮质醇本质上是一种“应激条件下的能量重新分配激素”。
10. 网状带为什么产生DHEA?
网状带同样具有:CYP17A1,但其酶表达模式更偏向:17,20-裂解酶
于是:17-OH孕烯醇酮→ DHEA,因此:网状带 → DHEA
DHEA本身雄激素效力较弱。
它更重要的身份是:肾上腺雄激素前体。
之后可以在外周组织进一步转化:DHEA→ 雄烯二酮→ 睾酮→ DHT或者→ 雌激素。
11. 为什么女性特别依赖肾上腺DHEA?
因为女性的肾上腺雄激素相对重要。
女性体内雄激素来源包括:卵巢、肾上腺、外周组织转化。
所以DHEA、DHEA-S等在女性雄激素池中具有比较重要的贡献。
而男性:睾丸Leydig细胞本身就是非常强大的睾酮生产系统。
因此男性对肾上腺DHEA的依赖相对低。
12. 接下来进入非常关键的:性腺
肾上腺主要受到:ACTH、Ang II、K⁺等调节。
而性腺主要受到:LH和FSH控制。
也就是:下丘脑→ GnRH→ 垂体→ LH/FSH→ 卵巢/睾丸→ 性激素。
这就是:HPG轴
13. 男性:LH → Leydig细胞 → 睾酮
男性:GnRH→ LH→ Leydig细胞→ StAR→ 胆固醇→ 孕烯醇酮→ 一系列反应→ 睾酮。
因此:LH是睾酮生成的重要刺激信号,而FSH主要作用于:Sertoli细胞,支持:精子发生。
14. 女性:事情更加复杂
女性卵巢至少要理解:卵泡膜细胞和颗粒细胞。
LH:→ 卵泡膜细胞→ 雄激素↑
然后:FSH→ 颗粒细胞→ 芳香化酶↑→ 雄激素转化为雌激素。
所以:LH提供雄激素底物→FSH负责芳香化→雌激素形成。
这就是:两细胞、两促性腺激素模型
15. 这时候你会发现一个非常漂亮的连接
男性和女性都使用:胆固醇→ 孕烯醇酮→ 雄激素→ 雌激素这套系统。
区别主要来自:组织、酶、LH/FSH、局部调控。
所以:男女不是拥有两套完全不同的激素系统,而是拥有同一套类固醇生成系统,只是组织分布、酶表达和调控方式不同。
16. 再来看睾酮为什么会变成DHT或者雌二醇
睾酮到了外周组织以后:
路线一:睾酮→ 5α-还原酶→ DHT
主要作用:雄激素受体AR。
路线二:睾酮→ 芳香化酶→ 雌二醇
主要作用:雌激素受体ER。
因此:同一个睾酮分子到了不同组织,可以进入不同代谢路线。
这就是为什么不能只看:血液睾酮浓度,还需要考虑:5α-还原酶活性、芳香化酶活性、SHBG、组织受体等。
17. 这也解释了为什么“总睾酮正常”不一定代表雄激素作用完全一样
例如两个人:总睾酮相同
但是:SHBG不同→游离睾酮不同。
或者:5α-还原酶活性不同→局部DHT不同。
或者:芳香化酶活性不同→局部雌二醇不同。
所以激素生物学不是:血液浓度 = 最终效果,而是:血液浓度 + 游离比例 + 转运 + 组织内代谢 + 受体敏感性 = 最终生物效应。
这个概念对运动营养尤其重要。
18. 现在把运动放进来
假设你进行:高强度抗阻训练。
身体发生:能量需求↑、AMPK等能量感知通路变化、交感神经兴奋、HPA轴短暂激活→皮质醇可能短暂升高。
同时:睾酮、GH等也可能出现短期波动。
但这里有一个非常重要的概念:训练后的瞬时激素峰值,不等于最终肌肉增长的决定因素。
真正长期重要的是:机械张力、训练容量、蛋白质、能量供应、睡眠恢复、长期内分泌环境。
所以不能看到:训练后皮质醇↑就认为“训练正在吃肌肉。”也不能看到:训练后睾酮↑就认为:“睾酮峰值越高,增肌越多。”
19. 这就和我们之前学习的mTOR、AMPK连接起来了
现在把系统进一步串起来:
能量充足:营养↑→ 胰岛素/IGF-1等信号→ mTORC1活性↑→ 蛋白质合成↑→ 生长/修复。
能量不足:AMP/ATP比值↑→ AMPK↑→ 抑制部分合成代谢→ 促进氧化代谢→ 促进自噬等适应过程。
长期压力:HPA轴↑→ 皮质醇↑→ 促进能量底物供应。
如果只是短期:有利于应激适应。
如果长期:皮质醇长期偏高→ 蛋白质分解↑→ 胰岛素抵抗↑→ 脂肪重新分布→ 恢复能力下降。
20. 这就是为什么“增肌”和“压力管理”并不矛盾
人体不是:mTOR永远开最大或者AMPK永远开最大,而是在不断切换。
可以理解为:进食 + 训练刺激→ 更偏:合成/修复→休息 + 能量不足→ 更偏:氧化/回收/维护
健康状态真正追求的不是:一直开mTOR,也不是:一直开AMPK。
而是:让两套系统在正确的时间承担正确的任务。
21. 再把衰老放进来
这里就能连接到你之前问的:mTOR与衰老、癌症。
年轻时:营养充足→ mTORC1→ 生长→ 修复→ 肌肉蛋白合成,这是必要的。
但如果长期:高能量、长期高胰岛素/IGF-1信号、mTOR长期偏高
那么可能减少:自噬和细胞质量控制。
而衰老过程中:AMPK、自噬、FOXO等维护系统的重要性增加。
所以不是:mTOR = 坏而是mTOR是生长所必需的,但持续、失调的生长信号可能与衰老和某些癌症机制发生交叉。
22. 于是你会发现一个非常漂亮的统一模型
把目前学过的内容全部放进去:
营养充足→ 胰岛素/IGF-1→ mTORC1→ 生长、蛋白质合成。
能量不足→ AMPK→ 氧化代谢、自噬。
压力→ HPA轴→ ACTH→ 皮质醇→ 能量动员。
低血容量/低Na⁺→ RAAS→ Ang II→ 醛固酮→ Na⁺和水保留。
生殖需求→ HPG轴→ LH/FSH→ 性腺→ 睾酮/雌激素/孕酮。
而这些激素的共同原料:胆固醇。
23. 最后把“类固醇激素系统”压缩成一张思维导图
你可以这样背:
胆固醇→ 孕烯醇酮→ 分叉
肾上腺→球状带→ CYP11B2→ 醛固酮→ RAAS/K⁺
肾上腺→束状带→ CYP17A1/CYP21A2/CYP11B1→ 皮质醇→ ACTH→ HPA轴
肾上腺→网状带→ CYP17A1→ DHEA→ 雄烯二酮→ 睾酮→ DHT / 雌二醇
性腺→ LH/FSH→睾酮 / 雌二醇 / 孕酮
再往上:胆固醇是原料;StAR负责把胆固醇送进线粒体类固醇生成通路;CYP11A1负责:胆固醇 → 孕烯醇酮;之后由:不同组织 + 不同酶 + 不同受体 + 不同上游激素决定最终走向。
如果继续往下一层学,我建议重点学习“ACTH、LH、FSH、GnRH、CRH、Ang II、胰岛素、IGF-1分别如何通过受体和细胞内信号调节StAR、CYP11A1、CYP17A1、芳香化酶等酶”。这一步会把现在的“激素合成地图”进一步变成“激素为什么会上升或下降的调控地图”,也会直接连接到压力、减脂、低能量可用性、女性闭经、男性睾酮以及运动恢复。
上一轮偏“生化地图”,这一次我们把它改成实际应用版:以后看到一个人的体检结果、减脂状态、增肌状态、长期压力、低碳饮食、女性月经异常、男性睾酮问题时,怎么利用这张“类固醇激素地图”去判断。
先给你一个总原则:临床和营养实践中,不要只问“某个激素高还是低”,而应该问:它处于哪条合成通路?上游是谁?下游有哪些去路?负责转化的酶有没有改变?组织对它的敏感性如何?这比单独看一个睾酮、皮质醇或DHEA数值有意义得多。
1. 最实用的总图:把人体看成四套系统
你可以把胆固醇之后的类固醇系统简化成四个方向:胆固醇 → 孕烯醇酮,然后:
方向A:盐水平衡 → 醛固酮
方向B:压力/能量 → 皮质醇
方向C:雄激素 → DHEA → 雄烯二酮 → 睾酮 → DHT
方向D:生殖 → 孕酮 → 雌激素/妊娠相关激素
这四条路分别回答四个非常现实的问题:
我有没有足够的血容量和血压?
我现在有没有应激/能量动员需求?
我的雄激素状态怎么样?
我的生殖系统是否处于正常状态?
2. 实际应用第一原则:不要把“胆固醇”当成性激素的限速原料
这是营养学中非常容易出现的误区。
有人会推导:胆固醇 → 睾酮,于是认为:“吃更多胆固醇 → 原料更多 → 睾酮更高。”
实际上远没有这么简单。
胆固醇只是原料,真正决定最终激素水平的是:
胆固醇供应→ StAR转运→ CYP11A1→ CYP17A1等酶→ LH/ACTH等上游刺激→ 组织特异性酶→ 受体→ 负反馈
因此,正常饮食下,一般不需要为了“提高睾酮”而刻意大量增加胆固醇。
3. 但“长期低能量”确实可以影响性激素
这就非常适合运动营养实践。
如果一个运动者:长期热量缺口很大、体脂过低、训练量很高、恢复不足→身体会判断:当前不是一个适合高成本生殖活动的环境。
于是:下丘脑GnRH脉冲改变→LH/FSH改变→性腺类固醇生成下降。
男性可能表现为:睾酮下降;女性可能表现为:月经稀发/闭经
所以:低能量可用性导致性激素下降,并不是“胆固醇吃少了”这么简单,而主要是整个下丘脑-垂体-性腺轴的调控发生了变化。
这对于极端减脂的人非常重要。
4. 第二个实际应用:为什么减脂过程中“皮质醇”会成为一个问题?
减脂本身并不等于:皮质醇一定有害。
实际上:热量缺口→ 能量压力→ HPA轴活动可能改变→ 皮质醇参与维持血糖和能量供应。
短期来看,这是正常适应。
真正需要警惕的是:长期严重热量缺口、睡眠不足、高训练量、心理压力
这时候可能形成:恢复能力下降→ 训练表现下降→ 疲劳增加→ 食欲控制变差→ NEAT下降→ 减脂困难。
所以实际营养干预中,不应该简单说:“皮质醇高 = 不减脂。”而应该寻找:为什么HPA轴长期处于高压力状态。
5. 一个非常实用的判断:短期皮质醇升高和慢性皮质醇过多不是一回事
例如:一次高强度训练→ 皮质醇短暂升高。
这是正常生理反应。
甚至:早晨皮质醇本身就比晚上高。
这也是正常的昼夜节律。
所以看到一次:皮质醇偏高,不能直接得出:“这个人压力太大。”
更不能直接推荐所谓:降皮质醇保健品。
真正怀疑病理性高皮质醇时,需要结合:临床表现和规范的内分泌检查。
6. 第三个实际应用:为什么“早晨皮质醇”特别重要?
因为皮质醇不是一个固定水平的激素。
正常情况下:夜间低→ 接近清晨开始升高→ 清晨较高→ 白天下降→ 夜间最低。
所以:早上8点皮质醇和晚上11点皮质醇不能直接按照普通“高低”理解。
这也是为什么内分泌检查很多时候会特别强调:采血时间。
例如评估肾上腺功能时,指南推荐以早晨皮质醇作为重要初筛之一,并在必要时进行ACTH刺激试验,而不是随便抽一次随机皮质醇就下结论。
7. 第四个实际应用:醛固酮其实和“水肿、高血压、低钾”高度相关
这条路线非常实用。
肾素→ Ang II→ 醛固酮→ 肾脏Na⁺重吸收↑→ 水保留→ 循环血容量↑
同时:K⁺排泄↑
所以如果一个人:高血压、低钾、醛固酮异常升高就需要考虑:原发性醛固酮增多症等问题。
这不是简单的:“盐吃多了”而可能是:肾上腺本身自主产生过多醛固酮。
醛固酮过量与高血压和心血管风险有关。
8. 这也解释一个非常常见的误区:盐和醛固酮不是简单的正相关
正常情况下:低Na⁺/低血容量→ RAAS↑→ 醛固酮↑,而高Na⁺/血容量增加→ RAAS↓→ 醛固酮↓
所以人体会根据:血容量、肾灌注、Na⁺、K⁺动态调节。
因此不能简单说:“吃盐 → 醛固酮一定升高”,恰恰相反,在正常生理情况下,高盐摄入往往抑制RAAS。
9. 第五个实际应用:为什么“DHEA低”不能直接等于“睾酮低”?
因为:DHEA是:雄激素前体,它可以:DHEA → 雄烯二酮 → 睾酮也可以进入其他外周代谢路线。
但:DHEA不是睾酮的唯一来源。
尤其男性:睾丸Leydig细胞直接产生大量睾酮。
所以:DHEA低并不能直接推导:睾酮一定低。
同样:DHEA高也不意味着睾酮一定高。
10. 为什么DHEA特别适合用来理解“外周组织内分泌”?
这是非常重要的一层。
肾上腺产生:DHEA/DHEAS→进入循环→到达不同组织→被局部酶转化→产生:睾酮、DHT、雌激素等。
因此:血液里的DHEA是“原料池”,真正发挥作用的激素可能是在外周组织局部生成的。
这就是所谓:intracrine / peripheral steroid metabolism
所以你以后看到:血液DHEA不要直接等同于全身雄激素作用。
11. 这对女性尤其重要
女性的雄激素来源并不只有卵巢。
肾上腺DHEA/DHEAS及其外周转化也有重要贡献。内分泌学资料指出,成年女性相当比例的循环雄激素来源于肾上腺途径。
所以女性出现:痤疮、多毛、脱发、月经异常时,不能简单认为:“睾酮高。”
需要考虑:DHEAS、睾酮、雄烯二酮以及:卵巢来源还是:肾上腺来源。
12. 一个很实用的鉴别思路
例如女性出现明显高雄激素表现:睾酮↑同时DHEAS↑,更应该考虑:肾上腺来源的贡献。
如果:睾酮↑但DHEAS并不明显升高,更多需要考虑:卵巢来源或者外周代谢改变。
当然,真正临床鉴别还需要结合病史、月经情况、用药和必要的影像/实验室检查,不能仅凭两个指标定位来源。
13. 第六个实际应用:睾酮正常,为什么DHT作用仍然可能很强?
因为:睾酮→ 5α-还原酶→ DHT,而5α-还原酶在:前列腺、毛囊、皮肤等组织中表达。
所以一个人的:血清睾酮并不能完全代表组织局部DHT作用。
这就是为什么:雄激素性脱发可以和5α-还原酶/DHT联系起来。
14. 同理:为什么“脂肪增加”会影响雌激素?
因为脂肪组织表达:芳香化酶CYP19A1
所以:雄烯二酮 → 雌酮;睾酮 → 雌二醇
因此脂肪组织不仅储存能量,还参与:性激素代谢。
这在:肥胖、男性乳房发育、绝经后女性等问题中都有实际意义。
但是不要简单理解成:“脂肪越多 → 雌激素一定越高。”
因为还受到:年龄、性别、绝经状态、肝脏代谢、SHBG、性腺功能等多因素影响。
15. 第七个实际应用:为什么减脂太狠可能影响女性月经?
现在把整个系统串起来:
极端热量缺口→ 能量可用性下降→ 下丘脑对能量状态的感知发生变化→ GnRH脉冲改变→ LH/FSH改变→ 卵巢类固醇生成下降→ 雌二醇/孕酮等生殖激素环境改变→ 排卵异常→ 月经稀发/闭经。
所以这不是:“脂肪少了,没有胆固醇制造雌激素”主要机制不是这么简单。
真正核心是:身体降低了对生殖轴的投资。
这也是为什么你之前问到的极端减脂、低能量可用性和闭经,应该放在HPG轴,而不是单纯从“脂肪够不够”去解释。
16. 第八个实际应用:为什么长期外源性糖皮质激素会影响自己的肾上腺?
这个特别重要。
例如长期使用:泼尼松、地塞米松等糖皮质激素。
外源性糖皮质激素↑→负反馈→CRH↓→ACTH↓→肾上腺束状带/网状带受到的刺激减少→自身:皮质醇以及部分肾上腺雄激素生成下降。
长期使用后突然停药,可能出现:糖皮质激素诱导的肾上腺功能不全。
所以:长期系统性使用糖皮质激素不能随意突然停药。
Endocrine Society和European Society of Endocrinology的2024指南专门针对糖皮质激素诱导的肾上腺功能不全提出了评估和停药/恢复HPA轴的建议。
17. 这也解释一个很有意思的现象
外源性皮质醇类药物长期使用:ACTH↓→不仅:皮质醇↓→还可能DHEA/DHEAS↓
也就是说:同一个ACTH信号不仅影响皮质醇,还会影响部分肾上腺雄激素前体。
这也是为什么长期糖皮质激素治疗可能影响一些人的:肌肉、皮肤、代谢、性激素环境等。
18. 那DHEA能不能拿来“抗衰老”?
这里非常容易被保健品营销带偏。
理论上:DHEA→ 雄激素/雌激素前体。
所以有人宣传:“补DHEA → 年轻化 → 增肌 → 提高性欲。”
但是临床证据并不支持把DHEA作为普通健康人的常规抗衰老补剂。
Endocrine Society并不推荐常规给没有明确适应证的女性补充DHEA;对于肾上腺功能不全女性,也只是特定症状、标准替代治疗优化后考虑短期试用。
因此营养师面对DHEA补充剂时,一个很重要的判断是:“这是缺乏状态下的医学替代,还是健康人为了追求激素峰值而使用?”
两者完全不是一回事。
19. 第九个实际应用:增肌时不要把“睾酮”孤立出来
假设一个男性:减脂非常激进→ 体脂下降→ 热量长期不足→ 睡眠下降→ 训练量很大→ 恢复不足→ HPG轴受抑→ 睾酮下降。
这时候继续问:“我应该吃什么食物提高睾酮?”通常不是最优问题。
更应该问:为什么HPG轴受到抑制?
优先解决:能量可用性、睡眠、训练恢复、体脂是否过低、营养素缺乏
这比寻找所谓:天然睾酮增强剂更加实际。
20. 第十个实际应用:为什么肥胖男性减脂后睾酮可能改善?
这和前面形成一个非常漂亮的闭环。
肥胖:脂肪组织↑→ 芳香化作用↑→ 雄激素向雌激素转化增加
同时:肥胖/胰岛素抵抗→ SHBG可能下降→ 总睾酮下降。
再加上:睡眠呼吸暂停、慢性炎症、代谢异常等。
因此减脂以后:脂肪量↓、胰岛素敏感性↑、SHBG可能改善、睡眠可能改善→男性雄激素环境可能改善。
所以:“减脂提高睾酮”不是因为减脂直接把胆固醇变成更多睾酮,而是改善了整个内分泌环境。
21. 最后给你一个非常实用的“指标联动表”
以后看体检报告,可以这样联想:
| 看到什么 | 优先想到什么 |
| 低钾 + 高血压 | 醛固酮/肾素系统 |
| 醛固酮↑ + 肾素↓ | 原发性醛固酮增多症可能性增加 |
| 低血压 + 乏力 + 色素沉着等 | 肾上腺功能不全方向 |
| 皮质醇异常 | 结合时间、ACTH和动态试验判断 |
| 长期使用糖皮质激素 | HPA轴抑制 |
| 女性多毛/痤疮/脱发 | 睾酮、DHEAS、雄烯二酮等 |
| 女性月经紊乱 + 极端减脂 | 能量可用性/HPG轴 |
| 男性肥胖 + 睾酮低 | 肥胖、SHBG、睡眠、HPG轴 |
| 睾酮 → DHT | 5α-还原酶 |
| 睾酮 → 雌二醇 | 芳香化酶 |
| DHEA/DHEAS | 肾上腺雄激素前体 |
| 皮质醇 | 应激、血糖和能量动员 |
| 醛固酮 | Na⁺、K⁺、血容量和血压 |
22. 对营养师来说,最重要的其实是这5条
如果把今天这一整套内容压缩成实际工作中的5条:
第一:不要看到一个激素异常就直接“补这个激素”。
先找:上游 → 合成 → 转化 → 代谢 → 受体。
第二:减脂过度时,重点不是寻找“提高睾酮的食物”,而是恢复合理的能量可用性和训练恢复。
第三:肥胖导致的性激素改变,重点也不是“少吃胆固醇”,而是改善脂肪组织、胰岛素抵抗、睡眠和整体代谢环境。
第四:皮质醇和醛固酮不要混为一谈。
皮质醇 → 能量/应激;醛固酮 → Na⁺/K⁺/血容量/血压
它们虽然都来自肾上腺,但调控系统完全不同。肾上腺功能不全的评估也会分别考虑ACTH、皮质醇以及肾素/醛固酮。
第五:最重要的不是记住“某激素的正常值”,而是学会看激素之间的组合。
例如:睾酮低 + LH高和睾酮低 + LH低/正常背后的问题可能完全不同。
同样:醛固酮高 + 肾素低和醛固酮高 + 肾素高也不能按照同一个疾病方向理解。
这就是从“背营养学知识”进入“真正读懂内分泌检查”的关键一步。
一百四十三、皮质醇和孕酮
这里有一个非常关键的概念需要澄清:你说的“孕酮”就是 progesterone,它既是我们通常所说的女性孕激素,也是肾上腺合成皮质醇和醛固酮时使用的重要中间体。但“孕酮”这个名字很容易让人误以为它只是女性生殖激素,这是不对的。
另外,你问到“这些通路是不是可逆”,这个问题非常好,因为它直接涉及理解类固醇生物合成的本质。
1. 先回答第一个问题:是同一种孕酮吗?
是,Progesterone = 孕酮。
在不同语境下它有不同的“身份”:
在卵巢/黄体:孕酮 → 生殖相关激素
在肾上腺:孕酮 → 皮质醇、醛固酮的前体
所以不要把它理解成:“有一个负责怀孕的孕酮,另外还有一个负责肾上腺的孕酮。”
实际上是同一个化学物质。
区别在于:什么组织产生它 + 这个组织有什么酶。
2. 孕酮确实可以进入雄激素通路
这个非常重要。
你之前看到的是:孕烯醇酮 → DHEA → 雄烯二酮 → 睾酮
于是可能产生一个疑问:那孕酮是不是只能去皮质醇和醛固酮?
不是,孕酮本身也可以进入雄激素相关通路。
路线大致可以理解为:孕酮→ 17α-羟孕酮→ 雄烯二酮→ 睾酮
也就是说:孕酮 → 17-OH孕酮 → 雄烯二酮 → 睾酮是存在的。
关键酶是:CYP17A1
其中包括:17α-羟化酶和17,20-裂解酶两个功能。
3. 所以现在把“孕酮”放到整个地图里
你可以把它理解成一个非常重要的分叉点:
孕烯醇酮→孕酮→
→ 17-OH孕酮→ 雄烯二酮→ 睾酮→ DHT
→ 雌二醇
→ 11-脱氧皮质酮→ 皮质酮→ 醛固酮
→ 17-OH孕酮→ 11-脱氧皮质醇→ 皮质醇
所以:孕酮并不是“皮质醇和醛固酮的专属前体”。
它是一个重要的分叉节点。
4. 那为什么我们经常只看到“孕酮 → 皮质醇/醛固酮”?
因为不同组织的酶表达不同。
例如肾上腺球状带:CYP11B2高→ 更偏向醛固酮,而束状带:CYP17A1 + CYP21A2 + CYP11B1→ 更偏向:皮质醇
而性腺:CYP17A1等酶系统非常重要→ 可以进入:雄激素通路。
所以真正决定方向的是:酶。
这和你学营养代谢时的逻辑完全一样。
例如:丙酮酸可以→ 乙酰CoA→ 乳酸→ 草酰乙酸,到底往哪里走,取决于:组织 + 酶 + 能量状态 + 激素信号。
类固醇也是这个逻辑。
5. 那这些反应是不是可逆的?
这里要非常谨慎:类固醇生物合成不是一条完全可逆的流水线。
有些步骤在生化意义上接近可逆,有些则高度偏向一个方向,甚至基本不可逆。
所以不能简单理解成:A → B → C以后C → B → A也会自动发生。
6. 一个特别重要的例子:睾酮 → DHT基本上不是“来回开关”
睾酮→ 5α-还原酶→ DHT
这个反应主要看作:睾酮 → DHT而不是:DHT → 睾酮
因此当你使用:5α-还原酶抑制剂
例如非那雄胺、度他雄胺时:睾酮向DHT的转化减少→DHT下降。
这就是一个非常典型的实际应用。
7. 睾酮 → 雌二醇也不能简单理解成来回转换
睾酮→ 芳香化酶→ 雌二醇
同样不是:雌二醇随时又大量变回睾酮。
虽然人体内存在非常复杂的类固醇相互转化网络,但在生理学上应该把:睾酮 → 雌二醇理解为一个重要的定向代谢过程。
所以:芳香化酶抑制剂降低雌激素形成。
例如临床上使用的芳香化酶抑制剂就是利用这个原理。
8. 但“孕烯醇酮和孕酮”就比较特殊
这里涉及:3β-HSD
它催化:孕烯醇酮 → 孕酮
这个反应在生化上属于可逆反应。
因此:Pregnenolone转化Progesterone在酶学意义上存在双向可能。
但在人体实际组织中,反应最终方向仍然取决于:底物浓度、产物浓度、酶表达、细胞内环境以及后续反应是否持续消耗产物。
所以“可逆”不等于:“人体会按照50:50自由来回转换。”
9. 再看一个非常重要的“不可逆感”来源
例如:胆固醇→ CYP11A1→ 孕烯醇酮
这里发生了:胆固醇侧链裂解。
这是类固醇生成的关键步骤。
在生理学上应该把它理解成:胆固醇 → 孕烯醇酮的主要方向。
你不会把整个类固醇生成系统理解成:孕烯醇酮 → 胆固醇来回循环。
10. 为什么“可逆性”对营养师很重要?
因为你以后看到某个激素下降时,不能简单认为:“它的前体一定也下降。”
例如:睾酮下降并不意味着胆固醇下降,甚至:孕烯醇酮正常也不能保证睾酮正常。
因为问题可能出现在:CYP17A1或者17β-HSD或者LH刺激或者Leydig细胞功能或者HPG轴。
这就是所谓:“底物有了,不代表通路一定通。”
11. 更有意思的是:同一个前体可能“堆积”
假设某个酶出现问题。
例如:21-羟化酶(CYP21A2)缺陷
那么:17-OH孕酮不能顺利→ 11-脱氧皮质醇→于是:17-OH孕酮堆积
同时更多底物可能被导向:雄激素通路→雄激素增加。
这就是:一个酶被卡住以后,代谢流会重新分配。
这在先天性肾上腺皮质增生(CAH)中就是非常经典的机制。
12. 这也解释了“同一个前体为什么可以产生不同激素”
你可以把它想象成一个物流分拣中心。
孕酮进入仓库。
如果:CYP21A2 + CYP11B1占优势:→ 皮质醇
如果:CYP21A2 + CYP11B2占优势:→ 醛固酮
如果:CYP17A1相关通路占优势:→ 雄激素
所以不是:“孕酮决定生产什么。”而是:酶决定孕酮往哪条路走。
13. 还有一个非常容易混淆的地方:孕酮和孕烯醇酮
这两个名字非常像。Pregnenolone = 孕烯醇酮、Progesterone = 孕酮不要混淆。
路线:胆固醇→ Pregnenolone(孕烯醇酮)→ Progesterone(孕酮)
所以:孕烯醇酮是前一个、孕酮是后一个,而且:孕烯醇酮本身也可以走雄激素通路:孕烯醇酮→ 17-OH孕烯醇酮→ DHEA→ 雄烯二酮→ 睾酮。
所以实际上存在:两条雄激素起始路线。
14. 最重要的雄激素路线其实有两条
Δ5路线:孕烯醇酮→ 17-OH孕烯醇酮→ DHEA→ 雄烯二酮→ 睾酮
Δ4路线:孕烯醇酮→ 孕酮→ 17-OH孕酮→ 雄烯二酮→ 睾酮
所以:DHEA和孕酮最终都可能汇聚到:雄烯二酮,然后:睾酮
这是理解类固醇生成非常关键的一点。
15. 最后给你一个最实用的记忆方法
以后看到:
孕烯醇酮想到“总分流站”
孕酮想到:“Δ4分流站”
可以走:皮质醇醛固酮雄激素
DHEA想到:“肾上腺雄激素前体”
雄烯二酮想到:“雄激素和雌激素共同前体” →可以:→ 睾酮或者:→ 雌酮
睾酮想到两个出口:→ DHT→ 雌二醇
孕酮也不要忘记:孕酮本身就是一种真正的生理活性激素。
它不是“没有作用、只等待变成皮质醇的中间体”。
最后用一句话把你这个问题彻底串起来:
胆固醇 → 孕烯醇酮 → 孕酮之后并不存在“一条固定路线”,而是:孕酮 → 皮质醇、孕酮 → 醛固酮、孕酮 → 雄烯二酮 → 睾酮
同时,另一条:孕烯醇酮 → DHEA → 雄烯二酮 → 睾酮而睾酮 → DHT或睾酮 → 雌二醇
最终方向由组织、酶表达、上游激素、底物/产物浓度和反馈调节共同决定。
所以这整套系统最核心的不是“记住谁是谁的前体”,而是建立一个概念:类固醇激素合成是一张有多个分叉、汇合和局部代谢的网络,而不是一条线性的生产链。
一百四十四、减脂中女性月经安全的能量下限
这个问题如果从运动营养实践出发,最重要的一点是:女性减脂不存在一个对所有人都适用的“最低热量”。真正应该估算的是“能量可用性(Energy Availability, EA)”,而不是单纯看每天吃了多少 kcal。
这也是为什么“女生减脂每天最低吃1200 kcal”之类的说法并不科学。
目前IOC对RED-S(运动相关相对能量缺乏)的定义,就是长期摄入能量扣除运动消耗后,剩余能量不足以支持正常生理功能。
1. 最核心的公式
能量可用性:EA =(每日能量摄入 EI – 运动消耗 EEE)÷ 瘦体重 FFM,单位:kcal/kg FFM/day
例如一个女性:体重60 kg,体脂率25%
那么:脂肪量:60 × 25% = 15 kg、瘦体重:60 – 15 = 45 kg
假设每天吃:1800 kcal
训练额外消耗:400 kcal
那么:EA =(1800 – 400)÷ 45= 31.1 kcal/kg FFM/day
这个数字就比单纯说“她每天吃1800 kcal”有意义得多。
2. 那么多少算安全?
传统研究和实践中经常使用:30 kcal/kg FFM/day作为低能量可用性的一个重要参考界限。
ACSM目前仍指出,<30 kcal/kg FFM/day经常被用于研究和实践中的LEA参考阈值;但同时明确提醒,这个数字不能被当成一个人人适用的生理开关。有人在高于30时已经出现问题,也有人低于30暂时没有明显症状。
所以我更建议你把它理解成:<30 → 风险明显增加,需要警惕而不是:29.9 = 一定闭经、30.1 = 一定安全。
人体不是这么工作的。
3. 为什么不能简单说“30就是女性月经的安全下限”?
因为现在对LEA的理解已经从过去的:“低于30 = 有问题,高于30 = 没问题”发展成:低能量可用性是连续谱,而且存在明显个体差异。
2023 IOC共识甚至把LEA进一步区分成:可适应的LEA和问题性的LEA(problematic LEA)。
短期、轻度的能量可用性下降,可能只是正常的身体适应;而长期、严重的LEA才更容易造成:月经功能异常、骨健康下降、代谢适应、免疫功能异常、恢复能力下降、运动表现下降等RED-S表现。
4. 所以减脂时我更建议你设置“三层区间”
如果你是在给女性运动员或者普通女性做减脂方案,可以用:
第一层:相对稳妥:EA ≥ 45 kcal/kg FFM/day通常比较容易维持正常生理功能。
第二层:减脂实践区:大致:30-45 kcal/kg FFM/day,这是很多减脂过程中可能出现的范围。
但要结合:持续时间、训练量、体脂水平、月经状态、睡眠、心理压力、个体历史来判断。
第三层:高风险区域:<30 kcal/kg FFM/day,尤其是:长期维持、高训练量、低体脂、快速减重时。
这时候就不能再把它简单称为:“正常减脂。”而应该警惕:LEA → RED-S → 月经功能异常。
5. 举个非常实际的例子
假设:女性:60 kg,体脂:25%,FFM:45 kg
每天运动消耗:400 kcal
如果希望EA保持在:30 kcal/kg FFM,那么:45 × 30 = 1350 kcal
这是运动之后需要留给身体的能量。
所以:EI – 400 = 1350,因此:EI = 1750 kcal
也就是说:在这个非常简化的模型里,她每天至少需要摄入约1750 kcal,才能达到EA 30。
但这不是推荐摄入量,也不是“安全下限”。
因为真实情况还有:运动消耗估计误差、食物记录误差、NEAT变化、TEF、基础代谢适应以及不同人对LEA的敏感性。
6. 这就是为什么“1200 kcal减脂”很危险地容易被滥用
假设还是这个女性:FFM = 45 kg
每天运动消耗:400 kcal,如果每天只吃:1200 kcal
那么:EA:(1200 – 400) ÷ 45= 17.8 kcal/kg FFM/day,这已经远低于传统LEA参考阈值。
如果还同时:每天跑步、力量训练、睡眠不足、心理压力大,那么风险会进一步增加。
所以问题根本不是:“1200 kcal是不是女性减脂最低热量?”而应该问:“这个女性在她当前训练量下,还剩多少能量供生理系统使用?”
7. 更重要的是:运动消耗不是TDEE
这是实际应用中最容易算错的地方。
假设:TDEE = 2200 kcal
你不能直接:2200 – 500 = 1700
然后认为:1700就是安全下限。
因为EA的公式扣除的是:运动能量消耗 EEE,而不是整个:TDEE。
原因是:TDEE本身已经包含基础代谢、食物热效应、NEAT、运动消耗,如果把TDEE全部扣掉,就相当于把身体维持生命活动所需的能量也算成“应该扣除的运动成本”,逻辑就错了。
8. 这也是为什么“500 kcal热量缺口”不等于“500 kcal能量可用性下降”
举例:TDEE:2200、摄入:1700、热量缺口:500 kcal
但假设运动消耗:300 kcal
那么:EA =(1700 – 300) ÷ FFM而不是:500 ÷ FFM。
这是两个完全不同的概念。
9. 女性减脂时真正值得监测的是这些指标
如果你给女性做减脂,我会把:月经周期放到非常重要的位置。
例如原本:28-30天逐渐变成:35天再变成:40天再出现:停经
这可能比体重下降本身更早提示:当前能量可用性已经不太理想。
其他信号包括:持续怕冷、睡眠恶化、训练表现下降、恢复变慢、疲劳、情绪变化、食物思维明显增加、性欲下降、反复伤病等。ACSM也将月经异常、持续寒冷、食物关注增加、睡眠和注意力问题等列为低能量可用性的警示表现。
10. 月经正常 ≠ 一定没有LEA
这一点非常重要。
一个女性:月经暂时正常不代表:能量可用性一定充足。
因为生殖系统不是人体第一个被牺牲的系统。
LEA可能首先表现为:代谢适应、T3变化、瘦素下降、IGF-1变化、骨代谢变化、免疫变化、训练恢复下降等。
之后才越来越明显地表现为:LH脉冲异常→ 排卵异常→ 月经紊乱。
所以:月经正常是一个好信号,但不是LEA的唯一排除标准。
IOC目前也强调RED-S是多系统问题,而不仅仅是“月经是否正常”。
11. 反过来,月经不正常也不一定都是热量不足
这一点作为营养师尤其要注意。
如果女性出现:闭经/月经稀发,不能直接说:“你吃少了。”
还需要排除:妊娠、PCOS、甲状腺疾病、高泌乳素血症、下丘脑性闭经、卵巢功能异常、药物因素等。
因此:功能性下丘脑性闭经(FHA)是排除性诊断。
不能单靠“她正在减脂”就诊断。
12. 那么减脂到底应该设置多大的缺口?
如果目标是:尽量保留肌肉 + 尽量保护月经 + 持续减脂
我通常更倾向于:中等热量缺口而不是极端热量缺口。
例如:TDEE 2200可以先考虑:1800-1950 kcal
观察:2-4周体重趋势、训练表现、月经、饥饿程度、睡眠、恢复情况再调整。
而不是一开始就:1200-1400 kcal。
13. 为什么女性减脂尤其要考虑“持续时间”?
因为:EA 30维持3天和:EA 30维持3个月完全不是一个概念。
IOC现在明确强调LEA的影响与:程度、持续时间、频率以及个体因素有关。
所以我不会把:30 kcal/kg FFM/day称为一个“安全下限”。
更准确的说法是:30是一个重要的风险参考点,而不是一道安全与危险的物理边界。
14. 如果已经出现月经紊乱怎么办?
这时候思路应该从:“继续减脂”转变成“恢复能量可用性”。
主要方法:增加摄入、减少运动消耗或者两者结合。
过去IOC相关建议中,对于LEA治疗曾建议增加约300-600 kcal/day,同时调整训练和进食分布;但现在更强调个体化,而不是机械套用固定热量。
尤其要保证:碳水、蛋白质、脂肪都充足。
不能通过:“蛋白质吃够,其他全部砍掉。”来恢复月经。
15. 对你做运动营养来说,我最推荐的计算流程
以后遇到一个女性减脂案例,可以按这个顺序:
第一步:算FFM
体重 ×(1 – 体脂率)
第二步:估计TDEE
第三步:估计运动能量消耗EEE
第四步:计算EA
第五步:看是否接近/低于30
第六步:结合实际表现
看:月经、睡眠、体温/怕冷、饥饿、训练表现、恢复、伤病、情绪
第七步:决定是否继续减脂
16. 最后一个非常重要的修正
你如果以后给客户制定方案,我不建议直接写:“女性减脂最低摄入 = FFM × 30 + 运动消耗。”
因为这会把研究中的参考阈值误用成处方公式。
正确的应用应该是:先用EA估算风险,再根据体重变化、月经、训练表现和恢复状态动态调整摄入。
尤其现在的IOC共识已经明确指出,LEA并不存在一个对所有人都适用的绝对阈值;30 kcal/kg FFM/day更多是研究和实践中的风险参考值,而不是医学意义上的“安全线”。
如果你愿意进一步把它用于实际减脂,我下一步建议直接做一个“女性减脂能量可用性计算器”思路:拿一个例如 60 kg、25%体脂、TDEE 2200、每天训练300 kcal 的女性,分别模拟 300、500、700 kcal缺口,算出她的EA、理论减脂速度、肌肉保留风险和月经风险,然后再讨论“什么情况下可以继续减,什么情况下必须加餐/减训练”。
我们把上一段再往下挖一层,重点解决一个实际问题:女性减脂时,到底怎样从“热量缺口”判断是否已经影响到月经?EA(能量可用性)到底应该怎么用?
这里有一个非常重要的概念:“减脂”与“低能量可用性”不是同义词。
1. 先把三个概念彻底分开
很多减脂方案把下面三个东西混在一起:
热量缺口= TDEE – 摄入
能量可用性 EA=(摄入 – 运动消耗)÷ 瘦体重
能量可用性不足 LEA= 身体在扣除运动成本后,可用于维持其他生理功能的能量不足。
它们描述的是三个不同层面的事情。
例如:女性:体重 60 kg、体脂 25%、FFM = 45 kg、TDEE = 2200 kcal、每天摄入 = 1700 kcal
那么热量缺口:2200 – 1700 = 500 kcal
但是如果她每天运动消耗只有300 kcal:
EA:(1700 – 300) ÷ 45 = 31.1 kcal/kg FFM/day
所以:500 kcal缺口 ≠ EA 只有某个固定值。
这是理解女性减脂和月经问题最重要的第一步。
2. 为什么同样500 kcal缺口,对两个女性影响可能完全不同?
看两个例子。
女性A:FFM = 45 kg、TDEE = 2200、摄入 = 1700、运动 = 300
EA:31.1 kcal/kg FFM/day
女性B:FFM = 30 kg、TDEE = 1800、摄入 = 1300、运动 = 500
EA:(1300 – 500) ÷ 30= 26.7 kcal/kg FFM/day
两个人都是:500 kcal缺口
但第二个人的EA明显更低。
所以:不能仅仅根据“每天少吃500 kcal”判断月经风险。
3. 但是这里还有一个非常重要的问题
EA公式本身并不完美。
因为:EEE(运动消耗)很难准确测量。
例如手表告诉你:今天跑步消耗500 kcal。
实际可能只有:350也可能600甚至不同运动方式、运动经济性和设备算法都会造成误差。
同时:食物摄入本身也存在记录误差。
所以如果你计算:EA = 29.8并不能说:“她已经进入危险区。”
这个数字只能作为:风险筛查工具。
4. 更关键的是:真正影响身体的是“能量可用性”,不是“数学上的EA”
假设两个女性:
A:EA = 32
B:EA = 32
理论上数字一样。
但是:
A:睡眠8小时、压力低、训练适中、营养充足、减脂时间短
B:睡眠5小时、压力巨大、每天高强度训练、长期减脂、体脂非常低、月经已经开始延长
那么B显然更值得警惕。
因此:EA是一个重要指标,但不是完整的生理模型。
这也是现在RED-S理论比过去“30就是危险线”更加复杂的原因。
5. 为什么月经会首先受到影响?
这是非常漂亮的一套生理机制。
当身体感受到:能量输入不足同时能量支出很高,身体会降低一些“非生存优先级”的功能。
生殖就是其中之一。
大致可以理解为:LEA→ 脂肪组织信号变化→ 瘦素下降→ 下丘脑能量感知改变→ GnRH脉冲受到影响→ LH/FSH脉冲改变→ 卵巢刺激下降→ 雌二醇等生殖激素环境改变→ 排卵异常→ 月经稀发→ 严重时闭经。
所以:闭经不是子宫“没东西排出来了”,而是上游的生殖轴发生了改变。
6. 为什么不能简单靠“多吃碳水”解决?
这是你之前问过的一个非常重要的问题。
碳水确实很重要,因为:碳水↑→ 胰岛素↑→ 能量信号改善→ 肝糖原恢复→ leptin等能量状态信号可能改善→ 下丘脑环境改善。
但是如果:总能量仍然不足即使碳水比例很高:生殖轴仍然可能受到抑制。
例如:每天:1500 kcal,其中:70%来自碳水,看起来碳水非常多。
但如果她:TDEE = 2300同时每天训练消耗很大。
那么:总能量可用性仍然不足。
所以:恢复月经不是简单的“补碳水”,而是恢复整体能量可用性。
7. 脂肪也不能压得太低
这又是另一个实际问题。
有些女性减脂:蛋白质高、碳水高,但是:脂肪极低。
这同样不是理想方案。
脂肪本身并不是:“吃进去以后直接变成雌激素。”而是:必需脂肪酸、脂溶性维生素、细胞膜结构、整体能量供应等都会受到影响。
而且脂肪过低通常意味着:总饮食结构进一步受限。
所以对于月经已经异常的女性,不应该把饮食设计成:极低脂 + 极低热量 + 高训练量。
8. 一个非常重要的误区:体脂率不是月经的“开关”
例如:“女性低于18%体脂就一定闭经。”这是错误的。
确实:体脂过低可能增加月经异常风险。
但是不存在一个:17.9%危险18.0%安全的神奇数字。
因为不同女性:遗传、脂肪分布、运动量、能量可用性、既往月经状态、压力等都不同。
所以:月经异常更应该从“能量可用性 + 运动负荷 + 个体状态”理解,而不是只看体脂率。
9. 为什么有些非常瘦的女性月经仍然正常?
因为:瘦 ≠ LEA。
例如一个女性:体脂18%但摄入充足、训练适度、睡眠好、恢复好,那么她可能完全没有月经问题。
反过来:一个女性:体脂23%但:每天高强度训练、长期节食、频繁有氧、睡眠不足、心理压力大也可能出现LEA和月经异常。
因此:体脂率只是风险因素之一,不是决定因素。
10. 还有一个非常重要的概念:能量可用性不是越高越好
这点对于减脂非常关键。
目标不是:“女性一定要保持45以上。”而是:在保证生理功能和训练恢复的情况下,找到能够持续减脂的最低有效缺口。
因为如果完全没有热量缺口:脂肪下降就会非常慢或者停止。
所以实际上是寻找一个平衡:适度热量缺口→脂肪下降
同时:EA不要长期过低→月经、骨骼、代谢、免疫、恢复尽量维持正常。
这才是运动营养真正要解决的问题。
11. 所以女性减脂应该看“趋势”,而不是一个数字
例如:第一阶段:EA约40,月经:28天,训练:正常,睡眠:正常,体重:每周下降0.3 kg
这种情况:很好。
然后调整饮食:EA降到:34,月经:30-31天,训练:基本正常,饥饿:增加但可以控制,那么可以观察。
继续减:EA:28,月经:36天,睡眠:变差,训练表现:下降,怕冷:增加
那么这时候:即使体重还在下降,也应该考虑停止继续扩大热量缺口。
因为减脂的收益已经开始被生理代价抵消。
12. 最值得监控的是“月经周期趋势”
例如原来:28天,后来:30天,然后:34天,然后:40天
这种趋势比单次闭经更有价值。
因为它可能说明:生殖轴正在逐渐受到能量压力影响。
所以如果你给女性做长期减脂管理,我建议记录:月经开始日期、周期长度、经期长度、训练量、体重、摄入、睡眠、主观疲劳
,把这些放在一起看。
13. 如果出现月经异常,第一反应不是“加碳水”
而应该是:
第一层:确认是不是能量不足
第二层:确认运动量是否过大
第三层:检查睡眠和心理压力
第四层:检查饮食结构
第五层:排除医学原因。
例如:妊娠、PCOS、甲状腺疾病、高泌乳素血症、卵巢功能异常等。
特别是持续闭经,应该进行医学评估,而不是单纯靠营养调整。
14. 对运动营养师来说,我会这样设置一个“红绿灯”
这不是医学诊断,而是实践中的风险筛查思路。
绿色:EA较充足、月经正常、训练表现正常、睡眠正常、体重缓慢下降→ 继续。
黄色:EA逐渐降低、饥饿明显增加、恢复变差、睡眠下降、月经周期开始延长→ 不要继续扩大热量缺口。
可以:增加摄入或减少有氧或安排diet break / maintenance阶段。
红色:长期低EA、月经稀发/闭经、明显疲劳、训练表现下降、反复伤病、骨健康风险→ 停止激进减脂,恢复能量可用性,并进行医学评估。
15. 最后给你一个很实用的公式框架
假设:体重 = W、体脂率 = BF,那么:FFM = W × (1-BF)
然后:EA =(摄入 – 运动消耗)÷ FFM
例如:60 kg、25%体脂→ FFM = 45 kg
如果:摄入1800、运动300,那么:EA = 33.3 kcal/kg FFM/day
如果摄入:1600、运动:400,那么:EA = 26.7
这时候虽然两个方案可能都产生减脂效果,但第二种方案的低能量可用性风险明显更值得关注。
最后把整个逻辑压缩成一句话:减脂需要热量缺口,但女性并不是“缺口越大越好”;真正需要保护的是扣除运动成本后剩给身体的能量。
所以:热量缺口 → 脂肪下降,但如果:摄入 – 运动消耗 → 长期过低就可能:LEA → HPG轴抑制 → 排卵异常 → 月经紊乱 → 骨健康/代谢/恢复等问题。
因此,女性减脂的最佳策略不是寻找“最低能吃多少”,而是寻找“在仍能稳定减脂的前提下,最低程度地压迫能量可用性”。
而这也是为什么我不建议把30 kcal/kg FFM/day当作绝对“安全线”——它更适合作为风险筛查的参考点,真正的判断必须结合月经、训练、恢复和个体情况。
一百四十五、肝功能和睾酮
这个问题非常适合把你前面学过的肝脏代谢、SHBG、睾酮、能量可用性、训练恢复全部串起来。
先给结论:“睾酮水平”不等于“雄激素作用”。
一个男性完全可能出现:总睾酮正常,但游离睾酮偏低;游离睾酮正常,但组织利用/受体信号不理想;或者睾酮本身正常,但睡眠、能量、心理状态和训练恢复出了问题,所以主观上“没状态”。
而肝脏在这里非常关键,因为它不仅参与睾酮代谢,还负责SHBG合成、激素转化和清除。
1. 为什么肝功能异常会影响睾酮?
最重要的不是:“肝脏坏了,所以不能制造睾酮”,因为成年男性睾酮的主要来源是睾丸Leydig细胞,不是肝脏。
肝脏影响睾酮主要有三个途径:
第一:SHBG
第二:激素代谢和清除
第三:严重肝病造成的下丘脑-垂体-睾丸轴紊乱
这三个要分开。
2. 第一条:肝脏负责制造SHBG
SHBG = Sex Hormone-Binding Globulin,性激素结合球蛋白。
主要由:肝脏合成。
它会结合:睾酮、雌二醇、等性激素。
血液里的睾酮可以粗略分成:SHBG结合睾酮、白蛋白结合睾酮、游离睾酮
其中:游离睾酮 + 白蛋白结合睾酮
通常被归为:bioavailable testosterone(生物可利用睾酮)。
3. 所以肝脏异常可能改变“总睾酮”和“游离睾酮”的关系
这就是为什么:只看总睾酮有时候会误导。
例如:SHBG↑→更多睾酮被结合→游离睾酮可能下降,即使:总睾酮没有明显下降。
反过来:SHBG↓→总睾酮可能偏低,但游离睾酮未必同样程度下降。
所以如果一个人:总睾酮正常,但性欲、勃起、精力等明显下降,就不能只看总睾酮。
需要考虑:SHBG + 白蛋白 + 游离睾酮一起解释。
4. 但是“肝功能不好 → SHBG一定高”也是错误的
SHBG非常复杂。
它受到:肝脏状态、胰岛素、甲状腺激素、雌激素、体脂、营养状态等共同影响。
例如:肥胖/胰岛素抵抗往往与SHBG下降有关。
而:甲亢、雌激素作用增强等情况下:SHBG可能升高。
所以不能看到:肝功能异常就自动推断:SHBG升高。
5. 第二条:肝脏是睾酮的主要“代谢处理中心”之一
睾酮进入体内以后,并不是一直留着。
肝脏会参与:睾酮 → 各种代谢物
然后:结合葡萄糖醛酸/硫酸等→增加水溶性→进入胆汁或血液
最终通过:粪便/尿液排出。
所以肝脏相当于:类固醇激素的加工和清除工厂。
6. 因此严重肝病为什么会出现性腺功能异常?
当出现:肝硬化、严重慢性肝病等情况时,问题就不只是“清除慢一点”。
整个内分泌环境都会发生改变,包括:SHBG变化、性激素代谢改变、雌激素/雄激素比例改变、HPG轴功能异常等。
所以男性肝硬化可以出现:总睾酮下降、游离睾酮下降、性欲下降、勃起功能障碍、睾丸萎缩、肌肉量下降甚至出现:男性乳房发育等表现。
这里面并不是一个单独机制。
7. 为什么肝病患者容易出现“雌激素相对偏高”?
可以简单理解成:肝脏对性激素的代谢/清除发生变化、雄激素代谢异常、外周芳香化共同导致:雌激素/雄激素平衡改变。
严重肝病时还可能出现:SHBG异常,进一步改变血液中各种性激素的比例。
所以临床上看到:肝硬化男性出现乳房发育 + 睾丸萎缩 + 性功能下降
其实是一个很典型的:肝脏 – 性激素代谢 – HPG轴联动现象。
8. 接下来是你问的重点:“睾酮不低但没状态”
这个情况实际上非常常见。
首先要把:“激素正常”和“身体状态正常”分开。
一个人的“状态”至少包括:性欲、勃起质量、晨勃、精力、情绪、动力、训练表现、恢复、睡眠、认知状态
这些并不由睾酮一个变量决定。
9. 第一种情况:总睾酮正常,但游离睾酮不理想
例如:总睾酮:正常,但是:SHBG↑→结合睾酮增加→游离睾酮↓
于是可能出现:性欲下降、精力下降、训练状态不好等。
所以:总睾酮正常 ≠ 游离睾酮一定正常。
10. 第二种情况:睾酮正常,但睡眠很差
这其实比很多“补睾酮食物”重要得多。
例如:连续几周:睡眠5小时、昼夜节律紊乱、频繁夜醒
即使一次化验:睾酮还在正常范围,这个人仍然可能:精力差、性欲下降、训练表现下降、情绪变差
因为:睡眠本身就是神经系统、内分泌系统和恢复系统的重要组成部分。
所以:“没状态”不能用一次睾酮检测解释。
11. 第三种情况:睾酮正常,但是长期热量不足
这与你之前学的女性LEA完全对应。
男性也存在:低能量可用性。
例如:长期:高训练量、大热量缺口、低脂肪、睡眠不足→可能导致:HPG轴受到抑制,同时甲状腺轴、HPA轴、能量感知系统等发生变化。
即使某一次睾酮仍然正常,这个人的:训练恢复、性欲、精力也可能已经变差。
12. 第四种情况:压力太大
长期心理压力:HPA轴持续活跃。
核心信号:CRH → ACTH → cortisol
这里不是说:“皮质醇高就把睾酮吃掉了。”
现实更加复杂。
长期压力可能通过:睡眠、能量摄入、自主神经系统、HPG轴等多个途径影响性功能和主观状态。
因此:睾酮正常 + 压力爆表完全可以没状态。
13. 第五种情况:训练过量
这是运动营养非常值得注意的。
训练本身:刺激→适应→肌肉增长。
但如果:训练刺激 > 恢复能力就可能出现:疲劳积累、训练表现下降、睡眠质量下降、情绪变化、性欲下降
这时候最错误的做法之一就是:“状态不好 → 再加训练。”
实际上可能需要:降低训练量或者安排恢复周期。
14. 从饮食角度,什么最容易压低男性状态?
我会把它们按照实际重要程度理解。
第一类:长期能量不足
这是最值得关注的。
例如:TDEE 2800、长期只吃:1900-2000,同时:大量有氧 + 力量训练
长期可能影响:HPG轴、甲状腺功能、恢复、睡眠、性欲
15. 第二类:脂肪摄入长期过低
脂肪不是:“吃进去就直接变成睾酮。”
但是长期极低脂饮食可能影响:胆固醇供应、必需脂肪酸、脂溶性维生素吸收以及整体能量可用性。
一些研究发现,从较高脂肪饮食转向低脂饮食可能使男性睾酮出现一定程度下降,但研究结果并不完全一致,因此不能简单说“多吃脂肪就能提高睾酮”。
实际应用更应该避免:极低脂饮食 + 热量缺口 + 高训练量。
16. 第三类:严重营养素缺乏
尤其值得关注:锌、镁、维生素D等。
但这里一定要防止营养补剂思维:“锌能影响睾酮 → 多吃锌 → 睾酮暴涨。”
不是这样。
如果:缺乏 → 补足可能恢复正常生理功能,但本来不缺 → 大量补充并不会无限提高睾酮,而且可能产生副作用。
17. 第四类:长期大量饮酒
这个非常重要。
酒精可以:影响睾丸Leydig细胞、影响HPG轴、影响肝脏性激素代谢、增加肝脏损伤风险
同时长期大量饮酒还容易:睡眠变差、脂肪增加、营养质量下降
所以酒精对男性状态可能是:睾酮系统 + 睡眠 + 肝脏 + 代谢多重打击。
18. 第五类:肥胖
这里非常有意思。
肥胖男性可能出现:胰岛素抵抗→ SHBG↓→ 总睾酮↓,同时脂肪组织芳香化酶↑→ 雄激素向雌激素转化增加。
另外:肥胖→ 睡眠呼吸暂停风险↑→ 睡眠质量下降→ HPG轴进一步受到影响。
所以:肥胖不是简单的“脂肪多导致睾酮低”,而是代谢、SHBG、芳香化、睡眠和HPG轴共同作用。
19. 那什么饮食和生活方式最有利于维持睾酮?
不要找所谓“睾酮超级食物”。
真正有价值的是:能量充足但不过量、足够蛋白质、不过低的脂肪、充足碳水以支持训练、微量营养素充足、控制酒精、维持合理体脂、睡眠充足
这实际上比:牡蛎、鸡蛋、牛肉、姜黄、某种草药重要得多。
20. 从训练角度,什么最容易把状态推高?
比较可靠的是:规律力量训练、适量有氧、足够恢复
力量训练可以产生:急性睾酮变化,但不要误解成:“训练后睾酮升高 → 肌肉增长全部由这个决定。”
肌肥大真正涉及:机械张力、肌蛋白合成、mTORC1、氨基酸、能量、恢复等多个机制。
21. 什么训练最容易把状态压低?
不是“有氧本身”,而是:训练量长期超过恢复能力。
例如:每天:高强度力量训练、长时间跑步、热量缺口、睡眠不足
这四个叠加起来,风险明显比单纯“做有氧”高。
所以:有氧 ≠ 降低睾酮而过量训练 + 低能量可用性 = 更值得警惕。
22. 最后给你一个“睾酮不低但没状态”的排查顺序
如果一个男性说:“我的睾酮正常,但是没精神、没性欲、训练没状态。”
不要马上想到:睾酮增强剂。
我会按照这个顺序:
第一:睡眠:尤其睡眠时间 + 睡眠质量 + 打鼾/睡眠呼吸暂停。
第二:能量可用性:有没有长期热量缺口 + 高训练量。
第三:体脂:是否肥胖或者极端低体脂。
第四:训练负荷:是否训练量过大 + 恢复不足。
第五:饮食:有没有极低脂、营养素缺乏、长期酒精摄入
第六:SHBG:判断总睾酮正常是不是因为SHBG异常而造成“假正常”。
第七:游离睾酮:结合总睾酮 + SHBG + 白蛋白综合判断。
第八:其他内分泌因素
例如:TSH、泌乳素、LH、FSH等。
23. 把这张图真正记住
你可以把男性“状态”理解成:
肝脏→ SHBG + 激素代谢
睾丸→ 睾酮产生
脂肪组织→ 芳香化、代谢环境
下丘脑/垂体→ LH/FSH → 睾丸
睡眠→ HPG轴 + 神经系统恢复
饮食→ 能量 + 脂肪 + 微量营养素
训练→ 刺激
恢复→ 适应
最终共同决定:血液里的睾酮、游离睾酮、组织内DHT/雌二醇等局部代谢、神经系统状态、代谢健康→才是你真正感觉到的:“状态”。
所以,临床上最值得记住的一句话其实是:睾酮是“状态”的重要变量,但绝不是“状态”的总开关。
而从运动营养角度,最容易把一个原本正常的男性搞到“没状态”的组合,往往不是缺了一种神奇食物,而是:长期热量缺口 + 训练过量 + 睡眠不足 + 压力过高 + 酒精/代谢问题。
这几个因素叠加,远比单独纠结“今天睾酮是多少”重要。
一百四十六、SHBG和胰岛素抵抗
SHBG 和胰岛素抵抗的关系非常值得单独讲,因为它不是简单的“胰岛素高 → SHBG低”这么一条线,而是一个肝脏、胰岛素、脂肪组织、性激素和代谢健康互相影响的反馈网络。
1. 先记住最核心的一条
最经典的关系可以先记成:胰岛素抵抗 → 高胰岛素血症 → 肝脏SHBG合成下降 → SHBG↓
因此在很多人群中:SHBG低,往往提示胰岛素抵抗/代谢综合征/肥胖/2型糖尿病风险增加。
但要注意:SHBG低更像一个“代谢风险标志物”,而不是胰岛素抵抗的直接诊断指标。
2. 为什么胰岛素会让SHBG下降?
关键地点是:肝脏。
SHBG主要由肝脏合成,当出现胰岛素抵抗:组织对胰岛素反应下降→胰腺为了维持血糖:胰岛素分泌增加→出现:高胰岛素血症→肝脏受到较高胰岛素信号影响→SHBG合成受到抑制→血液SHBG下降。
所以你可以建立一个非常重要的概念:SHBG本身就是肝脏合成的蛋白,因此肝脏对胰岛素的反应会影响SHBG。
3. 为什么肥胖的人经常SHBG低?
因为肥胖尤其是:内脏脂肪增加,通常伴随胰岛素抵抗→胰岛素↑→肝脏SHBG↓
所以经常看到:腹型肥胖、高TG、低HDL-C、空腹血糖升高、SHBG偏低这些东西聚集在一起。
它们并不是完全独立的异常。
背后经常共享一个核心:胰岛素抵抗 + 肝脏代谢异常。
4. SHBG低为什么会影响“总睾酮”?
因为SHBG负责结合睾酮。
如果:SHBG↓,那么结合型睾酮↓,因此:总睾酮可能下降。
但:游离睾酮,未必同步下降。
甚至在某些情况下,游离睾酮可能仍然处于正常范围。
所以一个肥胖男性出现:总睾酮低并不能立即判断:“他的睾丸产生睾酮的能力严重下降。”
有可能存在:SHBG↓ → 总睾酮↓这个因素。
5. 但事情还没有结束
肥胖男性的胰岛素抵抗不仅影响:SHBG,还可能影响下丘脑-垂体-睾丸轴。
也就是说:肥胖/胰岛素抵抗→SHBG↓,同时可能:→HPG轴功能改变→睾酮生成下降。
因此严重肥胖时可能出现:SHBG低、总睾酮低、游离睾酮也低
这时候就不是简单的“SHBG低导致总睾酮低”了。
6. 所以可以把男性肥胖 → 睾酮下降画成两条路线
路线1:SHBG路线
肥胖/胰岛素抵抗→ 胰岛素↑→ 肝脏SHBG↓→ 睾酮结合减少→ 总睾酮下降
路线2:HPG轴路线
肥胖/代谢异常→ HPG轴功能受到影响→ LH刺激可能下降/改变→ Leydig细胞睾酮生成下降→ 睾酮下降
同时:脂肪组织芳香化↑→ 睾酮 → 雌二醇,进一步改变:雄激素/雌激素环境。
所以肥胖男性的低睾酮往往是多因素的。
7. 为什么SHBG低又会反过来与糖尿病风险有关?
这里非常有意思。
大量流行病学研究发现:SHBG低与2型糖尿病风险增加存在稳定关联。
甚至一些遗传学研究提示,SHBG本身可能参与糖代谢风险,而不完全只是“胰岛素抵抗的旁观者”。
但这里必须区分:相关性和因果关系。
不能简单说:“吃东西把SHBG降低 → 所以得糖尿病。”
现实是一个复杂网络:肥胖⇌胰岛素抵抗⇌肝脏脂质代谢⇌SHBG⇌性激素⇌糖代谢
8. 为什么NAFLD和SHBG也经常一起出现?
这就和你之前学习的脂肪肝联系起来了。
胰岛素抵抗→ 脂肪组织脂解增加→ 游离脂肪酸进入肝脏→肝脏新生脂肪生成增加→肝脏脂肪堆积→NAFLD/MASLD。
与此同时:肝脏代谢环境异常→ SHBG生成改变。
所以经常会看到:低SHBG、高TG、胰岛素抵抗、脂肪肝一起出现。
这也是为什么SHBG可以作为一种代谢健康的间接窗口。
9. 一个非常实用的案例
假设男性:BMI 30、腰围较大、TG 2.5 mmol/L、HDL-C偏低、空腹血糖5.8 mmol/L、空腹胰岛素偏高、ALT轻度升高、SHBG偏低、总睾酮偏低。
如果只看:睾酮低很容易想到“雄激素不足。”
但把整张图拼起来:腹型肥胖→ 胰岛素抵抗→ 高胰岛素→ SHBG↓→ 总睾酮↓
同时:脂肪肝、代谢异常、HPG轴影响→游离睾酮也可能下降。
这时候最有价值的干预往往不是直接:“提高睾酮”而是:减脂 + 改善胰岛素敏感性 + 改善睡眠 + 规律力量训练 + 控制酒精。
10. 减脂以后SHBG为什么可能升高?
这是实际应用里非常有意义的。
当一个肥胖男性:减脂→内脏脂肪↓→胰岛素抵抗改善→胰岛素水平下降→肝脏SHBG合成受到的抑制减轻→SHBG↑
同时:HPG轴改善→睾酮可能↑。
所以你可能观察到:减脂前:SHBG低、总睾酮低、游离睾酮低/正常;减脂后:SHBG↑、总睾酮↑、游离睾酮可能改善
这也是为什么:肥胖男性减脂本身就可能改善性激素环境。
11. 但这里有一个非常重要的反例
如果一个人:极端低碳、极低热量、长期大量运动→SHBG也可能发生变化。
而且:甲状腺功能、肝脏状态、雌激素、年龄、药物也都会影响SHBG。
所以:SHBG不是一个专门的“胰岛素抵抗指标”。
12. 哪些因素容易让SHBG降低?
实际工作中,可以先记:肥胖、胰岛素抵抗、高胰岛素血症、2型糖尿病、甲状腺功能减退、高雄激素状态、非酒精性脂肪性肝病/MASLD以及部分药物和其他内分泌状态。
所以:SHBG低应该进一步问:为什么低?而不是怎么把SHBG升高?
13. 哪些因素容易让SHBG升高?
常见方向包括:雌激素作用增加、甲状腺功能亢进、体重下降、肝脏合成状态变化以及某些药物。
例如女性使用:含雌激素的口服避孕药通常可以明显提高SHBG。
这也是为什么:女性服用复方口服避孕药后,总睾酮和游离睾酮不能按照普通女性直接解释。
因为SHBG发生了显著变化。
14. 所以“SHBG低 = 好还是坏?”
不能这么简单判断。
对于男性:SHBG低经常与:肥胖 + 胰岛素抵抗 + 代谢综合征一起出现。
所以通常是一个代谢风险信号。
但如果单独看SHBG:低并不等于一定胰岛素抵抗。
同样:SHBG正常也不能证明一定没有胰岛素抵抗。
15. 如果要判断一个人的胰岛素抵抗,不应该只看SHBG
更实用的是综合:空腹血糖、空腹胰岛素、HbA1c、TG、HDL-C、腰围、血压、肝脏脂肪
必要时可以计算:HOMA-IR公式,但HOMA-IR没有全球统一的诊断截点,必须结合检测方法、人群和临床背景解释。
16. 最后把SHBG放进你之前学的“三高 + 脂肪肝”体系
你可以建立这样一条非常有价值的认知:长期能量过剩→ 内脏脂肪增加→ 胰岛素抵抗→ 高胰岛素血症→ 肝脏SHBG合成下降→ SHBG↓
同时:→ 脂肪酸进入肝脏↑→ 肝脏脂肪堆积→ MASLD
同时:→ VLDL-TG↑→ TG↑
同时:→ HDL代谢异常→ HDL-C↓
同时:→ 肝脏胰岛素抵抗→ 空腹血糖逐渐升高
同时:→ 男性HPG轴和性激素环境改变→ 睾酮可能下降
于是你会发现:SHBG、胰岛素抵抗、脂肪肝、TG、HDL、睾酮其实不是六个孤立知识点。
它们可以由一个共同的代谢背景串起来:内脏脂肪增加 → 胰岛素抵抗 → 肝脏代谢异常 → SHBG改变 → 性激素环境改变。
而这也解释了一个非常重要的临床思维:一个肥胖男性“睾酮低”时,首先应该问的往往不是“怎么补睾酮”,而是“他的代谢环境为什么变成这样?”
反过来,如果你看到:SHBG低 + TG高 + 腰围大 + 空腹胰岛素高 + ALT偏高,那么即使他的空腹血糖暂时还正常,也已经值得高度关注胰岛素抵抗/代谢综合征/MASLD风险。
一百四十七、代谢压力与增肌
这个概念很容易被健身圈的“泵感=增肌”带偏。更准确地说:代谢压力(metabolic stress)是阻力训练诱导肌肥大的一个可能促进因素,但不是与机械张力平级、独立的“第二发动机”。机械张力仍然是肌肥大的核心刺激。
你可以把它理解成:机械张力负责“告诉肌肉要适应”,代谢压力负责改变局部环境,让这种适应信号更强、更持久。
1. 什么叫代谢压力?
力量训练过程中,肌肉持续收缩,会大量消耗ATP。
于是:ATP消耗↑→ 糖酵解↑→ 肌肉局部:乳酸↑、H⁺↑、无机磷酸Pi↑、ADP/AMP↑、肌酸/磷酸肌酸变化
同时:血流受到压迫→ 局部代谢物清除速度下降→ 渗透压改变→ 肌细胞水分增加→ 出现所谓的:pump(肌肉充血/泵感)
这一整套变化,就构成了我们所谓的代谢压力。
所以:代谢压力不是“乳酸”一个东西。
乳酸只是其中一个指标。
2. 为什么代谢压力可能促进肌肉增长?
这里可以拆成几个机制。
第一:促进代谢性疲劳
例如你做:深蹲 5×5和腿屈伸 3×20,两者都会产生机械张力。
但20次左右的训练更容易产生:代谢物积累→ 局部疲劳↑→ 高阈值运动单位逐渐被招募。
这就很重要。
3. 代谢压力为什么可以增加高阈值运动单位募集?
这是一个很有意思的地方。
正常情况下:低负荷主要先招募低阈值运动单位
随着这些肌纤维疲劳:继续用力→ 身体必须招募更多运动单位→ 包括:高阈值运动单位→ II型肌纤维参与增加。
因此:低重量并不意味着不能增肌。
例如:30% 1RM如果做到非常接近力竭:依然可以产生较高程度的肌肉纤维募集。
但代价是:非常酸、非常累、局部代谢压力大、训练舒适度差
4. 所以“泵感”为什么经常和增肌同时出现?
因为:训练→ 血流变化→ 代谢物积累→ 细胞渗透压变化→ 水进入肌细胞→ 肌肉暂时膨胀。
这种:细胞肿胀 / cell swelling被认为可能参与细胞的生长信号。
可以粗略理解为:细胞感受到“内部环境受到压力” → 启动一些与合成、保护和适应有关的信号。
但要强调:泵感不是肌肥大的直接计量器。
没有泵感:照样可以增肌。
泵感很强:也不代表一定长得更多。
5. 这和mTOR有什么关系?
这就和你之前学的mTORC1接上了。
肌肥大的核心之一:机械张力→ mechanosensing→ mTORC1等信号通路→ 肌蛋白合成↑,而代谢压力可能通过多个途径对这个环境产生调节作用,包括:AMPK、mTORC1相关信号、细胞肿胀、ROS、局部生长因子、激素/代谢物变化等。
但这里必须纠正一个健身圈常见说法:“乳酸直接打开mTOR,所以乳酸越多越增肌。”
这个说法过度简化。
实际上:乳酸不是肌肥大的唯一甚至主要决定因素。
6. 为什么血流限制训练(BFR)可以用很轻的重量增肌?
这是理解代谢压力最好的实验之一。
BFR:低负荷、部分限制静脉回流→代谢物更容易积累→局部疲劳增加→低阈值运动单位更快疲劳→更多运动单位参与→在很低的外部负荷下产生较高的肌肉刺激。
所以:20-30% 1RM也可能产生明显肌肥大。
但这并不是证明:“代谢压力比机械张力重要”而更像证明:即使机械负荷很低,只要通过疲劳和运动单位募集等机制让肌肉纤维获得足够刺激,也能产生肌肥大。
7. 那么机械张力和代谢压力到底谁更重要?
我建议你这样理解:
第一层:机械张力:核心刺激→肌肉感受到:“我需要适应这个负荷。”
第二层:运动单位募集:机械负荷 + 疲劳→越来越多肌纤维参与→更多肌肉获得刺激。
第三层:代谢压力:糖酵解↑、代谢物↑、细胞肿胀↑、局部环境改变→可能进一步促进:募集、信号传导、细胞适应
所以:代谢压力更像“放大器”,而不是肌肥大的发动机。
8. 为什么高次数训练也能增肌?
例如:80% 1RM × 8次和40% 1RM × 25次
只要都做到:足够接近力竭都可以产生肌肥大。
但是机制侧重点不同。
80%:机械张力高→ 很快招募大量高阈值运动单位。
40%:机械张力较低→ 前期主要低阈值单位→ 随疲劳累积→ 后期高阈值单位被迫加入。
因此:低重量必须靠疲劳换取募集。
9. 这也解释了为什么“轻重量不做到接近力竭”效果会差
例如:二头弯举:30% 1RM做10次就停。
肌肉:“我还能做15次。”,那么:高阈值运动单位没有充分参与→ 刺激不足。
如果做到:25-30次接近力竭,那么:局部代谢压力↑、运动单位募集↑→ 肌肥大刺激明显增加。
10. 但为什么不能所有训练都追求代谢压力?
因为:代谢压力有成本。
例如:高次数深蹲:20-30次可能产生巨大:心肺压力、局部疲劳、代谢压力
但是:机械张力未必比中等次数更高。
同时:恢复成本↑、技术动作容易崩、中枢疲劳↑
所以:“更酸、更痛、更喘”不等于“肌肥大刺激更大”。
11. 实操上最重要的是:不要为了泵感牺牲机械张力
例如胸部训练:卧推:5-10次、上斜哑铃:8-12次、夹胸:12-20次
这其实是很合理的组合。
前面:机械张力高、后面:代谢压力高,而不是:全部换成20-30次,只为了追求泵感。
12. 为什么孤立动作特别适合制造代谢压力?
例如:侧平举、腿屈伸、腿弯举、绳索夹胸、二头弯举、三头下压
这些动作:技术要求低、稳定性好、目标肌肉容易接近力竭
所以非常适合:中高次数、短一些的组间休息→产生明显代谢压力。
13. 组间休息也会影响代谢压力
例如:同样3×10如果休息:3分钟,那么下一组:ATP-PCr恢复更充分→ 输出能力更强→ 机械负荷可以维持。
如果休息:45秒,那么:代谢物积累、疲劳→下一组重量下降。
所以:短休息 → 代谢压力↑,但:机械输出可能下降。
因此不能简单说:“休息越短越增肌。”
14. 如果目标是最大化肌肥大,我更推荐什么?
不要刻意追求:最大代谢压力,而是:在保证足够机械张力和训练容量的基础上,让部分训练产生适度的代谢压力。
一个很实用的结构:大复合动作:5-10次RIR 1-3,休息:2-4分钟,重点:机械张力 + 高质量训练容量→中等复合/孤立动作:8-15次、RIR 1-2,休息:1.5-3分钟→最后孤立动作:12-20+次、RIR 0-2、休息:1-2分钟
重点:局部疲劳 + 代谢压力 + 补充训练容量。
15. 什么时候代谢压力特别有价值?
有几个实际场景。
场景1:减脂期
如果你处于:热量缺口,机械负荷可能受到恢复能力限制。
可以利用:适度中高次数训练保持肌肉刺激。
场景2:关节不适
不能使用很大的机械负荷时:低负荷 + 接近力竭可以作为一种补充策略。
BFR在特定情况下尤其有价值,但应正确使用。
场景3:训练末端
例如:腿举:8-12次→腿屈伸:15-20次→可以获得:机械张力 + 代谢压力互补。
16. 一个非常重要的误区:乳酸不是“废物”
以前经常说:“乳酸堆积导致酸痛”实际上不准确。
运动中的乳酸/乳酸盐是:糖酵解的重要代谢产物,同时也是:可以被重新利用的能量底物。
例如:乳酸→ 血液→ 心脏/氧化肌纤维→ 氧化供能
或者:乳酸→ 肝脏→ Cori cycle→ 葡萄糖。
所以乳酸不是单纯的:“肌肉垃圾。”
17. 训练后的酸痛也不是代谢压力本身
尤其要区分:训练中烧灼感和第二天DOMS
训练中的:“酸、胀、烧”更多与代谢物 + 局部环境变化有关。
而DOMS:延迟性肌肉酸痛主要与不熟悉的机械刺激、离心运动、局部组织损伤/炎症反应等有关。
所以:“第二天越痛 = 代谢压力越大 = 增肌越多”也是错误的。
18. 最后把整个增肌逻辑串起来
你可以把阻力训练理解成:
机械张力→肌肉感知机械刺激→运动单位募集→肌纤维受到足够刺激
代谢压力→代谢物积累→局部疲劳→高阈值运动单位进一步募集
→
细胞环境改变
→
多种信号通路调节→mTORC1等合成信号→肌蛋白合成↑→在:蛋白质充足、能量充足/适当盈余、恢复充分的情况下→长期:肌肉横截面积↑
最后给你一个实操原则:如果目标是最大化增肌,不要问“怎样让代谢压力最大?”而应该问“怎样让目标肌肉在足够大的机械张力下,获得足够的有效训练量,同时利用适量的代谢压力增加疲劳和募集,并把恢复成本控制住?”
因此真正的优先级,我会给成:机械张力 → 有效训练容量 → 接近力竭程度 → 渐进超负荷 → 恢复/营养 → 代谢压力而不是泵感 → 酸痛 → 乳酸 → 增肌。
这一区别非常重要。尤其当你把它和我们之前讨论的mTORC1、AMPK、能量可用性放在一起,就会发现:增肌不是单纯“越刺激越好”,而是在“刺激”和“恢复/能量供应”之间找到最大适应点。
一百四十八、经前水肿
这个问题的关键在于把 “月经周期 → 雌激素/孕酮变化 → RAAS/醛固酮 → 肾脏钠水处理 → PMS水肿” 串起来。
先纠正最后一个非常容易混淆的概念:孕酮和醛固酮竞争矿物皮质激素受体(MR),不是因为它们是同一种原料,也不是因为它们结构完全一样,而是因为它们的化学结构具有相似性,都能够与MR结合。
而且这里还有一个很重要的“反直觉点”:孕酮虽然能结合MR,但它对MR的作用与醛固酮并不完全一样。
1. 为什么经前容易水肿?
很多女性在月经前几天出现:体重增加、手脚肿、脸部浮肿、乳房胀、腹胀,甚至感觉:“明明这几天没多吃,体重突然增加1-2 kg。”
绝大多数情况下,这里面相当一部分不是脂肪,而是:水分 + 糖原 + 肠道内容物的变化。
尤其是短时间内:1 kg脂肪 ≈ 7700 kcal,不可能因为几天正常饮食就突然增加这么多脂肪。
所以经前体重突然上升,很大程度上可以是:体液分布和肾脏钠水处理发生变化。
2. 月经周期中真正发生了什么?
我们先把周期简化。
卵泡期:月经结束后:雌激素逐渐升高→排卵→进入黄体期。
黄体期:排卵以后:孕酮明显升高,同时雌激素仍然处于相对较高水平
→如果没有怀孕:孕酮、雌激素下降→月经来潮。
而PMS通常发生在:月经前的黄体晚期。
所以我们真正需要研究的是:黄体期的雌激素 + 孕酮 + RAAS + 肾脏。
3. 雌激素为什么可能促进水钠潴留?
这里不能简单说:“雌激素=留水”机制比这个复杂。
雌激素可以影响:肝脏、RAAS、血管、肾脏以及中枢神经系统。
其中一个重要方向是:雌激素→ 肝脏合成血管紧张素原增加→Renin-Angiotensin-Aldosterone System:肾素 → Ang I → Ang II → 醛固酮→肾脏钠重吸收倾向增加→水跟随钠→细胞外液增加。
但是实际月经周期中的体液变化不是简单的:“雌激素越高 → 醛固酮越高 → 水肿越严重。”
人体存在非常复杂的反馈调节。
4. RAAS在这里扮演什么角色?
把RAAS先记住:肾脏感受到有效循环血容量下降→肾素↑→Angiotensinogen→ Ang I→ACE→ Ang II→Ang II:血管收缩、刺激醛固酮→肾上腺皮质:醛固酮↑→肾远曲小管/集合管:Na⁺重吸收↑→水跟随Na⁺→细胞外液增加。
所以醛固酮是:“把钠留下来”的重要激素。
5. 那么为什么孕酮又会和醛固酮产生竞争?
这里就是最有意思的地方。
醛固酮作用于:Mineralocorticoid receptor,MR,矿物皮质激素受体,尤其在:肾脏远曲小管和集合管
MR被激活:→ENaC等钠转运系统表达/活性增加→Na⁺重吸收增加→水潴留倾向增加
6. 孕酮也可以结合MR
孕酮的化学结构与醛固酮具有一定相似性。
所以:孕酮 → 可以与MR结合。
问题来了:如果孕酮占据MR:醛固酮就不容易结合这个受体。
所以就产生:“孕酮竞争醛固酮的MR”这个概念。
但这里的“竞争”不是说:“孕酮和醛固酮在争夺一种原料”而是:两个分子都可以进入同一个“锁孔”,因此存在受体结合层面的竞争。
7. 用一个非常简单的比喻
MR是:一个锁,醛固酮:一把钥匙,孕酮:另一把形状相似的钥匙。
两把钥匙都可能插进锁里。
所以:醛固酮 + MR→ 产生典型的矿物皮质激素效应,而孕酮 + MR→ 可以阻止醛固酮结合,并表现出一定的抗盐皮质激素作用。
因此:孕酮不是醛固酮的“竞争原料”,而是竞争同一个受体。
8. 那孕酮不是应该让水排出去吗?
这里就出现一个非常有意思的现象。
从直接MR作用来看:孕酮↑→ MR受到孕酮竞争→ 醛固酮作用受到一定程度抑制→ Na⁺重吸收减少→ 具有一定利钠作用。
也就是说:孕酮本身并不是一个简单的“留水激素”。
甚至在某些情况下,它具有:促进排钠/抗盐皮质激素的作用。
9. 那为什么黄体期仍然会水肿?
因为:月经前水潴留是多因素现象。
并不是:孕酮↑ 之后下降→ 水肿这一条直线。
可能涉及:雌激素、孕酮、RAAS、ADH、肾脏钠处理、血管通透性、毛细血管压力、神经递质、食欲和饮食变化等。
而且不同女性的反应完全不同。
10. 更准确地说:PMS水肿可能与“对正常激素波动的异常敏感性”有关
这点非常重要。
很多女性:雌激素正常、孕酮正常、醛固酮正常,但PMS症状非常明显。
这并不一定意味着:“她激素太高”而可能是:她的组织对正常的激素波动更加敏感。
这也是现代PMS/PMDD研究非常重要的方向之一。
尤其是:雌激素和孕酮在排卵后的波动可能通过:中枢神经递质、GABA-A受体相关机制、液体平衡等产生症状。
所以:血液激素浓度正常并不能排除PMS。
11. 那孕酮与醛固酮到底是什么关系?
现在把它们从“受体竞争”再往前推一步。
它们确实还有一个更深层的联系:孕酮和醛固酮都属于类固醇激素,并且都来自胆固醇。
这就是你问的:“是不是因为孕酮和醛固酮是一个原料?”
答案:从更上游来看,是的;但它们竞争MR不是因为共享原料,而是因为结构和受体结合。
12. 把胆固醇 → 孕酮 → 醛固酮这条线串起来
肾上腺皮质中:胆固醇→Pregnenolone(孕烯醇酮)→Progesterone(孕酮)
然后在醛固酮合成通路:孕酮→11-deoxycorticosterone(11-脱氧皮质酮)→corticosterone(皮质酮)→aldosterone(醛固酮)
所以:胆固醇 → 孕烯醇酮 → 孕酮 → 醛固酮确实是一条可以存在的生物合成路线。
13. 但是孕酮并不是“只会去醛固酮”
这是你之前问过的另一个核心知识点。
孕酮是一个非常重要的类固醇合成中间体/激素。
它可以进入多条路线。
例如:
醛固酮路线:孕酮→ 11-脱氧皮质酮→ 皮质酮→ 醛固酮
皮质醇路线:孕酮→ 17α-羟孕酮→ 11-脱氧皮质醇→ 皮质醇
性激素相关路线:孕酮:→ 17α-羟孕酮→ DHEA等→ 雄烯二酮→ 睾酮→ DHT或者→ 雌激素。
因此你之前问:“孕酮能不能变成雄性激素?”
答案:可以。
但这是经过一系列酶促步骤的。
14. 所以“共同原料”和“受体竞争”是两件完全不同的事情
这个区别一定要记住。
第一层:生物合成
胆固醇→ 孕烯醇酮→ 孕酮→ 不同分支→:醛固酮、皮质醇、雄激素、雌激素
这里讨论的是:原料和酶。
第二层:激素作用
孕酮和醛固酮都可以与:MR发生相互作用。
这里讨论的是:受体。
所以:共同原料 ≠ 受体竞争的原因。
15. 为什么肾脏没有被孕酮“乱激活MR”?
这又涉及一个非常漂亮的机制:11β-HSD2
在肾脏部分区域:皮质醇浓度其实非常高。
皮质醇也能够结合MR。
那为什么皮质醇不会一直刺激MR,让人疯狂留钠?
因为:11β-HSD2会把:cortisol转化为cortisone从而减少其对MR的激活。
所以肾脏实际上具有一个:保护MR免受皮质醇大量激活的“酶屏障”,而醛固酮不受这个机制影响。
这也是肾脏能够比较“选择性”响应醛固酮的重要原因。
16. 那孕酮会不会把醛固酮完全挡住?
不会,因为实际体内:孕酮浓度、醛固酮浓度、MR亲和力、11β-HSD2以及其他局部因素共同决定最终效应。
所以不能理解成:“孕酮一升高,醛固酮就失效。”
正确理解:孕酮对MR具有一定拮抗作用,因此可以调节醛固酮的盐皮质激素效应。
17. 把经前水肿完整串起来
现在可以把你最开始的问题重新回答:排卵后进入黄体期,孕酮和雌二醇均升高;随着黄体在未妊娠情况下退化,孕酮和雌二醇在月经前快速下降。这个激素撤退过程可以通过影响RAAS、MR相关信号、ADH、肾脏钠处理及体液分布,使部分女性出现经前水潴留和水肿。孕酮下降尤其意味着其对MR的拮抗作用减弱,但不能简单等同于醛固酮一定升高。
18. 为什么月经来了以后水肿又迅速消失?
月经前:雌激素/孕酮处于较高水平→随后:两者迅速下降→相关的:肾脏钠水处理、血管和组织液变化、逐渐恢复→多余水分排出→体重下降。
所以很多女性会发现:月经开始后的前几天,体重突然下降0.5-2 kg。
这通常不是:“突然燃烧了1 kg脂肪。”
而主要是:水分变化。
19. 对减脂实践特别重要的一点
如果一个女性:月经前:体重 +1 kg然后:月经后:体重 -1 kg
不要直接认为:减脂失败 → 成功或者突然减掉1 kg脂肪。
更应该理解:脂肪变化、糖原变化、肠道内容物、月经周期导致的体液变化共同决定体重。
因此女性减脂最好看:至少数周的体重趋势,最好把月经周期纳入解释。
最后把你最容易混淆的几个关系一次性总结
胆固醇→ 孕烯醇酮→ 孕酮→ 可以分流到:醛固酮、皮质醇、雄激素、雌激素
这是:“合成通路”,而:醛固酮→ 激活MR→ 肾脏Na⁺重吸收↑→ 水潴留倾向↑
这是:“激素作用”,而:孕酮→ 可以结合MR→ 与醛固酮竞争受体→ 对醛固酮产生一定拮抗作用
这是:“受体竞争”。
所以最关键的一句话是:孕酮和醛固酮确实有共同的上游原料和部分合成通路,但它们之所以能在MR层面发生竞争,是因为两个类固醇分子的结构使它们都能够与同一个受体结合,而不是因为它们“抢同一种原料”。
另外,PMS水肿不能简单归因于孕酮或醛固酮单独升高;现代理解更倾向于月经周期性激素波动与个体敏感性、肾脏钠水调节及血管/中枢机制共同作用。
一百四十九、激素功能性拮抗
激素的生物学作用,不完全由“它叫什么”决定,而取决于它能结合什么受体、在哪里结合、浓度多高,以及组织有没有办法改变它。
这也是理解皮质醇、醛固酮、孕酮之间关系的关键。
1. 为什么皮质醇有时候会表现得像醛固酮?
因为:皮质醇(cortisol)和醛固酮(aldosterone)都可以结合矿物皮质激素受体 MR。
MR = mineralocorticoid receptor,矿物皮质激素受体。
醛固酮是它的经典配体,但皮质醇对MR也有很强的结合能力。
所以从“受体”角度:醛固酮 → MR → 矿物皮质激素效应;皮质醇 → MR → 也可能产生矿物皮质激素效应
因此,如果你只看受体,就会发现:皮质醇其实也有能力“冒充”醛固酮。
问题是:人体为什么没有因为每天大量的皮质醇而一直严重水钠潴留?
答案就是:
2. 11β-HSD2:肾脏给MR装了一道“门卫”
肾脏远曲小管和集合管存在一个非常重要的酶:11β-hydroxysteroid dehydrogenase type 2简称:11β-HSD2
它负责把:皮质醇 cortisol转化成:可的松 cortisone,而可的松对MR的激活能力大幅下降。
所以:皮质醇→ 进入肾脏→ 11β-HSD2→ 可的松→ MR不容易被激活。
这样一来,MR就能够:相对选择性地感受醛固酮。
3. 为什么这个机制特别聪明?
因为血液中的皮质醇浓度通常远高于醛固酮。
如果:皮质醇和醛固酮都可以结合MR,但皮质醇数量又远多于醛固酮,那么理论上:皮质醇应该把醛固酮“挤出去”。
但肾脏通过:11β-HSD2提前把皮质醇“失活”。
于是:cortisol → cortisone而aldosterone → 保持活性 → MR
最终就形成:MR主要响应醛固酮。
4. 如果11β-HSD2失效,会发生什么?
这就非常有意思了。
假设:11β-HSD2活性下降或者受到某些物质抑制。
那么:皮质醇→ 无法充分转化为可的松→肾脏MR暴露在大量皮质醇之下→MR被持续激活→表现出:醛固酮样作用
包括:Na⁺重吸收↑→ 水潴留→ 血容量↑→ 血压↑
同时:K⁺排泄↑→ 低钾以及:H⁺排泄增加→ 可能出现代谢性碱中毒。
这时候血液里的醛固酮甚至可能并不高。
所以叫:表观盐皮质激素过多综合征(apparent mineralocorticoid excess, AME)
这里的关键就是:不是醛固酮太多,而是皮质醇“冒充”醛固酮了。
5. 甘草为什么会和这个机制有关?
这是一个非常经典的营养学/食品案例。
甘草中的:甘草酸(glycyrrhizic acid)及其代谢产物能够抑制11β-HSD2。
于是:11β-HSD2↓→cortisol → cortisone的转换下降→肾脏MR受到皮质醇刺激→出现:Na⁺潴留、水潴留、血压升高、K⁺下降
所以大量摄入甘草制品并不是简单的:“甘草里有醛固酮”而是:甘草干扰了皮质醇在肾脏的局部灭活,让皮质醇获得了更多“醛固酮样”作用。
这就是一个非常经典的局部组织代谢决定激素效应的案例。
6. 那为什么皮质醇平时主要表现为“糖皮质激素”?
因为皮质醇最重要的经典受体是:GR = glucocorticoid receptor,糖皮质激素受体。
因此在大多数组织:cortisol → GR产生:糖异生↑、蛋白质分解/氨基酸供应↑、脂肪动员改变、抗炎、免疫调节以及对应的应激适应作用。
所以皮质醇具有两套潜在“身份”:cortisol → GR → 糖皮质激素效应以及cortisol → MR → 矿物皮质激素样效应
只是正常情况下:肾脏通过11β-HSD2限制后者。
7. 这就引出第二个问题:什么叫“功能性拮抗”?
功能性拮抗(functional antagonism)不是简单的:“两个激素抢同一个受体。”
它的定义更宽,意思是:两个信号通过不同的受体、不同的通路或不同的生理机制,最终产生相反的生理结果。
所以:功能性拮抗 ≠ 受体竞争。
这是两个非常重要的概念。
8. 第一种:同一个受体上的竞争
例如:醛固酮 vs 孕酮都可以与MR发生结合。
如果孕酮占据MR并降低醛固酮作用,这属于:受体层面的竞争/拮抗。
可以理解成:两个钥匙 → 一个锁。
9. 第二种:不同受体,但产生相反效果
这才是典型的:功能性拮抗。
例如:
胰岛素促进:GLUT4介导的葡萄糖摄取→血糖下降,而胰高血糖素主要通过:GPCR → cAMP → PKA促进:肝糖原分解→糖异生→血糖升高。
它们不是在抢同一个受体。
但是:最终生理结果相反。
所以:胰岛素和胰高血糖素是典型的功能性拮抗关系。
10. 再举一个非常重要的例子:胰岛素 vs 肾上腺素
进食后:胰岛素↑→ 葡萄糖进入组织→ 糖原合成↑→ 脂肪合成↑→ 储能,而运动/应激:肾上腺素↑→ 肝糖原分解↑→ 脂肪组织脂解↑→ 快速提供能源。
两者通过不同受体:胰岛素 → insulin receptor、肾上腺素 → β/α肾上腺素能受体
但最终:一个偏储存、一个偏动员。
所以也属于功能上的拮抗。
11. 再回到我们正在学习的“能量感知系统”
你之前学习过:mTORC1和AMPK,它们其实也可以帮助你理解功能性拮抗。
当:营养充足、ATP充足、氨基酸充足→mTORC1活跃→蛋白质合成、细胞生长、合成代谢
当:能量不足、AMP/ATP比例↑→AMPK活跃→促进氧化供能、抑制部分合成代谢、促进自噬相关过程
所以:mTORC1偏合成、AMPK偏能量节约/分解与清除,可以说存在功能上的拮抗关系。
但这同样不是简单的:“一个激素和另一个激素抢受体。”
12. 功能性拮抗还有一个特别重要的例子:PTH vs 降钙素
PTH(甲状旁腺激素):总体上→ 血钙↑。
而:降钙素总体上→ 抑制破骨细胞→ 降低骨吸收→ 对血钙产生相反方向影响。
它们不是抢同一个受体,而是:不同信号 → 不同靶细胞/通路 → 相反生理结果。
所以也是功能性拮抗。
13. “拮抗”其实可以分成几个层级
这个分类非常值得记住。
第一层:受体竞争
例如:孕酮和醛固酮→ MR。
核心:抢同一个受体。
第二层:受体拮抗
一个分子结合受体:→ 但不产生正常激活→ 阻止真正激动剂作用。
例如药理学中的:受体拮抗剂。
第三层:信号通路拮抗
两个信号:→ 不同受体→ 不同细胞内通路→ 最终产生相反结果。
例如:胰岛素 vs 胰高血糖素。
第四层:生理功能拮抗
两个系统最终作用相反:交感神经vs副交感神经就是很典型的例子。
14. 回到皮质醇:为什么“一个激素可以有两种身份”?
这是内分泌学中非常重要的思维。
不要把激素理解成:“一个激素 = 一个功能。”
实际上应该理解为:激素→不同组织→不同受体→不同局部代谢酶→不同信号通路→不同生理效应。
所以皮质醇:
在肝脏主要表现为:糖皮质激素作用。
在免疫系统:抗炎/免疫调节。
在肾脏:正常情况下由于11β-HSD2:MR作用受到限制。
但如果:11β-HSD2被抑制,那么:皮质醇 → MR→开始出现醛固酮样效应。
15. 最后把这几个概念串成一张图
你可以这样记:
胆固醇→ 孕烯醇酮→ 孕酮→皮质醇或醛固酮
其中:醛固酮 → MR → Na⁺重吸收↑ → 水潴留↑ → K⁺排泄↑而皮质醇 → GR → 糖异生↑ + 抗炎 + 应激适应
但:皮质醇 → MR本来也能产生醛固酮样作用。
只是肾脏:11β-HSD2→ cortisol → cortisone→ 防止MR被大量皮质醇激活。
如果:11β-HSD2↓→cortisol → MR↑→醛固酮样效应↑,而所谓:功能性拮抗则是另外一个概念:两个信号不一定争夺同一个受体→ 但最终生理作用方向相反。
例如:胰岛素 → 储能;胰高血糖素/肾上腺素 → 动员能量
所以你以后看到“某激素与某激素拮抗”,第一反应最好问三个问题:
1. 它们是不是竞争同一个受体?
2. 如果不是,是不是通过不同通路产生相反效应?
3. 这种拮抗发生在哪个组织?有没有局部代谢酶改变激素的有效浓度?
第三个问题尤其重要,因为11β-HSD2就是一个非常典型的例子:血液里皮质醇没变,但肾脏局部把它“关掉”,于是它的生理身份就发生了变化。
一百五十、避孕药
可以把避孕药理解成一个很典型的“用外源性性激素欺骗下丘脑-垂体-卵巢轴(HPO轴)”的案例。你最后问的“为什么雌激素多了反而不排卵”,正好涉及内分泌学里非常重要的负反馈和正反馈切换。
先给结论:大多数常用口服避孕药并不是靠“把雌激素降下来”避孕,而是给身体一个稳定的外源性激素信号,使下丘脑和垂体认为卵巢已经处于激素充足状态,从而降低GnRH、FSH和LH的分泌,尤其抑制LH峰,最终阻止排卵。
而且要特别注意:雌激素对HPO轴不是永远负反馈。低到中等水平通常以负反馈为主;在特定条件下,持续足够高的雌二醇反而会产生正反馈,引发LH surge(LH峰)。
这正是自然排卵和避孕药之间最有意思的区别。
1. 常见避孕药主要有哪些?
从激素组成来看,最重要的是三类:
1. 复方激素避孕药(CHC)
2. 单孕激素避孕药(progestin-only)
3. 紧急避孕药
另外还有:宫内节育器(IUD)
其中激素型IUD使用的是孕激素,但它和口服避孕药的机制并不完全一样。
2. 复方短效口服避孕药
这是最典型的一类。
通常由:雌激素 + 孕激素组成。
常见雌激素:炔雌醇(ethinyl estradiol)或者一些制剂使用雌二醇(estradiol)及其衍生物。
孕激素则有很多种,例如:左炔诺孕酮、去氧孕烯、孕二烯酮、屈螺酮、诺孕酯等。
不同孕激素的:雄激素活性、抗雄激素活性、盐皮质激素相关作用并不一样,所以不同避孕药的副作用谱也不完全一样。
3. 复方避孕药到底怎么避孕?
主要有三个层次。
第一层:抑制排卵
这是最重要的。
正常周期:下丘脑→ GnRH→垂体→ FSH + LH→卵巢→ 卵泡发育→雌二醇持续升高→触发:LH surge→排卵。
而复方避孕药:外源性雌激素 + 孕激素→持续给HPO轴一个“激素已经足够”的信号→GnRH脉冲受到抑制→FSH↓、LH↓
尤其:LH surge被压制→不排卵。
4. 第二层:宫颈黏液变稠
主要是:孕激素作用。
正常排卵期:雌激素↑→ 宫颈黏液变得:稀薄、透明、拉丝,有利于精子通过。
孕激素作用:→ 宫颈黏液黏稠→精子通过困难。
因此:孕激素是避孕效果非常重要的一部分。
5. 第三层:子宫内膜发生改变
孕激素长期作用:→ 子宫内膜增殖模式改变→ 不利于正常受精卵着床环境形成。
所以可以把避孕药的三个主要机制记成:抑制排卵、宫颈黏液增稠、子宫内膜改变
其中复方口服避孕药最核心的是:抑制排卵。
6. 为什么外源性雌激素会产生负反馈?
现在进入你真正的问题。
正常情况下:卵巢产生雌二醇→血液中雌二醇升高→下丘脑和垂体感受到:“卵巢激素已经够了。”→降低GnRH→FSH/LH↓
这就是:负反馈。
目的非常简单:防止生殖轴无限制地刺激卵巢。
7. 但你问得非常好:既然雌激素越多可以触发排卵,那为什么避孕药不会?
因为:雌激素存在两种反馈模式。
这是整个问题最关键的地方。
8. 雌激素的“双相反馈”
情况A:低到中等浓度/常规周期水平
通常:雌二醇↑→ 下丘脑/垂体负反馈→ GnRH↓→ FSH/LH↓
也就是:雌激素 → 负反馈。
情况B:排卵前特殊状态
当优势卵泡成熟:雌二醇持续升高而且达到:足够高的水平并持续足够长时间→反馈模式发生切换→正反馈→GnRH/LH释放增加→出现:LH surge→排卵。
所以:不是“雌激素越多越负反馈”,也不是“雌激素越多越刺激排卵”。
而是存在一个:反馈模式切换。
9. 用曲线来理解最容易
可以把雌激素对HPO轴的影响粗略想成:低/中等雌激素→ 负反馈;持续高雌激素→ 正反馈
所以自然周期大概是:卵泡发育→ 雌二醇↑→ 前期负反馈→ FSH逐渐下降→ 优势卵泡形成→优势卵泡继续产生大量雌二醇→达到临界状态→负反馈→ 正反馈→LH surge→排卵。
10. 那为什么避孕药里面明明也有雌激素,却不会触发LH峰?
因为避孕药的目标不是:“制造一个非常高的雌激素峰”而是:维持一个相对稳定的外源性激素环境。
自然周期:雌二醇快速、持续上升→达到临界阈值→触发正反馈→LH surge。
而复方避孕药:相对稳定的外源性雌激素、孕激素→抑制GnRH/FSH/LH→卵泡发育受到抑制→没有成熟优势卵泡→没有足够强的内源性雌二醇持续峰→无法形成正常的:LH surge→不排卵。
所以一个非常重要的区别是:自然排卵需要“高雌二醇持续刺激形成的正反馈事件”,而避孕药提供的是“稳定的外源性激素环境”。
11. 孕激素在这里其实非常重要
如果只有雌激素:外源性雌激素可以抑制FSH/LH。
但现代复方避孕药通常加入孕激素,因为孕激素:强力抑制LH、增稠宫颈黏液、改变子宫内膜
所以:雌激素 + 孕激素比单纯雌激素更适合稳定抑制排卵。
12. 单孕激素避孕药是什么?
例如:左炔诺孕酮、去氧孕烯等孕激素。
不同产品的排卵抑制程度不同。
有些主要依靠:宫颈黏液增稠而一些类型可以非常有效地抑制排卵。
所以不能简单认为:“没有雌激素就不能避孕。”
13. 紧急避孕药是什么?
常见机制主要是:延迟或抑制排卵。
主要成分包括:左炔诺孕酮或者醋酸乌利司他(ulipristal acetate)等。
它们不是:“把已经形成的胚胎杀死。”
主要作用是在排卵之前干预排卵过程。
因此:排卵已经发生后,口服紧急避孕药的效果会明显下降。
这也是为什么紧急避孕强调:越早使用越好。
14. 避孕药为什么会让月经量减少?
这是很多女性实际体验非常明显的现象。
主要因为:外源性孕激素→ 子宫内膜增殖模式改变、卵巢周期性活动受到抑制→子宫内膜增厚程度下降→停药期出现的出血量减少。
因此避孕药包装上的“月经”严格来说很多时候是:撤退性出血(withdrawal bleeding)而不是自然排卵周期下的真正月经。
这是一个非常重要的概念区别。
15. 常见副作用有哪些?
不同制剂差异很大,但常见的包括:恶心、乳房胀痛、头痛、情绪变化、不规则出血/点滴出血、月经改变、水潴留或体重短期波动
部分人可能出现:痤疮改善或者痤疮加重,取决于具体孕激素的雄激素/抗雄激素特性。
16. 为什么有些避孕药会增加血栓风险?
这是复方避孕药需要重点理解的一个风险。
尤其是:雌激素成分可以影响肝脏合成:凝血因子→凝血系统向:高凝状态方向移动。
因此:静脉血栓栓塞(VTE)风险↑
不过对于年轻、健康、没有危险因素的女性,绝对风险仍然通常较低。
真正需要注意的是:吸烟、年龄、肥胖、既往血栓史、遗传性血栓倾向、偏头痛伴先兆以及其他心血管风险因素。
这些情况下是否适合使用含雌激素的避孕方式,需要医生评估。
17. 不同孕激素为什么副作用不一样?
这是一个很容易被忽略的地方。
不同孕激素除了:孕激素受体 PR之外,对其他受体的作用也不同。
例如可能涉及:雄激素受体 AR、盐皮质激素受体 MR、糖皮质激素受体 GR
因此不同孕激素可能表现出:雄激素样或者抗雄激素或者抗盐皮质激素等不同特性。
例如:屈螺酮具有一定的抗盐皮质激素活性,所以和其他孕激素的体液影响并不完全一样。
这就回到了我们刚刚讨论的:孕酮与醛固酮与MR的相互转化这个知识体系。
18. 避孕药为什么有时让人感觉“胖了”?
这里必须区分:脂肪增加和水分增加
短期:体重变化可能来自:水分、胃肠内容物、食欲变化等。
现代低剂量复方口服避孕药通常并没有非常强的证据证明会导致所有使用者出现明显的脂肪增加。
但是某些人可能:食欲变化→能量摄入增加→长期脂肪增加。
所以不能简单说:“避孕药一定让人长胖。”
19. 一个非常重要的概念:外源性激素 ≠ 血液里激素无限升高
避孕药的核心并不是:“把雌激素提高到很高”而是:使用特定剂量、特定药代动力学的激素或类似物,改变HPO轴的反馈环境。
而且某些合成孕激素与天然孕酮:受体亲和力不同、半衰期不同、代谢途径不同
所以不能简单地:“吃了一个孕激素 = 血液里孕酮升高。”
20. 最后解决你最核心的疑问
你的逻辑:“雌激素越多 → 卵泡发育越强 → LH越高 → 排卵”只在特定生理条件下成立。
更准确的模型是:低/中等雌二醇→ 对HPO轴:负反馈→FSH/LH受到抑制。
而当自然周期中:优势卵泡成熟→产生:持续高水平雌二醇→满足:浓度 + 持续时间 + 卵巢/下丘脑/垂体状态等条件→反馈模式发生切换:负反馈→ 正反馈→LH surge→排卵。
而复方避孕药:外源性雌激素 + 孕激素→持续稳定反馈→GnRH↓、FSH↓、LH↓
尤其抑制:LH surge→优势卵泡不能正常成熟→排卵被抑制。
所以真正应该记住的是:雌激素对生殖轴存在“剂量 + 时间依赖的双相反馈”:通常情况下是负反馈,而自然排卵前持续的高雌二醇状态可以切换为正反馈,形成LH峰。避孕药利用的是前一种稳定的反馈状态,并通过孕激素进一步压制LH峰。
这其实和你前面学的“激素不是越多作用越强,而要看浓度、持续时间、受体、组织和反馈状态”是完全同一套内分泌学逻辑。
一百五十一、胰岛素与合成代谢
可以把这个问题拆成三个层次:
1. 胰岛素到底是不是“搬运工”
2. 胰岛素如何让葡萄糖最终变成糖原
3. 没有胰岛素时,葡萄糖和甘油三酯到底还能不能进入细胞
最重要的结论先说:胰岛素不是把葡萄糖直接“送进细胞”的物质,也不是直接参与糖原合成的原料或酶。它更像一个“总调度员”:通过胰岛素受体启动细胞内信号通路,改变转运蛋白、代谢酶和基因表达,从而同时促进葡萄糖摄取、糖原合成、脂肪合成和蛋白质合成。
而且:没有胰岛素,葡萄糖并不是完全进不了细胞;不同组织的葡萄糖转运方式不同。甘油三酯也不是直接通过细胞膜大量“自己进去”,通常需要先被分解成脂肪酸和甘油等形式。
下面逐层拆开。
1. 胰岛素首先不是“运输工具”
很多营养学教材为了方便,会说:“胰岛素帮助葡萄糖进入细胞。”
这句话方向没错,但容易产生误解。
实际上:胰岛素自己并不携带葡萄糖。
它更像:按下一个开关。
例如肌肉细胞:胰岛素→结合:胰岛素受体(Insulin receptor)→受体酪氨酸激酶被激活→IRS蛋白→PI3K→Akt/PKB→一系列下游反应。
其中非常重要的一条:
Akt→ 促进GLUT4囊泡向细胞膜移动→细胞膜:GLUT4↑→葡萄糖进入肌肉/脂肪细胞。
所以:胰岛素 ≠ GLUT4
胰岛素是:信号
GLUT4是:葡萄糖转运蛋白。
2. GLUT4到底是什么?
GLUT4是一种:葡萄糖转运蛋白
主要存在于:骨骼肌、心肌、脂肪组织
平时GLUT4大量储存在细胞内的小囊泡里。
可以想象:细胞已经有很多“门”,但门平时藏在仓库里。
胰岛素来了:胰岛素 → 胰岛素受体 → PI3K/Akt→GLUT4囊泡移动到细胞膜→GLUT4插入细胞膜→葡萄糖进入细胞。
3. 所以胰岛素并不是只管“进门”
这是你问题里非常重要的一点。
答案是:胰岛素不仅促进物质进入细胞,而且会深度参与调节细胞内物质的合成、储存和分解。
例如葡萄糖进入肌肉以后:葡萄糖→葡萄糖-6-磷酸→可以走:糖酵解或者糖原合成或者磷酸戊糖途径
胰岛素可以调节这些路径。
所以它是:运输调节 + 代谢调节 + 合成调节而不是简单的“开门”。
4. 胰岛素怎么促进糖原形成?
我们从葡萄糖开始。
血液:Glucose→进入肌肉细胞→被:Hexokinase(己糖激酶)磷酸化→Glucose-6-phosphate(G6P)→变成:Glucose-1-phosphate→与UTP结合→形成:UDP-glucose→最终由:glycogen synthase(糖原合酶)把葡萄糖一个个连接起来→形成:glycogen(糖原)
所以真正“把葡萄糖连成糖原”的核心酶是:糖原合酶(glycogen synthase)不是胰岛素。
5. 那胰岛素怎么让糖原合酶工作?
这里就是胰岛素最漂亮的地方。
糖原合酶存在两种主要状态:磷酸化状态和去磷酸化状态。
一般来说:去磷酸化的糖原合酶→ 活性更高。
而胰岛素:胰岛素→ 胰岛素受体→ IRS→ PI3K→ Akt→抑制:GSK-3(glycogen synthase kinase-3)→糖原合酶受到的抑制性磷酸化减少→glycogen synthase活性↑→糖原合成↑。
所以你可以记:胰岛素不是糖原合酶,而是通过信号通路“解除糖原合酶的刹车”。
6. 同时胰岛素还会抑制糖原分解
这非常重要。
如果只是:糖原合成↑,但糖原分解也↑,那么净储存效果并不明显。
所以进食后:胰岛素↑
同时:glycogen synthase↑、glycogen phosphorylase↓→最终:糖原净合成↑
这就是为什么胰岛素是典型的:合成代谢激素(anabolic hormone)。
7. 胰岛素甚至还会促进脂肪合成
这就与你之前学习的TG联系起来了。
进食后:胰岛素↑→脂肪细胞:GLUT4↑→葡萄糖进入脂肪细胞→糖酵解→丙酮酸→乙酰CoA→脂肪酸合成。
同时:胰岛素促进LPL(脂蛋白脂肪酶)在脂肪组织的作用,使循环中的脂肪酸更容易进入脂肪组织。
然后:脂肪酸 + 甘油-3-磷酸→TG→储存在脂肪细胞。
所以胰岛素实际上是在同时做:葡萄糖进入细胞、糖原合成、脂肪酸储存、蛋白质合成、抑制脂解
这才是真正的:“储能状态”。
8. 那没有胰岛素,葡萄糖是不是完全进不了细胞?
不是,这是理解糖尿病非常重要的一点。
不同组织使用不同的葡萄糖转运蛋白。
例如:GLUT1很多组织都有。
特点:不强依赖胰岛素。
例如:红细胞、血脑屏障相关组织等。
GLUT2主要:肝脏、胰岛β细胞、以及部分其他组织。
也是:不依赖胰岛素直接控制的葡萄糖转运。
GLUT3主要:神经系统对葡萄糖亲和力高。
也是:不依赖胰岛素调节的主要转运方式。
GLUT4主要:骨骼肌、心肌、脂肪组织是最典型的胰岛素敏感性葡萄糖转运蛋白。
9. 所以1型糖尿病为什么会高血糖?
不是:“没有胰岛素,所以葡萄糖完全进不了所有细胞。”
而是:胰岛素严重缺乏→肌肉/脂肪:GLUT4膜转位减少→葡萄糖摄取下降
肝脏:糖原合成下降
肝脏:糖原分解↑、糖异生↑→血糖进一步升高。
所以血液中:葡萄糖很多但是很多胰岛素依赖组织:没有充分把它拿进去利用和储存。
这就是非常典型的:“血糖很多,但细胞的可利用/储存状态并不正常。”
10. 那脂肪酸呢?
这里要纠正一个很常见的概念:甘油三酯(TG)本身并不是脂肪细胞、肌肉细胞主要直接摄取的形式。
血液中的TG主要存在于:乳糜微粒和VLDL中。
例如:VLDL-TG→毛细血管内皮表面的:LPL→TG水解→脂肪酸 + 甘油→脂肪酸进入:肌肉或者脂肪组织
然后:脂肪酸→ 氧化供能或者→ 再酯化→ TG储存。
11. 所以“脂肪进入细胞”实际上至少要分两步
不是:TG → 直接穿膜 → 脂肪细胞,而更常见的是:TG-rich lipoprotein→LPL→脂肪酸→进入细胞→重新形成TG或者氧化。
因此:真正大量进入脂肪细胞进行储存的,是脂肪酸,而不是完整的TG颗粒。
12. 那没有胰岛素,脂肪酸还能不能进入细胞?
可以,而且在严重胰岛素缺乏时:脂肪组织脂解↑→游离脂肪酸(FFA)↑→大量进入血液→肌肉等组织可以利用脂肪酸供能。
所以:没有胰岛素 ≠ 脂肪酸不能进入细胞。
恰恰相反,在严重胰岛素缺乏的时候:脂肪动员会明显增加。
13. 这就是1型糖尿病为什么会发生酮症酸中毒
把它串起来:胰岛素严重缺乏→脂肪组织:HSL等脂解作用↑→FFA↑→进入肝脏→β-氧化↑→乙酰CoA↑→酮体生成↑→酮体↑→严重情况下:代谢性酸中毒→DKA(糖尿病酮症酸中毒)
所以胰岛素不仅是:“控制血糖的激素。”
它实际上还是:非常重要的抗脂解、促储能激素。
14. 那胰岛素是不是“把所有营养都塞进细胞”?
也不能这样理解。
更准确的是:胰岛素向身体发出“现在是进食后的储能状态”的信号。
于是:
碳水:葡萄糖摄取↑→ 糖原合成↑→ 糖酵解/脂肪合成也受到调节。
脂肪:脂肪组织LPL活性↑→ 脂肪酸进入脂肪组织增加→ TG储存↑
同时:脂解↓→ 不让脂肪轻易从脂肪组织释放。
蛋白质:胰岛素:促进氨基酸摄取、促进蛋白质合成、抑制蛋白质分解
所以胰岛素是一个非常典型的:anabolic hormone,合成代谢激素。
15. 但是胰岛素并不是所有组织的“万能开门卡”
这是另一个特别重要的概念。
例如:大脑主要依赖:GLUT1/GLUT3。
所以大脑并不需要胰岛素才能让葡萄糖进入。
这也是为什么:1型糖尿病即使胰岛素严重不足:血糖仍然可以进入脑组织。
但是:肌肉和脂肪组织对胰岛素调节更加敏感。
16. 最后用一张逻辑图把整个问题串起来
进食:碳水 → 血糖↑→胰腺β细胞:胰岛素↑→胰岛素受体→IRS → PI3K → Akt→产生多个结果:肌肉→ GLUT4膜转位→ 葡萄糖进入→ 糖原合成↑→ 蛋白质合成↑
脂肪组织→ GLUT4↑→ 葡萄糖进入→ 甘油-3-磷酸供应↑
LPL作用增强→ 脂肪酸进入↑→TG合成/储存↑
同时:HSL等脂解作用↓
肝脏:肝细胞葡萄糖摄取主要依赖GLUT2,而不是GLUT4。
胰岛素:→ 糖原合成↑→ 糖异生↓→ 糖原分解↓→ 脂肪生成增加。
17. 你可以最终把胰岛素理解成三个身份
第一:信号分子
告诉细胞:“现在营养充足。”
↓第二:运输调节器
让特定组织:GLUT4↑→葡萄糖摄取↑。
第三:代谢总调度员
让:糖原合成↑、脂肪合成/储存↑、蛋白质合成↑
同时:糖异生↓、糖原分解↓、脂解↓、蛋白质分解↓
所以你的原问题可以直接回答为:胰岛素既不是单纯“把营养送进细胞”的搬运工,也不是亲自参与化学反应的合成原料。它是一个激素信号,通过受体和细胞内信号通路改变转运蛋白和代谢酶的活性,从而决定细胞“拿什么、储什么、合成什么、分解什么”。
而没有胰岛素时,葡萄糖和脂肪并不是完全无法进入细胞。葡萄糖能否进入取决于组织和GLUT类型;脂肪则通常先通过LPL把TG分解成脂肪酸,再由不同组织摄取。真正发生巨大变化的是:身体从“储能模式”切换到了“动员能量模式”。
这也正是为什么理解胰岛素时,最好不要把它简单记成“降血糖激素”,而应该记成:胰岛素 = 进食后的储能/合成代谢信号。
一百五十二、运动减脂方式
如果讨论“最终减掉多少脂肪”,长期能量平衡是第一层决定因素;但讨论“什么运动更有利于减脂”,运动类型仍然有意义,因为它会影响能量消耗、食欲、脂肪与瘦体重的变化、运动后的代谢以及你能否长期维持热量缺口。
所以真正应该把“运动减脂”分成两个问题:
1. 这次运动当下用了多少脂肪?
2. 长期下来,你到底减少了多少身体脂肪?
这两个问题不是一回事。
1. “运动时脂肪供能比例高”≠“最终减脂更多”
举一个极端例子。
一个人进行低强度快走:运动消耗:300 kcal
其中:60%来自脂肪,那么脂肪供能:300 × 60% = 180 kcal,约相当于:20 g脂肪
看起来非常“燃脂”。
另一个人进行高强度训练:运动消耗:500 kcal,其中:30%来自脂肪,脂肪供能:500 × 30% = 150 kcal
从“运动过程中脂肪氧化比例”来看:快走 > 高强度训练
但是从这次运动总共消耗的脂肪能量来看:180 kcal vs 150 kcal差距已经没那么大。
更重要的是:这还不能直接推导出两个人当天最终分别减掉多少脂肪。
因为身体会在运动前后重新调整底物氧化。
2. 为什么不能直接看“运动时烧了多少脂肪”?
因为人体不是一个:“运动时烧脂肪,休息时不烧脂肪”的系统。
而是一个动态的:24小时能量平衡系统。
例如:上午运动:脂肪氧化↑、下午可能:脂肪氧化↓
因为身体会根据全天能量摄入和糖原状态调整燃料使用。
所以:运动时脂肪氧化增加不一定等于:24小时净脂肪减少同样增加。
这就是为什么研究减脂时,更重要的是看:长期体脂变化,而不是运动过程中:脂肪供能百分比。
3. 最极端的例子:运动时烧很多脂肪,但最终完全不减脂
假设:某人TDEE:2500 kcal,今天运动额外消耗:500 kcal,其中运动过程中:300 kcal来自脂肪,看起来非常厉害。
但是他因为:“今天运动了,我可以多吃一点。”
晚上吃了:1000 kcal
那么:运动增加500 kcal消耗,但额外摄入1000 kcal。
最终:能量平衡 +500 kcal
那么长期来看:并不会因为运动过程中氧化了300 kcal脂肪,就自动减脂。
身体会通过全天燃料氧化和能量储存重新平衡。
4. 所以“脂肪供能比例”其实是一个很容易被营销利用的指标
例如:低强度有氧:脂肪供能比例高→于是有人说:“低强度运动最减脂。”
这个推论存在明显问题。
因为:脂肪供能比例和最终脂肪减少量是两个不同概念。
真正应该关注:全天/长期能量赤字→脂肪组织净脂肪动员 > 脂肪储存→体脂下降。
5. 但这是不是意味着“运动类型完全无所谓”?
也不是。
这是这个问题最容易走向的另一个极端。
如果只考虑:能量平衡,那么确实可以说:在长期保持相同实际能量缺口、相同蛋白质摄入、相近身体组成变化的情况下,不同运动方式造成的最终脂肪减少量可以非常接近。
但是现实中:不同运动很难真正做到这些条件完全相同。
运动会影响:TDEE、NEAT、食欲、瘦体重、糖原、胰岛素敏感性、运动后恢复、训练适应、心肺能力等等。
所以运动类型依然非常重要。
6. 举一个减脂最实际的例子
两个人每天:饮食摄入2000 kcal
假设A:TDEE = 2300每天缺口:300 kcal
B:TDEE = 2800每天缺口:800 kcal
那么不考虑适应等因素:B的脂肪下降潜力显然更大。
这时候我们根本不需要纠结:“A做的是脂肪供能70%的运动,B做的是脂肪供能40%的运动。”
真正重要的是:每天到底形成了多少有效能量缺口。
7. 但运动还有一个非常重要的作用:决定“减掉的是什么”
这对于你做运动营养尤其重要。
假设两个人都:80 → 70 kg都是:10 kg体重下降。
但A:脂肪 -8 kg、瘦体重 -2 kg
B:脂肪 -5 kg、瘦体重 -5 kg
两个人:体重下降完全一样。
但A显然是更好的减脂结果。
所以减脂不能只看:体重下降甚至也不能只看:热量缺口
还要看:能量缺口最终由什么组织承担。
8. 这就是为什么力量训练在减脂期非常重要
力量训练不一定是:“每分钟脂肪供能比例最高的运动。”
但是它可以给肌肉一个非常强的:机械张力刺激→促进:肌蛋白合成→提高:保留瘦体重的概率。
于是:热量缺口主要更多地由:脂肪组织承担。这才是减脂期力量训练真正重要的地方。
9. 有氧运动的价值又在哪里?
有氧最大的优势之一是:可以相对低疲劳成本地增加能量消耗。
例如:快走、骑车、慢跑等。
如果一个人通过饮食:-300 kcal再通过运动:-300 kcal,就可能形成:-600 kcal/day的总缺口。
所以有氧运动不是因为:“它燃脂比例特别高”才有意义。
而主要因为:它可以增加总能量消耗,并改善心肺适能和代谢健康。
10. 最理想的减脂策略其实是“三层结构”
我会把它理解成:
第一层:决定有没有减脂
能量缺口这是底层条件。
第二层:决定减脂质量
蛋白质 + 力量训练 + 合理缺口
目标:尽可能保留瘦体重→提高:减掉的体重中脂肪所占比例。
第三层:决定能不能长期执行
有氧 + NEAT + 饮食结构 + 饱腹感 + 疲劳管理
目标:让能量缺口可以持续。
11. 还有一个非常容易混淆的概念:脂肪动员 vs 脂肪减少
这是你这个问题背后的核心。
脂肪动员(lipolysis)指:脂肪细胞TG→脂肪酸 + 甘油→进入血液。
而:脂肪氧化(fat oxidation)指:脂肪酸→β-氧化→乙酰CoA→TCA循环→ATP。
但最终:体脂减少要求的是:一段时间内脂肪组织释放出去的能量 > 回到脂肪组织储存的能量。
所以:脂肪动员↑不等于体脂一定下降。
甚至:运动时脂肪氧化↑也不等于全天脂肪净减少↑。
12. 这和你之前问的“高碳 vs 低碳”是同一个逻辑
你之前提出:高碳时更多消耗糖,低碳时更多消耗脂肪,那么低碳是不是应该一定减脂更快?
问题就在这里。
低碳:脂肪氧化↑但是如果:能量摄入相同→身体可以通过:碳水氧化↓、脂肪氧化↑重新分配燃料使用。
最终决定长期体脂变化的是:能量平衡 + 脂肪净储存/动员。
所以:“烧什么燃料”不等于“最终减掉什么组织”。
13. 用一句话总结你的问题
你的理解:“如果全天热量超标,那么即使某项运动当下脂肪供能比例很高,对长期减脂也没有决定性意义。”完全正确。
但需要补一句:这并不意味着运动类型没有意义,而是运动类型的意义不应该主要用“运动过程中脂肪供能百分比”来评价。
真正评价一个减脂方案,应该看:长期能量缺口→脂肪减少量→瘦体重保留程度→食欲与恢复→NEAT是否下降→心肺和代谢健康→长期可执行性
所以如果让我给“运动减脂效果”排优先级,我会这样排:
长期能量缺口 > 能否保留瘦体重 > 能否持续执行 > 运动带来的额外能量消耗 > 运动过程中脂肪供能比例。
最后这个指标——“脂肪供能比例”——恰恰是最容易被过度解读的一个指标。
一百五十三、布洛芬、前列腺素、胃痛
这个问题非常值得把“前列腺素的好处和坏处”放在一起理解。因为布洛芬之所以能缓解痛经,和它为什么会伤胃,本质上是同一个机制在不同组织中的两面性。
最核心的一句话是:布洛芬抑制COX → 前列腺素生成减少;在子宫,这有助于减轻痛经;在胃,则可能削弱胃黏膜保护,所以高剂量、长期或高风险人群使用会增加胃炎、溃疡和消化道出血风险。
1. 先搞清楚:前列腺素到底是什么?
前列腺素(prostaglandins,PGs)不是一种单独的物质,而是一大类由花生四烯酸产生的脂质介质。
大致路径:细胞膜磷脂→ 磷脂酶A₂→ 花生四烯酸(AA)→ COX-1 / COX-2→ PGG₂ / PGH₂→ 不同前列腺素及血栓烷:PGE₂、PGI₂、PGF₂α、TXA₂等。
而布洛芬属于NSAIDs:布洛芬→ 抑制COX→ 前列腺素生成减少
因此它同时产生:止痛、抗炎、解热等作用。
2. 为什么前列腺素会导致痛经?
这里主要讲原发性痛经。
月经期间,子宫内膜脱落。
此时子宫内膜会产生较多前列腺素,尤其涉及:PGE₂、PGF₂α等。
它们可以促进:子宫平滑肌收缩→子宫收缩频率和强度增加→子宫血流受到影响→局部缺血、缺氧→痛觉神经敏感性增加→痛经。
因此可以把原发性痛经简单理解成:前列腺素↑→ 子宫收缩↑→ 子宫血流下降/缺血↑→ 疼痛↑
这也是为什么NSAIDs对原发性痛经特别有效。临床资料显示,布洛芬可以降低月经液中的前列腺素活性,同时降低子宫压力和收缩频率。
3. 那为什么布洛芬吃进去以后胃反而容易出问题?
因为:前列腺素不只是“制造疼痛”的东西。
胃里也需要前列腺素,尤其是:PGE₂和PGI₂参与胃黏膜保护。
它们可以促进:胃黏液分泌、碳酸氢盐(HCO₃⁻)分泌、胃黏膜血流以及维持胃黏膜修复能力。
所以胃实际上存在一个非常重要的平衡:胃酸/胃蛋白酶与黏液 + HCO₃⁻ + 黏膜血流 + 修复能力的相互转化
正常情况下:胃酸很强,但胃壁并不会被自己消化掉,因为胃黏膜具有非常强的防御系统。
4. 布洛芬相当于削弱了这个“防护罩”
正常情况下:COX-1→产生一定量的生理性前列腺素→维持:胃黏膜血流、黏液、HCO₃⁻、黏膜修复
而布洛芬抑制COX:COX↓→PGE₂ / PGI₂等↓→胃黏膜保护能力下降。
与此同时,胃酸仍然存在。
于是:胃酸攻击→胃黏膜防御能力下降→黏膜损伤→糜烂→胃溃疡→严重时:消化道出血。
NSAIDs的确可能导致胃溃疡和胃内出血,长期使用或高剂量使用风险更高。
5. 这就是一个非常经典的“同一个物质,两面性”
可以这样理解:在子宫前列腺素过多→ 收缩过强→ 痛经
所以:抑制前列腺素→ 痛经改善。
在胃里生理性前列腺素→ 维持黏膜保护
所以:抑制前列腺素→ 胃黏膜防御下降。
因此:前列腺素不是“坏东西”。真正重要的是它在什么组织、什么浓度、什么情况下发挥什么作用。
这和我们之前讨论激素时的逻辑非常类似。
6. 为什么叫NSAID?
NSAID:Non-Steroidal Anti-Inflammatory Drug即:非甾体抗炎药。
常见包括:布洛芬、萘普生、双氯芬酸、阿司匹林、吲哚美辛、美芬那酸等。
它们共同的核心之一就是:COX抑制→ 前列腺素等前列腺素类脂质介质减少。
7. 为什么“过量”特别容易出问题?
因为药物效应存在:剂量 → 暴露 → 药效/副作用的关系。
正常剂量:COX抑制→ 达到止痛效果。
剂量越高或者使用时间越长:COX抑制程度/持续时间增加→胃肠道保护性前列腺素下降→胃肠道风险增加。
但要注意:并不是达到某个固定剂量后才突然开始伤胃。风险是连续增加的,并且个体差异非常大。
因此不能把某一个数字简单理解成:“低于这个数字绝对安全,高于这个数字一定伤胃”。
8. 哪些人尤其容易出现胃肠道问题?
风险较高的情况包括:长期使用NSAIDs、高剂量使用、既往胃溃疡或消化道出血、年龄较大、同时使用抗凝药、同时使用糖皮质激素、同时使用其他NSAIDs以及大量饮酒等情况。
NSAIDs与其他NSAIDs合用会进一步增加严重胃肠道副作用风险。
所以一个非常重要的用药原则是:不要因为“都是止痛药”就把布洛芬、萘普生、双氯芬酸等NSAIDs叠加使用。
9. 为什么吃东西以后有时会觉得胃舒服一些?
这是一个容易产生误解的地方。
进食可以:暂时稀释胃内容物并改变胃内环境,因此有些人服用NSAID时空腹可能感觉更刺激。
但:“饭后吃”并不能消除NSAID造成的前列腺素下降,也不能把溃疡和出血风险归零。
所以不能理解成:饭后吃 → 就不会伤胃。
实际上官方药品资料显示,食物主要影响布洛芬的吸收速度,而不是简单地消除其风险。
10. 那为什么布洛芬特别适合痛经?
因为它正好针对原发性痛经的病理机制。
如果痛经主要来自:子宫前列腺素↑
那么:布洛芬→ COX↓→ 前列腺素↓→ 子宫过度收缩↓→ 子宫缺血/疼痛↓→ 痛经改善。
因此NSAIDs并不是简单:“把大脑的痛觉关掉”而是在一定程度上:减少了造成痛经的上游介质。
这也是为什么NSAIDs通常比单纯的中枢性镇痛药更符合原发性痛经的机制。
11. 为什么痛经刚开始时吃NSAID往往效果更好?
因为前列腺素已经大量释放以后:子宫强烈收缩→疼痛通路已经被充分激活→再去阻断前列腺素,可能需要更长时间才能把系统压下来。
所以对于规律性的原发性痛经,通常更强调:在疼痛刚开始、甚至预计月经开始前后较早使用,而不是等疼痛达到峰值以后才第一次服用。
台湾食药署也明确提到,原发性痛经时NSAIDs较早使用通常比疼痛明显加剧后再使用更有效。
当然,具体剂量和使用时间应该按照药品说明书或医生/药师建议,而不是自行不断加量。
12. 还有一个特别重要的区别:COX-1和COX-2
这能让你进一步理解为什么NSAID会:既止痛,又伤胃。
粗略理解:COX-1偏向维持:胃黏膜保护、血小板功能、肾脏部分生理功能,而COX-2在炎症刺激下通常明显增加:炎症、疼痛、发热、相关前列腺素生成。
所以早期药理学思路很自然:如果只抑制COX-2,而保留COX-1,是不是就能“止痛而不伤胃”?
于是出现了:COX-2选择性抑制剂
例如:塞来昔布(celecoxib)等。
它们可以在一定程度上减少传统NSAIDs的胃肠道风险,但并不意味着:COX-2抑制剂完全没有胃肠道风险,也不意味着可以无限量使用。
同时还需要考虑心血管、肾脏等方面的风险。
13. 最后把你问的两个问题串起来
可以画成这样:花生四烯酸→ COX-1 / COX-2→ PGH₂→ PGE₂ / PGF₂α / PGI₂ / TXA₂等
然后出现不同组织效应:
子宫:PGE₂ / PGF₂α↑→ 子宫收缩↑→ 血流下降→ 疼痛↑→布洛芬→ COX↓→ 前列腺素↓→ 痛经减轻
胃:COX-1→ 生理性PGE₂/PGI₂→ 黏液↑→ HCO₃⁻↑→ 黏膜血流↑→ 黏膜修复↑→布洛芬→ COX抑制→ 保护性前列腺素↓→ 胃黏膜防御下降→胃炎/糜烂/溃疡/出血风险↑
所以你可以把它浓缩成一句非常适合营养学学习的话:NSAID的治疗作用和胃肠道副作用,本质上是同一个COX-前列腺素通路在不同组织中的“代价”:在子宫,减少过量前列腺素是治疗;在胃,减少生理性前列腺素却可能是伤害。
另外,如果服用布洛芬后出现黑色柏油样大便、呕血/咖啡渣样呕吐物、明显持续的上腹痛、头晕乏力或晕厥,需要把它当作潜在消化道出血等严重不良反应处理,而不是简单当作“胃不舒服”。
一百五十四、门脉循环
门脉循环是理解“吃进去的营养为什么首先经过肝脏”最重要的一套生理系统之一。尤其从营养学角度看,它实际上把“肠道吸收”和“肝脏代谢”连接成了一个整体。
最核心的一句话是:门脉循环把胃肠道吸收的、能够进入血液的营养物质集中运输到肝脏,让肝脏先进行一次“筛选、加工、储存和分配”,然后才进入全身循环。
但要特别注意:不是所有营养物质都经过门静脉。脂肪的大部分长链脂肪酸和脂溶性维生素,主要先走淋巴系统。
1. 什么叫“门脉循环”?
人体一般的静脉循环是:组织 → 静脉 → 心脏 → 肺 → 心脏 → 动脉 → 组织
但是肠道存在一个特殊设计:肠道毛细血管→ 肠系膜静脉→ 肝门静脉→ 肝脏→ 肝窦→ 中央静脉→ 肝静脉→ 下腔静脉→ 心脏
也就是说:肠道毛细血管和肝脏毛细血管之间,又串联了一段血管。
这就是“门脉系统”。
正常的毛细血管通常是:动脉 → 毛细血管 → 静脉,而门脉系统是:毛细血管 → 门静脉 → 第二套毛细血管 → 静脉
所以它叫:portal circulation,门脉循环。
2. 为什么肠道吸收的营养要先去肝脏?
因为肝脏是人体非常重要的:代谢中枢 + 营养分配中心 + 解毒中心。
你可以把它理解成一个大型“中央加工厂”。
食物进入:胃肠道→消化→吸收→营养物质进入血液→先送到:肝脏→肝脏决定:现在用多少、储存多少、转化多少、释放多少、需要处理掉多少→再进入全身循环。
所以门脉循环的核心价值就是:把肠道吸收和肝脏代谢紧密连接起来。
3. 碳水化合物是最典型的例子
吃:淀粉→消化→葡萄糖→小肠吸收→肠上皮细胞→门静脉→肝脏
这里肝脏首先面对的是一股:餐后高葡萄糖血流。
肝脏可以:
第一:直接利用葡萄糖→糖酵解→ATP。
第二:储存葡萄糖→糖原
第三:把过量碳水转成脂肪→de novo lipogenesis,DNL→脂肪酸→TG→VLDL→释放到血液。
第四:在需要的时候释放葡萄糖→糖原分解;糖异生→维持血糖。
所以肝脏实际上是:餐后葡萄糖进入全身之前的第一道代谢调节站。
4. 这也是为什么“果糖”和葡萄糖的代谢特别值得放在门脉循环里理解
你之前问过:为什么果糖吸收比葡萄糖慢,但是代谢比葡萄糖快?
这里就可以接上了。
果糖:小肠吸收→门静脉→肝脏→肝脏对果糖具有很强的首过代谢能力。
因此:果糖 → 肝脏这个比例非常高。
而且果糖进入肝细胞以后:果糖→ 果糖-1-磷酸→ 三碳中间产物→ 可以进入:糖酵解或者脂肪生成
所以:门脉循环是理解“肝脏首过代谢”的基础。
5. 氨基酸也是类似的
蛋白质:蛋白质→胃蛋白酶、胰蛋白酶等→氨基酸/小肽→小肠吸收→门静脉→肝脏
肝脏可以:利用氨基酸合成蛋白质或者氨基酸分解→脱氨→NH₃→尿素循环→尿素→血液→肾脏→尿液。
所以你之前学习的:氨基酸 → 脱氨 → 尿素也和门脉循环直接联系起来。
6. 为什么肠道吸收氨基酸以后不会直接全部送给肌肉?
因为身体并不是:“吃了蛋白质 → 氨基酸直接进入肌肉”而是:肠道→ 门静脉→ 肝脏→ 全身循环→ 各组织。
肝脏会优先进行:氨基酸代谢、尿素生成、血浆蛋白合成以及其他代谢调节。
剩余的氨基酸才进一步进入:骨骼肌、其他组织。
当然,具体比例会受到:进食状态、运动、蛋白质摄入量、肝脏代谢状态等影响。
7. 但是脂肪是一个非常重要的例外
这也是营养学中最容易混淆的地方。
你吃:长链脂肪酸→形成:甘油三酯→进入小肠→形成:乳糜微粒(chylomicron)→进入:乳糜管→淋巴系统→胸导管→锁骨下静脉→直接进入全身血液循环,而不是:肠道 → 门静脉 → 肝脏
所以:膳食长链脂肪的主要运输路线是“肠道 → 淋巴 → 全身循环”,而不是“肠道 → 门静脉 → 肝脏”。
8. 为什么脂肪要走淋巴?
因为乳糜微粒非常大。
它不是一个可以直接通过普通毛细血管壁轻松进入门静脉的“小分子”。
于是:肠道脂肪→乳糜微粒→进入肠绒毛中的:乳糜管→淋巴→胸导管→血液。
这就是为什么脂肪的吸收路线和葡萄糖、氨基酸非常不同。
9. 但是短链和中链脂肪酸又不完全一样
例如:短链脂肪酸(SCFA)和一部分中链脂肪酸(MCFA)可以更加直接地进入:门静脉→肝脏。
所以不要简单记:“所有脂肪都走淋巴。”
正确理解应该是:长链脂肪酸 → 主要形成乳糜微粒 → 淋巴而短链/部分中链脂肪酸 → 更容易直接进入门静脉。
10. 这就形成了一个非常漂亮的营养运输分工
可以简单记:
葡萄糖:小肠→ 门静脉→ 肝脏→ 全身。
氨基酸:小肠→ 门静脉→ 肝脏→ 全身。
长链脂肪:小肠→ 乳糜微粒→ 淋巴→ 全身血液→ 再经过肝脏。
11. 门脉循环还有一个特别重要的作用:首过代谢
这不仅仅针对营养。
药物也非常重要。
如果你:口服药物→胃肠道吸收→门静脉→肝脏→肝脏代谢一部分→剩余药物进入全身循环。
这叫:首过效应(first-pass effect)。
例如某些药物口服生物利用度较低,就是因为:肠道代谢 + 肝脏代谢在进入全身循环之前就已经损失了一部分。
这和你之前学习的:肝药酶是直接关联的。
12. 酒精也是一个非常好的例子
酒精:胃/小肠吸收→门静脉→肝脏→乙醇脱氢酶:乙醇 → 乙醛→乙醛脱氢酶:乙醛 → 乙酸
所以你之前学习的:酒精代谢也可以放到门脉循环里面理解。
酒精不是:吃进去 → 直接平均分配给全身而是胃肠道吸收 → 门静脉 → 肝脏首先接触高浓度酒精。
这就是所谓:肝脏首过代谢。
13. 门脉循环为什么会让肝脏特别容易受到“吃进去的东西”的影响?
因为肝脏收到的是:来自胃肠道的第一手信息。
例如:吃一顿高糖餐:葡萄糖↑→ 门静脉葡萄糖↑→ 肝脏首先感受到。
吃大量蛋白质:氨基酸↑→ 门静脉氨基酸↑→ 肝脏首先处理。
喝酒:乙醇↑→ 门静脉乙醇↑→ 肝脏首先接触。
摄入某些药物:药物↑→ 门静脉→ 肝脏首过代谢。
所以肝脏实际上是:胃肠道和全身循环之间的代谢闸门。
14. 这也能解释为什么“脂肪肝”与饮食关系这么复杂
例如大量碳水,尤其在能量长期过剩的情况下:碳水→ 门静脉→ 肝脏→肝糖原储存有限→过量碳水可以促进:DNL→脂肪酸→TG→肝脏内TG增加。
同时:胰岛素↑→脂肪组织脂解受到抑制。
但在胰岛素抵抗状态下:脂肪组织脂解抑制能力下降→FFA进入肝脏↑、肝脏DNL↑→肝脏TG堆积→代谢功能障碍相关脂肪性肝病(MASLD)风险增加。
所以门脉循环本身并不是造成脂肪肝的原因。
但它解释了:为什么肠道营养、肝脏代谢和脂肪肝之间联系如此紧密。
15. 门脉循环还有一个非常重要的“肠-肝轴”
现在医学和营养学非常重视:gut-liver axis,肠-肝轴。
因为肠道不仅把营养送给肝脏。
它还可能把:细菌代谢产物、胆汁酸相关信号、炎症介质、内毒素/LPS等信息通过门脉送到肝脏。
所以:肠道菌群→ 代谢产物→ 门静脉→ 肝脏→影响:糖脂代谢、炎症、胆汁酸代谢、免疫功能等。
这也是现在研究:肥胖、胰岛素抵抗、MASLD时经常提到的肠-肝轴。
16. 如果门静脉出了问题,会发生什么?
正常:肠道→ 门静脉→ 肝脏。
如果肝硬化导致:肝内血管阻力↑→门静脉压力↑→门静脉高压
血液就会寻找其他通路:门体侧支循环→出现:食管胃底静脉曲张、腹壁静脉扩张等。
严重时:食管胃底静脉曲张破裂→ 大量消化道出血。
所以门脉循环不仅与营养有关,也是肝硬化重要并发症的核心。
17. 再往前一步:为什么肝脏是“代谢闸门”而不是单纯的“仓库”?
这是你作为营养学背景的人特别值得建立的概念。
肝脏收到门静脉血液以后,并不是简单:“葡萄糖来了 → 存起来。”
而是在不断计算:现在身体是否需要能源?血糖高不高?胰岛素高不高?糖原有没有空间?氨基酸是否过量?脂肪酸供应怎么样?
然后决定:氧化、储存、合成、转化、释放
所以肝脏实际上是一个:营养物质的代谢分流器。
18. 把整个过程完整串起来
一顿饭:碳水→淀粉→ 葡萄糖→ 小肠吸收→ 门静脉→ 肝脏→糖原 / 氧化 / DNL / 释放。
蛋白质→ 氨基酸→ 小肠→ 门静脉→ 肝脏→蛋白质合成 / 氨基酸分解 / 尿素生成 / 全身分配。
长链脂肪:TG→ 脂肪酸+单甘油酯→ 肠上皮重新合成TG→ 乳糜微粒→ 淋巴→ 全身循环→ LPL水解→ 脂肪酸进入组织。
19. 最值得记住的最终模型
你可以把门脉循环理解成:“肠道吸收系统 → 肝脏代谢系统”的专用高速通道。
它的核心意义不是单纯运输,而是:吸收 → 首次代谢 → 筛选 → 转化 → 储存 → 分配。
其中:葡萄糖、氨基酸、水溶性营养物质→ 门静脉 → 肝脏
而:长链脂肪酸→ 乳糜微粒 → 淋巴 → 全身循环
因此,当你以后看到:餐后血糖、果糖代谢、酒精代谢、口服药物首过效应、尿素循环、脂肪肝、肠-肝轴
这些概念时,实际上都可以把它们和:“门静脉把肠道吸收的物质优先送到肝脏”这条主线联系起来。
还有一个非常重要的细节:肝脏的“首过”并不意味着所有营养都会被肝脏截留。肝脏更像一个动态分流器,而不是过滤器;它会根据胰岛素、胰高血糖素、营养物质浓度、能量状态等决定“自己用多少、存多少、放多少”。
一百五十五、内毒素
“内毒素”在医学和营养学里,通常指脂多糖(LPS,lipopolysaccharide),它是革兰阴性细菌外膜的重要组成部分。
最容易产生的误解是:内毒素不是“细菌产生的一种毒药”,而是细菌本身的结构成分。
当这些细菌死亡、裂解,或者其外膜成分被释放出来后,LPS进入人体组织或血液,就可能引发明显的免疫反应。
1. 内毒素到底是什么?
革兰阴性菌的细胞包膜大致可以理解为:内膜→ 薄的肽聚糖层→ 外膜
而外膜上有一个非常重要的结构:LPS(脂多糖)
LPS主要由三个部分构成:O-antigen、核心多糖、Lipid A(脂质A)
其中真正负责大部分“内毒素活性”的核心部分是:Lipid A。
所以在营养学和医学语境下:内毒素 ≈ LPS的生物学活性
虽然严格来说两者并不是完全等价的概念。
2. 为什么叫“内毒素”?
历史上把细菌毒性物质分成:外毒素(exotoxin)和内毒素(endotoxin)
外毒素通常是:细菌主动产生并释放的蛋白质毒素。
例如某些细菌产生的特异性毒素,可以直接攻击某种细胞或某条生理通路。
而内毒素:本身就是革兰阴性菌外膜的一部分。
所以它不是细菌“专门制造出来杀人的毒素”。
3. 内毒素从哪里来?
人体肠道里面本来就存在大量细菌。
其中相当一部分是:革兰阴性菌。
因此:肠道细菌→ LPS存在于细菌外膜→ 正常情况下主要留在肠腔内→ 不会大量进入人体循环。
所以:人体肠道里本来就存在内毒素。
这并不等于:“体内一直有大量内毒素在血液里。”
这是两个完全不同的概念。
4. 正常情况下,为什么肠道里的内毒素不会把我们毒死?
因为肠道实际上有一道非常重要的:肠屏障(intestinal barrier)
主要包括:肠上皮细胞、紧密连接(tight junctions)、黏液层、肠道免疫系统、肠道菌群生态等。
可以简单理解:肠腔里面有食物 + 细菌 + LPS→中间有:肠黏液层 + 上皮屏障→血液。
所以:肠道是一个“有东西,但不能随便进血”的环境。
5. 什么情况下LPS可能进入血液?
当肠屏障功能发生改变时,LPS跨越肠上皮进入:门静脉或者淋巴/体循环的可能性增加。
这也是你上一条问到的:门脉循环和肠-肝轴非常重要的连接点。
典型路径可以理解成:肠腔细菌→ LPS→ 肠屏障→ 门静脉→ 肝脏→ 全身循环。
6. 进入人体以后,LPS为什么会产生炎症?
因为免疫系统会把LPS识别为:革兰阴性细菌相关的危险信号。
其中一个经典识别系统是:TLR4(Toll-like receptor 4)
LPS与相关结合蛋白/受体系统相互作用:LPS→ LBP→ CD14→ TLR4/MD-2→激活细胞内信号通路→NF-κB等转录调控系统→炎症介质产生增加。
包括:TNF-α、IL-1β、IL-6等。
于是人体出现:炎症反应
7. 为什么严重情况下会发生休克?
如果大量LPS进入循环,例如严重的革兰阴性菌感染:LPS大量进入血液→免疫系统强烈激活→炎症因子大量释放→血管扩张、血管通透性改变、微循环障碍、凝血系统异常激活→血压下降→组织灌注不足→器官功能障碍→严重情况下:脓毒症 / 脓毒性休克
所以真正危险的不是:“LPS本身像某种化学毒药一样把细胞直接毒死”而是:它可能诱发失控的全身免疫炎症反应。
8. 这就涉及一个非常重要的概念:内毒素血症
如果血液中出现异常升高的LPS或内毒素活性,可以称为:内毒素血症(endotoxemia)
临床上需要根据具体疾病、检测方法和情境理解,不能简单把任何“肠道LPS升高”的研究结果等同于临床脓毒症。
这里尤其要区分:严重感染
例如:革兰阴性菌感染→ 大量LPS释放→ 强烈全身炎症→ 可能脓毒症和代谢性内毒素血症
某些代谢疾病研究中观察到:低水平、慢性LPS暴露增加可能与:肥胖、胰岛素抵抗、脂肪肝、慢性低度炎症等相关。
这两个概念的严重程度完全不是一个量级。
9. 为什么营养学特别关注LPS?
因为现在研究越来越关注:肠道菌群 → LPS → 肠屏障 → 肝脏 → 代谢疾病这条链。
例如一个长期能量过剩、肥胖的人:肥胖/饮食模式→ 肠道生态变化→ 肠屏障功能可能发生改变→ LPS进入循环增加→ TLR4相关炎症信号→ 慢性低度炎症→ 可能进一步影响:胰岛素信号→胰岛素抵抗
10. LPS为什么可能和胰岛素抵抗联系起来?
这是一个非常值得理解的机制。
正常情况下:胰岛素→ 胰岛素受体→ IRS→ PI3K→ Akt→促进:GLUT4转位→葡萄糖摄取。
但是炎症信号增强后,例如:TLR4→ NF-κB / JNK等炎症通路→可能增加:IRS异常丝氨酸磷酸化等改变→胰岛素信号传导效率下降→胰岛素抵抗
因此可以形成:LPS↑→ 先天免疫信号↑→ 慢性炎症↑→ 胰岛素信号受损→ 胰岛素抵抗↑
但是要特别强调:这不是说“LPS就是肥胖和胰岛素抵抗的唯一原因”。
肥胖、脂肪组织炎症、肝脏脂质堆积、遗传因素、睡眠、运动、总能量摄入等都非常重要。
11. 为什么高脂饮食经常和LPS联系起来?
这里需要特别谨慎。
早期一些动物实验提出:高脂饮食可能增加循环LPS,并诱导代谢性内毒素血症。
后来研究发现这个关系比最初想象得复杂。
可能涉及:肠道菌群变化、肠屏障、胆汁酸、乳糜微粒/脂质运输、免疫反应等多个机制。
所以不能简单说:“吃脂肪 → 肠漏 → LPS进入血液。”
这过度简化了,尤其不能把:正常吃脂肪直接等同于内毒素血症。
12. 脂肪和LPS之间还有一个很有意思的关系
你刚刚学习了:长链脂肪→ 乳糜微粒→ 淋巴,这个知识点在这里又会出现。
有研究认为,膳食脂质形成的:乳糜微粒可能影响肠源性LPS的运输。
也就是说:脂肪吸收和LPS进入体内后的运输可能存在一定联系。
因此“餐后内毒素反应”并不是单纯由:“细菌突然繁殖了”造成的。
这也是为什么一些研究观察到:餐后脂血与餐后内毒素水平变化之间存在联系。
13. 但“肠道菌群里有LPS”本身不是坏事
这是非常重要的认知。
肠道里:细菌很多→其中很多是:革兰阴性菌→自然存在:LPS
如果把:“有LPS”理解成“肠道有毒”这是错误的。
真正重要的是:位置、数量、是否进入循环、宿主免疫反应
就像:胃酸本身并不是坏东西。
问题是:胃酸跑到食管或者胃黏膜保护失效才产生问题。
LPS也是类似逻辑。
14. LPS与“内毒素”并不是“食物腐败毒素”
比如一块肉腐败了:可能出现:细菌大量繁殖→产生:胺类、硫化物、氨等挥发性物质→臭味。
这和:LPS不是一回事。
LPS是:革兰阴性菌外膜结构成分。
而食物腐败过程中出现的各种代谢产物,则可能来自不同微生物的代谢活动。
所以:闻起来臭并不能判断:LPS含量高。
同样:没有臭味也不能证明没有病原微生物。
15. 对普通人来说,真正需要关注什么?
不要把“内毒素”理解成需要通过某种:排毒食品或者排毒补剂来清除的东西。
目前更有意义的是维护:肠道屏障 + 正常菌群生态 + 代谢健康。
实际生活中重点还是:合理膳食→ 足够膳食纤维→ 多样化植物性食物→ 控制长期能量过剩→ 维持健康体脂→ 规律运动→ 充足睡眠→ 减少长期大量饮酒以及避免不必要的抗生素滥用。
这些因素对整体代谢健康和肠道生态更加重要。
16. 最后用一条链把它彻底记住
你可以把内毒素理解成:革兰阴性菌→外膜含:LPS→正常情况下:留在肠腔→肠屏障阻止其大量进入体内→如果出现:感染 / 肠屏障改变 / 某些代谢异常→LPS进入:门静脉/循环→被:TLR4等先天免疫系统识别→NF-κB、JNK等信号通路→TNF-α、IL-1β、IL-6等炎症介质↑→如果局部、低水平:可能参与低度炎症和代谢异常→如果大量、全身性:可能导致全身炎症反应 → 脓毒症 → 器官功能障碍/休克。
所以最重要的概念是:内毒素不是“细菌制造的毒药”,而是革兰阴性菌外膜的结构成分;真正决定它是否造成严重伤害的关键,是它是否突破肠道/组织屏障进入体内、进入了多少,以及人体产生了多强的免疫反应。
这也正好和你上一问的门脉循环接起来了:肠道来源的LPS如果进入门静脉,肝脏就是它首先面对的重要器官之一,这也是“肠-肝轴”为什么在脂肪肝、胰岛素抵抗和代谢炎症研究中如此重要。
一百五十六、动脉粥样硬化
动脉粥样硬化(atherosclerosis)如果从营养学、代谢和心血管疾病的角度理解,最重要的不是把它简单理解成“血管里脂肪多了”。
更准确的模型是:动脉粥样硬化是一种发生在动脉壁内的慢性、进行性炎症性疾病,其核心起点之一是含载脂蛋白B(apoB)的脂蛋白进入并滞留于动脉内膜,随后诱发免疫炎症反应、泡沫细胞形成、斑块生长和纤维化;最终可能造成血管狭窄,也可能因斑块破裂形成血栓而突然堵塞血管。
1. 第一件事:不是“胆固醇主动钻进血管”
这是理解动脉粥样硬化最重要的一步。
血液中的胆固醇不能自己独立大量漂浮,需要包装在脂蛋白里面。
与动脉粥样硬化关系最密切的是:含apoB的脂蛋白,包括:LDL、VLDL及其残粒、IDL以及其他含apoB的残粒脂蛋白。
因此现在更现代的理解不是简单说:“LDL高 → 血管堵塞”而是:血液中apoB脂蛋白颗粒数量和暴露时间增加 → 更多颗粒进入动脉壁并发生滞留 → 动脉粥样硬化风险增加。
2. 第一步:脂蛋白进入动脉壁
动脉最内层叫:内膜(intima)
血液在:血管腔中流动。
正常情况下,少量脂蛋白可以进入血管壁,然后被清除。
问题在于:apoB脂蛋白进入数量增加→其中一部分进入动脉内膜→与细胞外基质成分结合→滞留(retention)
这里的“滞留”是非常关键的概念。
因为:进入并不一定导致疾病,持续滞留才是后续炎症反应的重要起点。
3. 第二步:被滞留的LDL发生变化
留在动脉壁里面的脂蛋白并不是永远保持原来的状态。
它可能发生:氧化、聚集、酶修饰、糖基化等变化。
尤其是在局部氧化应激和炎症环境下,LDL会发生各种修饰。
这些改变后的脂蛋白:更容易被免疫细胞识别。
于是开始启动炎症反应。
4. 第三步:内皮细胞被激活
这里有一个非常常见的误区:“动脉粥样硬化是不是因为血管内皮被胆固醇磨破了?”不是这么简单。
高血压、吸烟、糖尿病、炎症、异常血流剪切力、氧化应激等因素都可以造成:内皮功能障碍或者内皮激活。
内皮细胞开始表达更多:黏附分子
例如:VCAM-1、ICAM-1以及产生趋化信号。
结果就是:告诉血液中的免疫细胞:“这里有问题,过来。”
5. 第四步:单核细胞进入血管壁
血液中的:单核细胞→黏附于内皮→进入动脉内膜→分化成:巨噬细胞,巨噬细胞开始吞噬被修饰的脂蛋白。
这里出现一个非常关键的机制:普通LDL主要通过:LDL receptor(LDL受体)进行受调控的摄取。
但被修饰的脂蛋白可以通过:scavenger receptors(清道夫受体)等途径被巨噬细胞大量摄取。
问题就在这里:这种摄取缺乏正常LDL受体那种严格的负反馈控制。
于是巨噬细胞不断吞脂质。
6. 巨噬细胞最后变成“泡沫细胞”
巨噬细胞:吞噬大量胆固醇酯→细胞内脂质大量积累→细胞看起来呈“泡沫状”→泡沫细胞(foam cell)
大量泡沫细胞聚集:形成脂纹(fatty streak)
这是动脉粥样硬化早期的重要病理改变。
注意:脂纹不等于成熟的危险斑块。
它可以进一步发展,也可能在早期阶段发生一定程度的消退。
7. 接下来进入真正的“斑块形成阶段”
持续的脂质滞留:巨噬细胞不断聚集→炎症持续→平滑肌细胞参与→平滑肌细胞迁移、增殖→产生:胶原蛋白以及其他细胞外基质。
于是形成:纤维帽(fibrous cap)下面则逐渐形成脂质核心/坏死核心(necrotic core)
这时才形成我们通常意义上的:动脉粥样硬化斑块。
8. 所以斑块里面到底是什么?
不是简单的一坨“油”。
里面可能包括:胆固醇及胆固醇酯、泡沫细胞、死亡细胞、细胞碎片、炎症细胞、平滑肌细胞、胶原蛋白、细胞外基质、不同程度的钙化。
因此成熟斑块实际上是:脂质 + 炎症细胞 + 纤维组织 + 坏死组织 + 钙化等共同形成的复杂病变。
9. 为什么会造成血管狭窄?
随着斑块不断增大:斑块体积↑→向血管腔方向突出→管腔变窄→血流阻力增加→下游组织供血减少。
例如:冠状动脉粥样硬化:冠状动脉狭窄→心肌供血不足→心绞痛
严重时可能导致:心肌梗死。
10. 但是最危险的事情有时候不是“越来越堵”
这是动脉粥样硬化最重要的临床概念之一。
有些斑块:不一定造成特别严重的固定狭窄
但是:纤维帽很薄、炎症活跃→属于:易损斑块(vulnerable plaque)
如果斑块破裂:斑块内容物暴露于血液→激活:血小板、凝血系统→形成:血栓→血管突然堵塞。
这就是为什么:一个平时没有造成严重症状的斑块,也可能突然造成心肌梗死或缺血性脑卒中。
11. 所以动脉粥样硬化实际上有两个阶段
可以非常简单地理解成:
慢性阶段:apoB脂蛋白滞留→ 炎症→ 泡沫细胞→ 斑块→ 血管逐渐狭窄。
急性阶段:斑块破裂/侵蚀→ 血小板 + 凝血系统→ 血栓→ 急性缺血。
所以:“粥样硬化”负责制造病变,“血栓”负责很多急性事件。
12. 为什么高LDL-C是重要危险因素?
因为LDL-C代表:LDL颗粒里面携带了多少胆固醇。
但从病理机制上:真正进入动脉壁的是脂蛋白颗粒。
所以近年来越来越强调:apoB或者LDL particle number的重要性。
一个人可能:LDL-C不算特别高,但LDL颗粒数量很多,那么每一个apoB颗粒都存在进入动脉壁的机会。
因此:“胆固醇含量”与“脂蛋白颗粒数量”是两个相关但不完全相同的概念。
这也是为什么在复杂血脂异常患者中:apoB、non-HDL-C有时比单独看LDL-C更有信息量。
13. 为什么高血压也会促进动脉粥样硬化?
因为动脉壁长期承受:机械应力
长期高血压:→血管壁机械负荷增加→内皮功能障碍→促进炎症和血管壁重塑→有利于动脉粥样硬化发展。
所以:LDL解决的是一个核心的脂蛋白暴露问题,而:高血压可以进一步促进血管壁损伤/功能障碍和斑块进展。
二者是相互叠加的。
14. 糖尿病为什么危险?
糖尿病尤其是长期高血糖会带来:糖基化、氧化应激、内皮功能障碍、慢性炎症、脂蛋白代谢异常
其中一个重要概念就是:AGEs(晚期糖基化终末产物)
可以影响:血管壁蛋白以及RAGE相关炎症信号→进一步促进血管内皮和炎症反应。
所以:高血糖不是简单“血液里糖多,所以血管被糖堵住”而是:长期代谢异常改变了血管壁环境和脂蛋白性质,使动脉粥样硬化过程更容易发生和进展。
15. 吸烟为什么特别危险?
烟草暴露可以造成:氧化应激↑、内皮功能障碍、炎症↑、血小板活性↑以及脂蛋白氧化修饰增加等。
所以吸烟实际上同时影响:斑块形成和斑块破裂后的血栓形成。
这也是为什么吸烟是非常强的心血管危险因素。
16. 肥胖、胰岛素抵抗和脂肪肝为什么也会参与?
可以串成:内脏脂肪↑→脂肪组织炎症→胰岛素抵抗→FFA释放异常、肝脏VLDL生成/脂蛋白代谢改变→TG↑、small dense LDL↑、HDL-C下降→动脉粥样硬化风险环境增加。
所以你之前学习的:胰岛素抵抗、脂肪肝、三高
实际上都可以在这里汇合。
17. 为什么“高脂肪饮食”不能简单等同于“动脉粥样硬化”?
这是营养学非常容易出现的错误。
真正应该关注的是:饮食结构→LDL-C / apoB→长期暴露→以及:血压、血糖、吸烟、体重、胰岛素抵抗、炎症等综合因素。
例如:饱和脂肪可以在很多情况下提高:LDL-C,从而增加apoB脂蛋白暴露。
而用:不饱和脂肪替代部分饱和脂肪,通常更有利于降低LDL-C。
所以不能简单说:“脂肪导致动脉硬化。”
更科学的说法是:某些膳食脂肪模式会通过改变含apoB脂蛋白水平,从而影响动脉粥样硬化风险。
18. 为什么有些人很瘦,仍然会动脉粥样硬化?
因为:体脂不是动脉粥样硬化的必要条件。
即使BMI正常,如果存在:LDL-C/apoB长期偏高、家族性高胆固醇血症、高血压、吸烟、糖尿病、慢性肾病等因素,仍然可能发生。
尤其是:家族性高胆固醇血症(FH)非常典型。
这类患者从年轻时期开始就可能长期暴露于很高的LDL水平。
因此:动脉粥样硬化更应该理解成“长期暴露疾病”,而不是单纯的“肥胖疾病”。
19. 为什么年龄越大风险越高?
因为它实际上具有一个非常明显的:累积暴露效应。
假设:
A:LDL-C长期100 mg/dL
B:LDL-C长期180 mg/dL
两个人短期可能都没有症状。
但是:暴露水平 × 暴露时间不同。
几十年下来:B的动脉壁受到的apoB脂蛋白暴露显著更高。
所以可以把动脉粥样硬化理解成:“累计脂蛋白暴露 + 其他危险因素”长期作用的结果。
这也是为什么越早控制主要危险因素,长期收益越大。
20. 最后建立一个完整的因果链
如果你以后分析一个人的动脉粥样硬化风险,可以按照这个逻辑:apoB脂蛋白↑→ 进入动脉壁→ 滞留→ 脂蛋白修饰→ 内皮激活→ 单核细胞进入→ 巨噬细胞→ 泡沫细胞→ 脂纹→ 慢性炎症→ 平滑肌细胞/胶原→ 纤维斑块→ 脂质核心扩大→ 斑块进展
然后分成两条路:
稳定斑块→ 管腔逐渐狭窄→ 慢性缺血
或者:
易损斑块→ 斑块破裂/侵蚀→ 血小板 + 凝血→ 血栓→ 急性心肌梗死/缺血性脑卒中等。
最后用一句话概括:如果你从运动营养和代谢的角度学习,我建议不要把动脉粥样硬化记成:“胆固醇高 → 血管堵了。”
而是记成:“长期apoB脂蛋白暴露是核心驱动因素之一;脂蛋白进入并滞留于动脉壁后,诱发慢性免疫炎症反应,形成斑块;高血压、吸烟、糖尿病、胰岛素抵抗等因素进一步推动内皮损伤、炎症和斑块不稳定,最终可能通过固定狭窄或斑块破裂后的血栓导致心脑血管事件。”
这也解释了为什么在实际营养干预中,不能只盯着一个指标,而应该同时关注 LDL-C/apoB、甘油三酯、血压、空腹血糖/HbA1c、体脂尤其内脏脂肪、吸烟、运动和整体饮食结构。
一百五十七、深夜emo
所谓“深夜容易 emo”,从生理学角度并不是单纯的“晚上激素变差了”,而是昼夜节律、睡眠压力、情绪调节能力、应激系统、血糖/能量状态以及外界刺激减少共同作用的结果。
可以先建立一个核心模型:到了深夜 → 睡眠压力累积 + 生物钟进入睡眠阶段 + 前额叶控制能力下降 + 情绪脑相对占优势 + 夜间孤独/安静环境放大内在思维 → 更容易悲观、焦虑、回忆、冲动和反刍。
其中最重要的不是某一种“emo激素”,而是大脑在深夜的功能状态发生了变化。
1. 首先要区分:深夜 emo ≠ 抑郁
偶尔出现:“突然想很多事情”“觉得人生没意义”“突然想前任”“莫名焦虑”“对未来悲观”“觉得自己很失败”
然后第二天睡醒以后:“好像也没那么严重。”
这种情况非常常见。
它更像是:夜间情绪调节能力下降 + 负性思维增强。
而真正的抑郁、焦虑障碍则是持续性的临床问题,不能用“熬夜 emo”解释。
2. 第一大因素:褪黑素开始升高
晚上天黑以后:视网膜感知光线下降→视交叉上核(SCN)→松果体→褪黑素↑
褪黑素的核心作用不是“让你情绪低落”,而是:告诉身体:现在是生物学上的夜晚,可以进入睡眠状态。
它会促进:睡意、体温下降、觉醒水平下降以及整个身体进入夜间模式。
所以深夜的大脑实际上已经开始:“准备关机”。
你却还在要求它:思考人生 + 处理感情 + 做重大决策。
这本身就是一个矛盾。
3. 第二大因素:腺苷不断累积
这是解释“熬夜越熬越难受”的非常重要的物质。
清醒的时候:ATP → ADP → AMP → 腺苷
随着神经活动和能量消耗:腺苷逐渐累积→促进:睡眠压力
所以:清醒时间越长→ 腺苷压力越大→ 越困→ 大脑维持高水平认知控制越困难。
咖啡因为什么能够“提神”?
因为它可以:阻断腺苷受体,尤其是:A1 / A2A受体
所以咖啡因并不是:“消灭疲劳”而更像是:暂时把“疲劳信号”挡住。
4. 真正和“深夜 emo”关系特别大的,是前额叶
这是整件事情的核心。
大脑不是所有区域在深夜都同样受到影响。
负责高级认知控制的重要区域:前额叶皮层(PFC),承担:逻辑判断、冲动控制、注意力、计划、情绪调节、抑制不合理想法等功能。
而深夜:睡眠压力↑、昼夜节律进入睡眠阶段→前额叶功能效率下降。
结果就可能出现:“我知道这件事情其实没那么严重,但是我现在就是控制不住地想。”
这句话其实非常符合睡眠不足时的神经生理状态。
5. 而杏仁核可能变得“更敏感”
杏仁核:amygdala是大脑重要的情绪和威胁检测结构。
睡眠不足时,研究发现:前额叶对杏仁核的调节减弱→杏仁核对负性刺激的反应可能增强。
于是:
正常状态:负面想法→ 前额叶分析→ “其实没那么严重。”
而睡眠不足:负面想法→ 情绪反应更强→ 前额叶控制能力下降→ “完了,我是不是人生失败了?”
这就是为什么:同一件事情,晚上两点想和第二天早上十点想,心理感受可能完全不同。
6. 所以“深夜想很多”其实有一个神经机制
可以理解为:外界刺激减少→大脑注意力从外部转向内部→默认模式网络(DMN)活动参与增加→自我相关思考→回忆过去→想象未来→人与人的关系→人生意义→反复思考。
如果此时:睡眠压力很高,那么前额叶的“刹车”又变弱。
于是:反刍思维(rumination)就特别容易出现。
这就是典型的:“越想越多 → 越想越难受 → 越难受越想 → 更睡不着。”
7. 为什么晚上特别容易想前任?
这其实也很好解释。
白天:工作、社交、手机、运动、任务、环境刺激不断占据注意力。
到了深夜:外部刺激骤减→内部思维增加→与自己关系最密切的记忆开始出现。
而爱情、失恋、羞耻、遗憾等属于:高度情绪化 + 高自我相关性的记忆。
所以很容易被重新激活。
这并不一定代表:“你还爱他/她。”可能只是:夜间大脑更容易进入自传体记忆和情绪反刍状态。
8. 皮质醇又是怎么回事?
这里非常有意思。
皮质醇正常情况下具有明显的:昼夜节律。
一般:清晨 → 高→白天逐渐下降→夜间 → 低。
所以正常情况下:晚上不是皮质醇最高的时候。
但是如果长期:熬夜、睡眠不足、心理压力、工作压力、昼夜节律紊乱
可能导致:HPA轴调节异常以及夜间皮质醇偏高/下降幅度不足。
这可能进一步影响:睡眠、焦虑、情绪稳定性
形成:压力 → 睡不好 → 夜间皮质醇节律异常 → 更难睡 → 情绪更差的循环。
9. 去甲肾上腺素也很重要
正常睡眠状态下:交感神经活动下降→去甲肾上腺素水平下降→身体进入休息状态。
但如果一个人:压力很大、熬夜、焦虑、刷刺激性内容→交感神经系统可能持续处于较高活动状态。
于是出现:心跳快、身体紧绷、思维停不下来、容易焦虑
所以有时候所谓:“晚上特别容易胡思乱想。”
实际上是:疲劳的大脑 + 没有睡着 + 交感神经仍然兴奋共同产生的。
10. 为什么“熬夜 + 空腹”更容易情绪不好?
这里就进入营养学了。
如果一个人晚上:长时间没有进食或者白天能量摄入不足,再加上:熬夜,可能出现:血糖下降趋势以及肝糖原逐渐消耗
人体为了维持血糖,会增加:胰高血糖素以及交感神经和其他反调节机制。
严重时可能出现:心慌、手抖、焦虑、烦躁
但要注意:正常健康人即使晚餐后不吃东西,也不会轻易出现危险性低血糖。
所以不要把:“晚上饿了”直接等同于“低血糖”。
11. 为什么有时候吃点东西之后情绪会明显好?
如果一个人确实存在:较长时间未进食 + 能量摄入不足 + 睡眠不足
那么进食之后:能量供应改善→饥饿信号下降→交感神经压力可能降低→主观状态改善。
同时进食本身也会影响:GLP-1、PYY、CCK以及胰岛素等信号。
所以有时候:“吃点东西之后突然感觉世界又美好了。”
不一定是心理作用,但也不能反过来认为:“emo就应该吃东西。”
如果是长期情绪问题,食物并不是治疗方法。
12. 为什么深夜刷手机会进一步加重?
这里有两个机制。
第一:蓝光→抑制/延迟褪黑素分泌→睡眠时间进一步推迟。
第二:手机内容本身是:高频刺激
例如:短视频→不断奖励→新奇信息→社交反馈→情绪刺激。
于是出现:身体已经困了,但是:大脑仍然被刺激。
这就是非常典型的:生理疲劳 + 神经兴奋并存。
13. 多巴胺也不能简单说“晚上多巴胺低所以 emo”
这是一个非常常见的网络误区。
多巴胺不是简单的:快乐激素。
它主要参与:奖励预测、动机、强化学习、行动选择等。
深夜刷短视频:新内容→ 奖励预测→ 多巴胺系统参与→ “再刷一个。”
于是:身体:我要睡觉VS奖励系统:再看一个。
最后:睡眠债继续增加。
第二天:情绪调节能力进一步下降。
14. 为什么深夜的负面想法往往比白天更“绝对”?
这是非常值得记住的一点。
晚上可能出现:“我以后肯定不会幸福。”“我什么都做不好。”“没有人真正理解我。”“我人生是不是就这样了?”
这些判断的特点是:绝对化、灾难化、过度概括
这恰好是前额叶认知控制能力下降后,比较容易出现的思维模式。
所以一个非常实用的原则是:不要在凌晨做重大人生决定。
不是因为凌晨的想法一定是错的,而是因为:你此时的神经生理状态不适合进行高质量的情绪和价值判断。
15. 可以把深夜 emo 画成这样一条链
白天:光照↑→ 褪黑素低→ 清醒→ 外界刺激多→ 前额叶工作良好→ 情绪调节能力较强。
到了深夜:光照↓→ 褪黑素↑→ 昼夜节律进入睡眠阶段
清醒时间延长→ 腺苷↑→ 睡眠压力↑
睡眠不足→ 前额叶控制能力↓→ 杏仁核情绪反应可能↑
外界刺激减少→ 内部思维↑→ DMN/自传体思维参与
如果还有:压力→ HPA轴/交感神经活跃、刷手机→ 神经刺激持续
最终:情绪反应增强 + 负性反刍增强 + 理性控制下降。
这就是“凌晨两点的自己”和“早上十点的自己”经常像两个人的原因。
16. 那么怎么处理最有效?
如果只是偶尔出现,最有效的不是研究“应该补什么激素”,而是:睡觉。
这是最重要的干预。
其次:固定睡眠时间、白天接受足够自然光、晚上降低强光、睡前减少短视频/高刺激内容、规律运动、不要长期极端节食、避免长期大量咖啡因、保持稳定的进食节律。
尤其是:如果发现自己凌晨开始反复思考人生、感情、工作和未来,最好的策略通常不是继续想,而是先睡一觉,第二天再判断。
因为你不是在凌晨突然获得了“人生真相”,很可能只是:一个睡眠不足、情绪调节能力下降的大脑正在放大问题。
最后需要强调,如果“emo”已经持续数周以上,或者伴随明显的持续低落、兴趣下降、失眠/嗜睡、食欲显著改变、工作学习功能下降,尤其出现伤害自己的想法,就不能简单归因于昼夜节律,需要寻求专业的心理/精神科评估。
一百五十八、反式脂肪酸致病原理
反式脂肪酸(trans fatty acids, TFA)的关键问题,不是“反式结构本身像一种毒素”,而是长期摄入较多工业反式脂肪酸,会同时恶化脂蛋白代谢、内皮功能、炎症和胰岛素敏感性,最终提高动脉粥样硬化性心血管疾病风险。
尤其要区分:工业生产的部分氢化油产生的反式脂肪酸,和天然反刍动物肉、奶中的少量天然反式脂肪酸。两者不能简单完全等同。
1. 先理解“反式”到底是什么
脂肪酸的碳链上存在:C=C双键,如果是双键两侧的氢:同侧 → cis(顺式)、相对两侧 → trans(反式)
所以:顺式脂肪酸和反式脂肪酸化学式可能非常接近,但空间构型不同。
这会改变脂肪酸的:空间结构→熔点→膜中的排列方式→脂质代谢等。
工业反式脂肪酸主要来自:植物油部分氢化过程中产生的反式异构体。
2. 第一条,也是最确定的致病通路:恶化血脂
这是反式脂肪酸最重要的危害之一。
典型变化:反式脂肪酸↑→ LDL-C↑→ HDL-C↓→ LDL/HDL比值恶化→ 动脉粥样硬化风险↑。
这也是为什么反式脂肪酸与心血管疾病之间的关系非常明确。
更进一步:LDL-C↑实际上意味着:动脉壁长期暴露于apoB脂蛋白的机会增加。
于是你上一问的动脉粥样硬化链条就接上了:apoB脂蛋白↑→ 进入动脉壁→ 滞留→ 巨噬细胞吞噬→ 泡沫细胞→ 炎症→ 斑块→ 动脉粥样硬化。
3. 为什么反式脂肪会升高LDL?
具体机制非常复杂,不应该简单说成:“反式脂肪直接制造LDL。”
更准确地说,它会改变:肝脏脂蛋白代谢以及胆固醇代谢
包括影响:LDL受体介导的清除以及VLDL → IDL → LDL等脂蛋白代谢过程。
最终表现为:血液中apoB-containing lipoproteins暴露增加。
所以从心血管角度:反式脂肪的问题不仅是“脂肪摄入多”,而是它会把脂蛋白谱往更不利于心血管的方向推。
4. 第二条机制:降低HDL
HDL通常参与:胆固醇逆向转运即外周组织胆固醇→ HDL→ 肝脏→ 胆汁排泄/进一步处理。
反式脂肪酸会降低HDL-C。
因此:LDL↑、HDL↓→整体脂蛋白环境更加不利。
但这里也要注意:HDL-C下降本身并不意味着“只要把HDL升高就能抵消风险”。
现代心血管医学并不把“单纯提高HDL-C”视为降低心血管事件的充分策略。
5. 第三条:促进炎症
反式脂肪酸还可能影响:炎症信号以及免疫细胞功能
可能涉及:NF-κB以及其他炎症通路。
结果可能表现为:TNF-α、IL-6、CRP等炎症相关指标升高。
于是形成:反式脂肪→ 慢性低度炎症环境→ 内皮功能异常→ 动脉粥样硬化环境进一步恶化。
不过这里要注意证据强度:血脂恶化与心血管风险的证据最强;炎症和胰岛素抵抗属于重要的补充机制。
6. 第四条:影响血管内皮
健康血管的内皮细胞会产生:一氧化氮(NO)
NO可以帮助:血管舒张并维持正常的血管功能。
反式脂肪酸长期摄入可能增加:氧化应激→活性氧(ROS)增加→NO生物利用度下降→内皮功能障碍
于是血管更容易进入:炎症 + 动脉粥样硬化的环境。
7. 第五条:可能促进胰岛素抵抗
反式脂肪酸还可能影响:胰岛素信号、脂肪组织功能、炎症以及肝脏脂质代谢
长期可能形成:脂肪组织异常→ FFA释放异常→ 肝脏脂质堆积→ 炎症→ 胰岛素信号受损→ 胰岛素抵抗。
因此它可能与:2型糖尿病以及代谢综合征风险增加有关。
不过这里仍然需要强调:反式脂肪不是2型糖尿病的唯一或主要决定因素,整体能量摄入、肥胖、运动、遗传和整体饮食结构同样重要。
8. 第六条:为什么它特别容易和动脉粥样硬化联系起来?
现在把前面所有机制串起来:反式脂肪酸→LDL/apoB脂蛋白代谢恶化、HDL-C下降、炎症增加、氧化应激增加、内皮功能障碍、胰岛素抵抗倾向→血管壁环境恶化→apoB脂蛋白进入并滞留于动脉壁→巨噬细胞→泡沫细胞→炎症→斑块→动脉粥样硬化→斑块破裂→血栓→心肌梗死/缺血性卒中
这就是它的核心致病逻辑。
9. 为什么说反式脂肪比“等热量的饱和脂肪”更值得警惕?
这是营养学里非常重要的一点。
如果简单按照:1 g脂肪 = 9 kcal来看:反式脂肪和其他脂肪的能量并没有本质上的巨大差异。
真正的问题是:相同热量下,它对心血管危险因素的影响并不一样。
尤其是工业反式脂肪酸:LDL-C↑、HDL-C↓这种组合非常不利。
因此不能用:“都是9 kcal,所以一样”来理解它们。
10. 反式脂肪会不会直接“堵血管”?
不会,这是一个非常常见的错误理解。
反式脂肪:不会像水泥一样直接沉积在血管里。
它主要是通过长期改变:脂蛋白代谢、内皮功能、炎症、胰岛素敏感性等,使动脉粥样硬化更容易发生。
所以它属于:长期代谢风险因素,而不是一种立即堵塞血管的物质。
11. 那天然反式脂肪是不是也一样?
这里必须区分。
反刍动物:牛、羊等的瘤胃微生物会自然产生一些反式脂肪酸。
因此:牛奶、奶酪、牛羊肉里面天然存在少量反式脂肪酸。
其中包括:vaccenic acid(反式-11十八碳烯酸)以及CLA(共轭亚油酸)等。
它们和工业部分氢化油产生的反式脂肪酸并不完全相同。
目前公共卫生建议主要针对的是:工业生产的反式脂肪酸。
因此不要简单得出:“所有含反式结构的脂肪酸都同样有害。”
12. 为什么现在很多食品标签上写“反式脂肪0”?
这里又有一个实际问题。
不同国家的食品标签法规对“0”的允许阈值有所不同。
因此:标签显示0并不一定意味着:绝对不存在任何反式脂肪酸。
可能是:每份含量低于法规规定的标示阈值。
如果经常大量吃很多这种食品:每份少量 × 很多份仍然可能累计。
所以看配料表时,如果看到:部分氢化植物油或者partially hydrogenated oil就应该特别注意。
13. 对减脂的人,还有一个容易忽略的问题
反式脂肪和普通脂肪一样:1 g ≈ 9 kcal所以它当然也会贡献能量。
但是:反式脂肪真正值得担心的不是“比普通脂肪更容易让你长脂肪”。
而是:在同样的能量条件下,它对心血管代谢健康的影响更差。
所以减脂的时候:控制总热量解决的是:体脂问题。
而减少工业反式脂肪:解决的是心血管代谢风险问题。
这是两个不同维度。
14. 实际饮食中最应该警惕什么?
过去:人造黄油、起酥油、部分氢化植物油是非常重要的来源。
现在很多国家已经大幅限制工业反式脂肪,所以实际暴露通常比几十年前低很多。
但加工食品中仍需要注意:反复油炸食品、部分烘焙食品、植脂类产品、酥皮点心、某些奶油/人造奶油制品、部分加工零食
具体含量需要看配料和营养标签。
15. 最后建立一个“营养学版”的记忆框架
不要记:反式脂肪 → 血管堵塞。
记:工业反式脂肪→ LDL-C↑ / apoB相关脂蛋白暴露↑、HDL-C↓、炎症↑、氧化应激↑、内皮功能障碍、胰岛素抵抗倾向→动脉粥样硬化风险↑→心肌梗死/缺血性卒中风险↑
而从营养干预角度,最值得记住的是:不是“脂肪越少越健康”,而是用更好的脂肪替代更差的脂肪。
例如总体上:反式脂肪 → 尽可能减少、饱和脂肪 → 根据整体饮食和血脂情况控制、单不饱和脂肪 + 多不饱和脂肪 → 更优的替代方向
再结合:膳食纤维、全谷物、坚果、鱼类、蔬菜水果、规律运动和体重管理形成整体的心血管风险控制。
如果把你前面刚学的几个知识点串起来,其实可以形成一条非常完整的链:
反式脂肪 → apoB/LDL异常 → 动脉壁脂蛋白滞留 → 巨噬细胞/泡沫细胞 → 炎症 → 动脉粥样硬化 → 斑块破裂 → 血栓 → 心梗/脑卒中。
一百五十九、低钙饮食与顽固性肥胖
这条机制确实有研究基础,但如果把它表述成:低钙饮食 → 1,25-(OH)₂D₃(骨化三醇)↑ → 脂肪细胞Ca²⁺内流↑ → 脂肪生成↑、脂解↓ → 顽固性肥胖作为教学模型可以帮助理解,但作为现代人体营养学结论,需要明显降级表述。尤其“低钙导致顽固性肥胖”目前不能作为已经确立的因果关系。
下面把这条通路拆开。
1. 先明确:你说的“钙三醇”是什么?
应该是:骨化三醇(calcitriol)也就是:1,25-dihydroxyvitamin D₃简称:1,25(OH)₂D₃
它是维生素D最重要的活性代谢物之一。
经典作用是:提高肠道钙吸收、提高磷吸收
参与:骨代谢以及钙磷稳态调节。
所以当人体钙摄入不足时,身体确实会启动一系列机制维持血钙。
2. 低钙以后,身体首先关心的不是“肥胖”
而是:不能让血钙掉得太厉害。
可以理解为:膳食钙↓→肠道钙吸收不足→血钙受到下降压力→甲状旁腺感知→PTH↑→肾脏:1α-hydroxylase↑→25-OH-D→1,25-(OH)₂D₃↑→肠道钙吸收↑
同时:肾脏钙重吸收↑以及骨钙动员↑→尽可能维持:血钙稳定。
因此真正的第一层机制是:低钙 → PTH → 骨化三醇 → 维持钙稳态。
3. 那为什么会牵扯到脂肪细胞?
因为脂肪细胞不是单纯的“脂肪仓库”。
它本身也是一个:内分泌细胞并且表达维生素D受体(VDR)等相关系统。
因此:骨化三醇可以作用于脂肪细胞。
这就产生了你所说的:Ca²⁺信号问题。
4. 脂肪细胞里面的Ca²⁺到底有什么作用?
Ca²⁺不是简单的“钙矿物质”。
在细胞里面:Ca²⁺是非常重要的第二信使。
它参与:酶活性、基因表达、激素信号、细胞分化、肌肉收缩等大量过程。
脂肪细胞也一样。
因此:细胞内Ca²⁺浓度变化可以影响脂肪生成和脂肪分解。
5. 关键机制:Ca²⁺可能促进脂肪生成
经典的动物/细胞研究模型提出:骨化三醇↑→脂肪细胞内:Ca²⁺↑→激活某些:Ca²⁺依赖性信号通路→影响:脂肪生成相关转录因子
例如:C/EBP、PPARγ→促进:前脂肪细胞 → 成熟脂肪细胞以及脂质合成→脂肪储存倾向↑。
所以你提出的:“钙 → 脂肪细胞Ca²⁺ → 脂肪生成”确实存在生物学机制基础。
6. 更关键的是:Ca²⁺可能同时抑制脂解
这里才是这个理论比较有意思的地方。
脂肪分解:TG→HSL / ATGL等脂解系统→FFA + 甘油。
而脂解受到:儿茶酚胺、胰岛素以及细胞内:cAMP等调控。
经典模型认为:Ca²⁺↑→激活:phosphodiesterase(PDE)→cAMP↓→PKA活性↓→HSL等脂解相关磷酸化下降→脂解↓
于是出现:脂肪生成↑、脂解↓→脂肪细胞更倾向:储存脂肪。
7. 把这条经典机制完整串起来
理论模型:低钙饮食→PTH↑→肾脏1α-hydroxylase↑→骨化三醇↑→作用于脂肪细胞→细胞内Ca²⁺↑→
一方面:PPARγ / C/EBP等脂肪生成程序↑→脂肪生成/储存↑
另一方面:PDE↑→cAMP↓→PKA↓→脂解↓→
最终:脂肪储存倾向↑
这就是你说的那条理论通路。
8. 但这里有一个非常重要的“坑”
不能把:血液中的钙和脂肪细胞里面的Ca²⁺理解成一回事。
人体有非常严格的:血钙稳态机制。
所以:吃钙少并不意味着:血钙马上下降
更不意味着:脂肪细胞里的Ca²⁺一定就按照某种固定方向变化。
实际上身体会优先通过:PTH、骨化三醇、肾脏、骨骼等系统维持血钙。
9. 更大的问题:细胞实验 ≠ 人体减肥结论
这是这个理论最需要谨慎的地方。
很多“钙影响脂肪细胞”的机制来自:细胞实验或者动物实验。
在这些实验里,可以看到:Ca²⁺信号对脂肪细胞分化、脂质代谢产生影响。
但到了人体:膳食钙→肥胖之间的关系就没有这么简单。
人体还受到:总能量摄入、蛋白质、碳水、脂肪、运动、睡眠、胰岛素、儿茶酚胺、甲状腺激素、性激素、遗传、肠道菌群等大量因素影响。
所以不能推出:“缺钙的人一定容易胖。”
10. 那么“低钙导致顽固性肥胖”成立吗?
目前不能这么下结论。
更科学的表述是:低钙/维生素D状态与肥胖之间存在一定的观察性关联,钙及维生素D信号也确实可以影响脂肪细胞生物学,但目前没有足够证据证明“低钙 → 骨化三醇↑ → 脂肪细胞Ca²⁺↑ → 顽固性肥胖”是人体肥胖形成的主要因果链。
特别是:顽固性肥胖这个说法容易过度夸大。
11. 还有一个非常重要的反向证据
如果:“低钙导致肥胖”是一个非常强的因果关系,那么补钙应该非常明显地减肥。
但人体临床试验总体并没有得到这么强的一致效果。
也就是说:钙补充剂 ≠ 减肥药。
有些研究确实发现钙摄入较高与较低体脂或体重存在一定关联,但这种效应:小且研究结果并不完全一致。
因此不能把它作为减脂核心策略。
12. 为什么这个理论当年会很受关注?
因为它提供了一个非常有意思的解释:传统上大家认为钙 → 骨骼。
而这个理论提出:钙 → 内分泌系统 → 脂肪细胞 → 脂肪代谢。
也就是:营养素不仅仅作为结构材料还可以通过:激素和细胞信号改变代谢。
这对于营养学思维是非常有价值的。
13. 维生素D在这里也要单独拿出来
千万不要简单理解:维生素D越高 → 脂肪越少。
因为维生素D存在一个复杂的:肝脏 → 25-OH-D→肾脏/其他组织 → 1,25-(OH)₂D₃代谢系统。
而且:肥胖本身就经常伴随:25-OH-D水平较低。
这时候就容易出现一个问题:是维生素D低导致肥胖,还是肥胖导致维生素D低?
很多时候两者可能存在:双向关系 + 混杂因素。
所以不能看到:肥胖者25-OH-D低就直接说:“补维生素D就能减肥。”
临床试验并没有支持这么简单的结论。
14. 为什么肥胖者维生素D水平容易低?
一个比较经典的解释是:脂溶性维生素D会分布到较大的脂肪组织储存池中。
于是:脂肪量↑→血清25-OH-D浓度可能下降。
另外还可能存在:生活方式、日晒减少、维生素D摄入不足等因素。
所以:肥胖 → 维生素D低本身并不能证明维生素D低 → 肥胖。
15. 还有一个非常重要的纠正:骨化三醇不是越高越好
骨化三醇是一个非常强的钙磷调节激素。
如果长期过高:肠道钙吸收↑、骨吸收↑→可能造成:高钙血症、高尿钙以及肾结石等问题,甚至严重的维生素D中毒。
所以不能为了:“改变脂肪细胞Ca²⁺”去人为提高骨化三醇。
这是非常错误的思路。
16. 从营养师实际应用角度,应该怎么用这个知识?
我建议你把它放在:“机制知识”而不是“减肥处方”的位置。
真正实际操作应该是:
如果一个减脂者:长期钙摄入不足→首先解决:钙摄入不足,而不是:“缺钙可能让骨化三醇升高,所以赶紧补大量钙。”
应该根据:年龄、性别、饮食结构、乳制品摄入、豆制品、绿叶菜、强化食品等评估。
17. 一个更准确的最终模型
你可以把这套机制记成:低钙摄入→ 肠道钙吸收下降→ PTH↑→ 肾脏1α-hydroxylase↑→ 1,25-(OH)₂D₃↑→ 维持血钙
同时,骨化三醇可以作用于脂肪细胞的:VDR相关信号并可能影响细胞内Ca²⁺稳态→影响:脂肪细胞分化、脂质合成、脂解→理论上可能增加:脂肪储存倾向。
但是:这条机制在人类肥胖中的实际贡献仍不确定,远不能等同于“缺钙导致顽固性肥胖”。
最值得你记住的三个层次
第一层:确定的生理机制
低钙 → PTH↑ → 骨化三醇↑ → 增加肠道钙吸收、参与维持血钙。
第二层:有较强生物学基础但人体意义有限/复杂
骨化三醇/VDR → 脂肪细胞Ca²⁺信号 → 影响脂肪生成和脂解。
第三层:目前不能直接下结论
低钙饮食 → 肥胖 → 顽固性肥胖。
所以如果你在给客户解释,我不会说:“缺钙会导致脂肪细胞钙内流,所以会胖。”
更准确的专业表达是:“钙和维生素D代谢确实能够通过PTH、骨化三醇及脂肪细胞内Ca²⁺信号影响脂肪细胞生物学,但目前人体证据不足以把钙摄入不足视为肥胖的主要致病因素。保证充足钙摄入是维持骨骼和整体代谢健康的重要措施,但不能把补钙作为主要减脂手段。”
这个区别非常重要,因为它正好体现了营养学里经常出现的三个不同层级:“存在生物学机制”→“动物/细胞中有效”→“在人群中具有足够大的临床效应”,这三件事情绝对不能画等号。
一百六十、酮酸中毒与磷缺乏
可以把这个问题理解成:DKA(糖尿病酮症酸中毒)本身就容易造成体内总磷缺失,而治疗DKA时又可能进一步把血磷推向细胞内,因此严重情况下会出现低磷血症。但要注意,“血磷低”不等于“体内总磷一定低”,而且磷补充也不是所有DKA患者的常规治疗。
1. 先看DKA为什么会丢磷
DKA的核心是:胰岛素严重不足→葡萄糖进入细胞利用减少→脂肪分解↑→FFA进入肝脏→酮体生成↑→代谢性酸中毒
同时:血糖↑→超过肾脏重吸收能力→尿糖↑→渗透性利尿→大量尿液排出。
而尿液中丢失的不只是水和葡萄糖,还包括:Na⁺、K⁺、Cl⁻、Mg²⁺、PO₄³⁻等电解质。
所以:DKA患者通常存在不同程度的全身磷储备耗竭。
2. 但是为什么血磷有时候一开始并不低?
这是这个问题最容易让人困惑的地方。
DKA时:胰岛素不足、酸中毒→细胞内磷酸盐向细胞外转移→血磷可能:正常甚至升高。
所以:血磷正常 ≠ 体内磷储备正常。
这和DKA中的钾非常类似。
例如:DKA患者血钾正常甚至升高,但实际上:全身总钾可能已经严重缺失。
原因就是:细胞内K⁺ → 细胞外掩盖了总体钾耗竭。
磷也存在类似情况。
3. DKA治疗以后,为什么血磷容易快速下降?
这里是整个问题的关键。
DKA治疗通常包括:胰岛素、补液,根据情况补充:K⁺等电解质。
加入胰岛素以后:胰岛素↑→促进葡萄糖进入细胞→细胞开始重新进行:糖酵解以及ATP合成,而这些过程都需要大量磷酸盐参与。
例如:葡萄糖进入糖酵解:Glucose→Glucose-6-phosphate→需要:磷酸化。
同时细胞恢复:ATP生成→ADP + Pi→ ATP
因此:细胞对Pi的需求突然增加。
结果:血液中的磷→ 进入细胞→ 血磷下降。
4. 糖酵解本身就需要磷
比如糖酵解第一步:Glucose + ATP→Glucose-6-phosphate,需要ATP提供磷酸基团。
后续还有:1,3-bisphosphoglycerate等含磷中间产物。
因此在DKA纠正过程中:胰岛素恢复→葡萄糖代谢恢复→磷进入细胞参与:糖酵解 + ATP生成→血磷下降。
5. ATP为什么特别依赖磷?
ATP的全称:Adenosine Triphosphate也就是:三磷酸腺苷。
它有三个磷酸基团。
因此:Pi是ATP合成的重要原料。
如果严重缺磷:ATP生成能力下降→细胞能量供应受到影响。
所以严重低磷并不是单纯:“血液里一个指标低了”而可能影响很多需要能量的组织。
6. 严重低磷会发生什么?
如果血磷下降非常严重,可能出现:ATP↓→影响:骨骼肌、心肌、呼吸肌、红细胞、神经系统等。
因此可能出现:肌无力、呼吸肌无力、呼吸衰竭、心肌收缩功能异常、心律失常、意识异常等严重表现。
7. 为什么红细胞尤其值得关注?
这是一个非常漂亮的生理学例子。
红细胞没有线粒体,主要依靠:糖酵解产生能量。
磷参与红细胞糖酵解以及:2,3-BPG代谢。
如果严重低磷:2,3-BPG↓→血红蛋白对氧的亲和力发生变化→氧释放到组织的能力可能受到影响。
所以严重低磷不仅仅是:“肌肉没力气”它还可能影响:组织氧输送。
8. DKA与低磷之间可以画成两条线
第一条:DKA导致磷丢失
胰岛素不足→ 高血糖→ 糖尿→ 渗透性利尿→ 尿量↑→ 磷排泄↑→ 体内总磷储备下降
第二条:治疗DKA导致磷进入细胞
胰岛素治疗→ 葡萄糖进入细胞→ 糖酵解↑→ ATP生成↑→ 细胞对Pi需求↑→ Pi进入细胞→ 血磷进一步下降。
所以:DKA负责“把磷丢出去”,胰岛素治疗又可能把剩余的磷“拉进细胞”。
这就是为什么治疗过程中血磷可能明显下降。
9. 这里和钾的关系也非常值得一起理解
DKA里面:钾和磷都存在一个重要的“血液浓度 vs 全身总量”问题。
例如钾:胰岛素不足 + 酸中毒→ K⁺从细胞内移到细胞外→ 血钾可能正常/升高。
但:尿液大量丢钾→ 全身总钾下降。
治疗:胰岛素↑→ K⁺重新进入细胞→ 血钾快速下降。
磷也非常类似:DKA→ 尿磷丢失→ 总磷下降,但细胞外移等机制可能使血磷暂时正常。
治疗:胰岛素↑→ Pi进入细胞→ 血磷下降。
10. 那是不是所有DKA都应该补磷?
不是,这是临床上非常重要的区别。
过去曾经比较积极地补磷,但研究发现:常规磷补充并没有明确改善DKA患者的临床结局,而且过度补磷可能导致低钙血症等问题。
因此现代DKA处理通常不会因为:“DKA容易缺磷”就给所有患者常规大量补磷。
通常更关注:血磷是否严重降低以及有没有低磷相关的临床表现。
严重低磷或者存在相关并发症时,才考虑补充。
11. 为什么补磷过多会导致低钙?
因为:PO₄³⁻↑可以与Ca²⁺结合→降低游离钙→低钙血症
所以:缺磷不是“越补越好”而是需要在:磷和钙之间维持平衡。
12. 一个非常重要的概念:血磷和身体磷储备不是一回事
这个概念对于你以后看化验单非常有用。
假设一个DKA患者:血磷 = 正常并不能马上得出“他不缺磷。”
因为:酸中毒导致细胞内外转移可能暂时维持血磷。
所以真正理解DKA,需要同时看:血磷浓度、尿液丢失、酸碱状态、胰岛素状态、治疗过程中的变化。
13. 从“营养学”角度如何理解?
你可以把磷看成:细胞能量经济系统里的核心原料之一。
它参与:ATP、磷酸肌酸、DNA/RNA、细胞膜磷脂、2,3-BPG以及大量磷酸化反应。
因此:磷不是单纯的骨骼矿物质。
它实际上同时属于:骨骼矿物质 + 能量代谢矿物质 + 细胞结构矿物质。
这也是为什么严重低磷会出现:肌无力和呼吸肌功能障碍等问题。
14. 把整个过程压缩成一条链
你可以直接记:DKA→ 胰岛素严重不足→ 高血糖→ 糖尿→ 渗透性利尿→ 尿磷丢失→ 全身磷储备下降,同时酸中毒→ Pi细胞外移→ 血磷可能暂时正常/升高
随后治疗:胰岛素↑→ 葡萄糖进入细胞→ 糖酵解↑→ ATP生成↑→ Pi进入细胞→ 血磷下降
如果下降严重:ATP↓→ 肌无力→ 呼吸肌无力→ 心肌功能/心律异常→ 神经系统异常。
最关键的一句话:DKA患者往往“体内总磷已经亏空”,但由于酸中毒和细胞内外磷转移,发病初期血磷不一定低;开始胰岛素治疗后,磷重新进入细胞参与糖酵解和ATP合成,血磷反而可能明显下降。因此,DKA中的“低磷”主要是“总磷耗竭 + 治疗后细胞摄取增加”共同造成的。